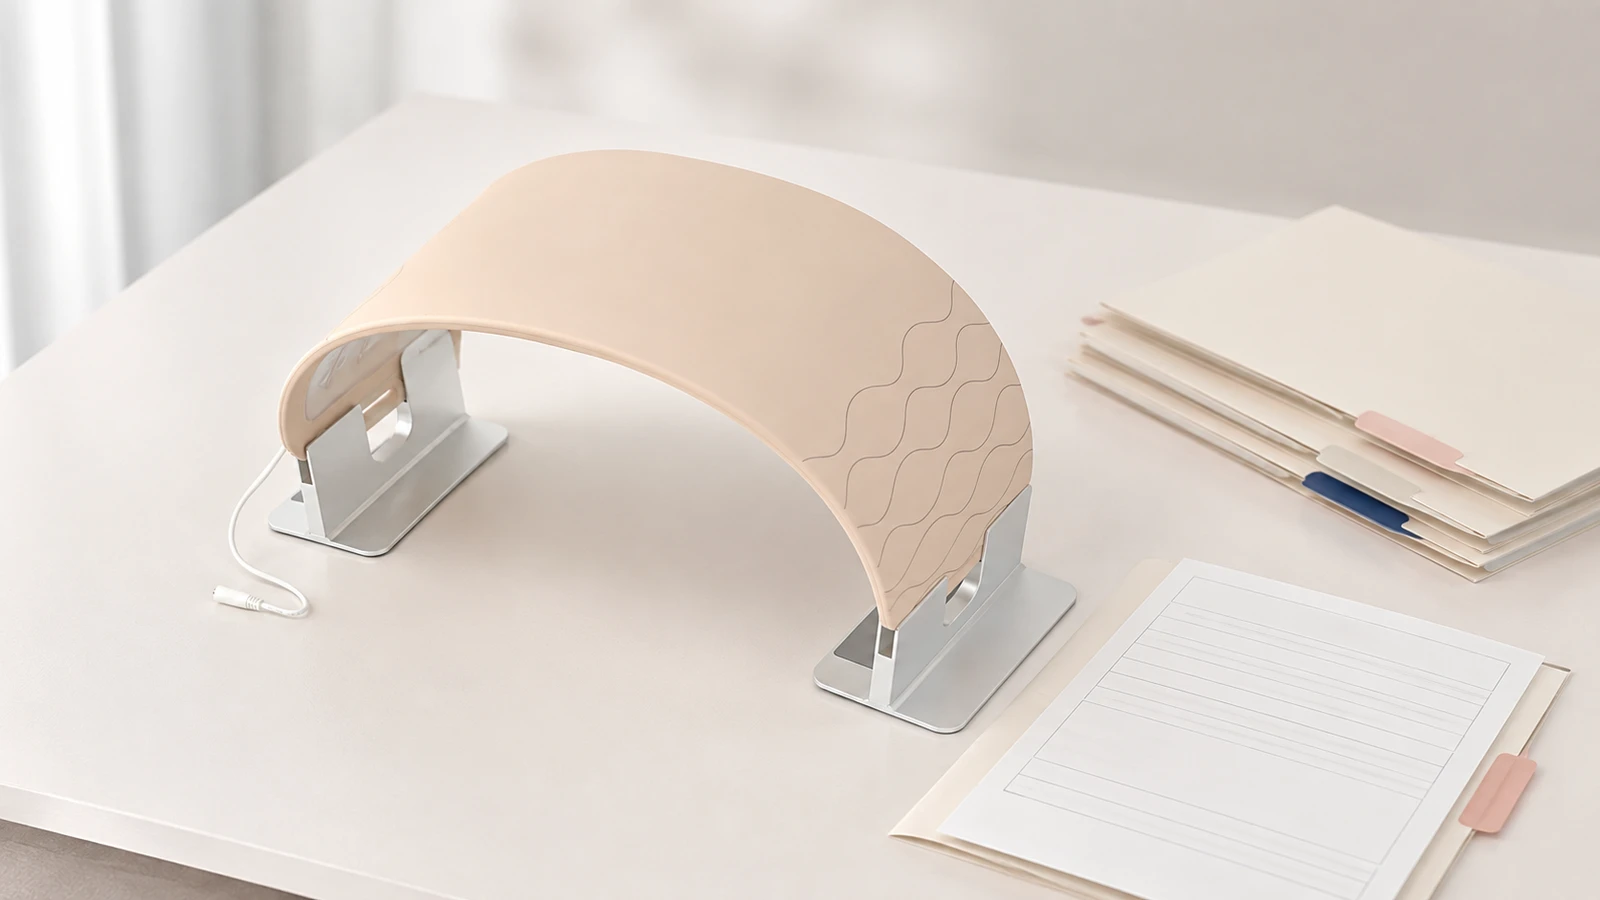
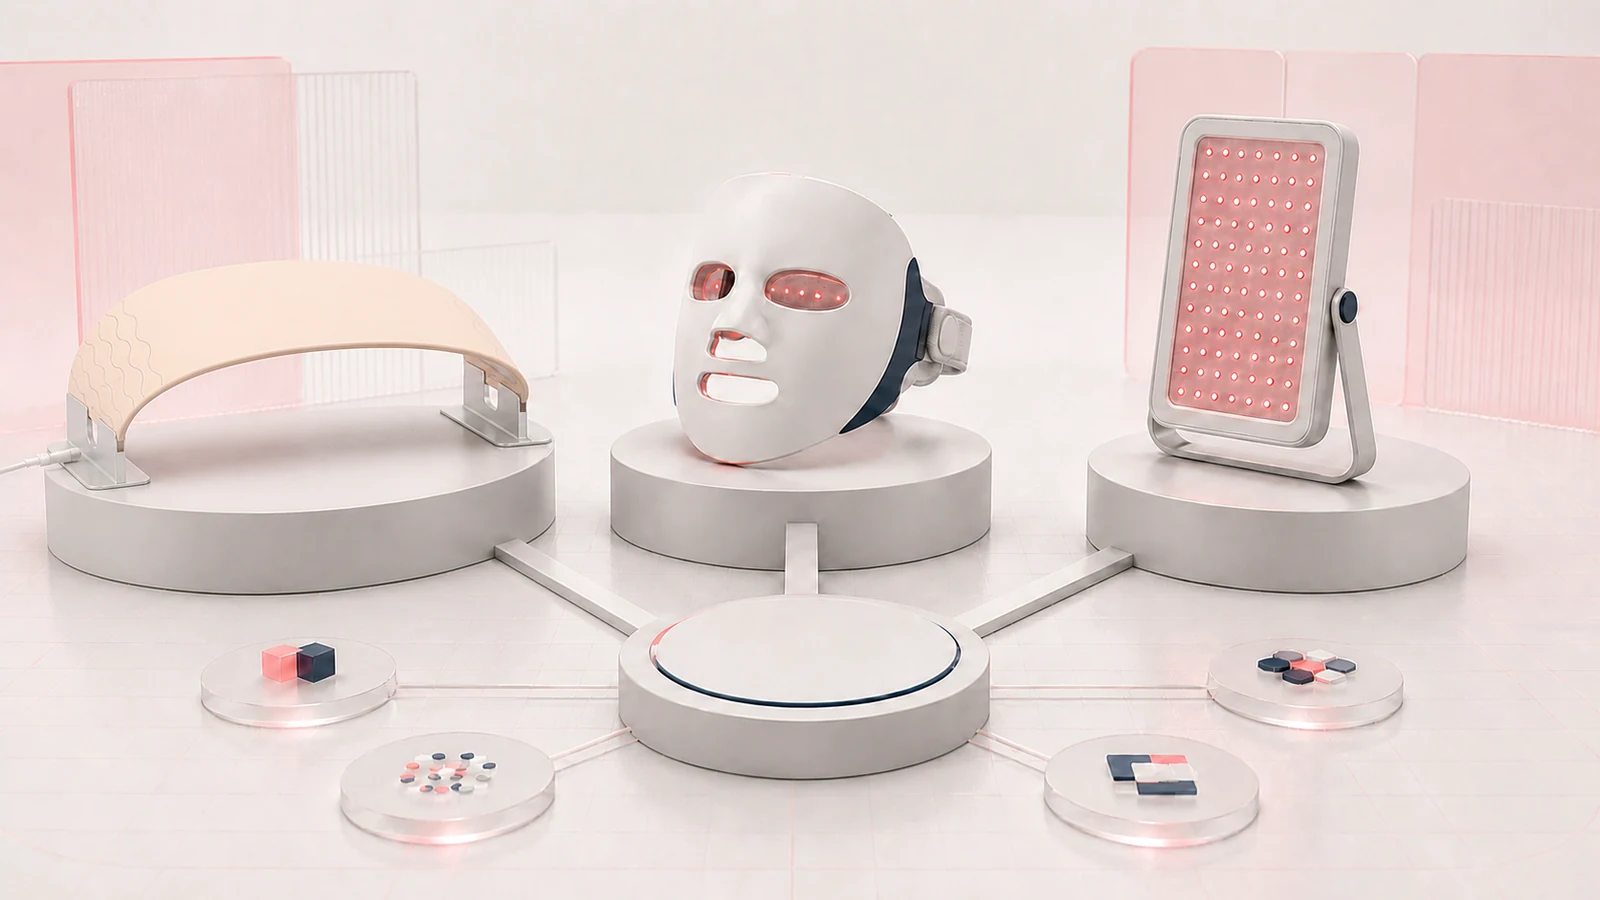
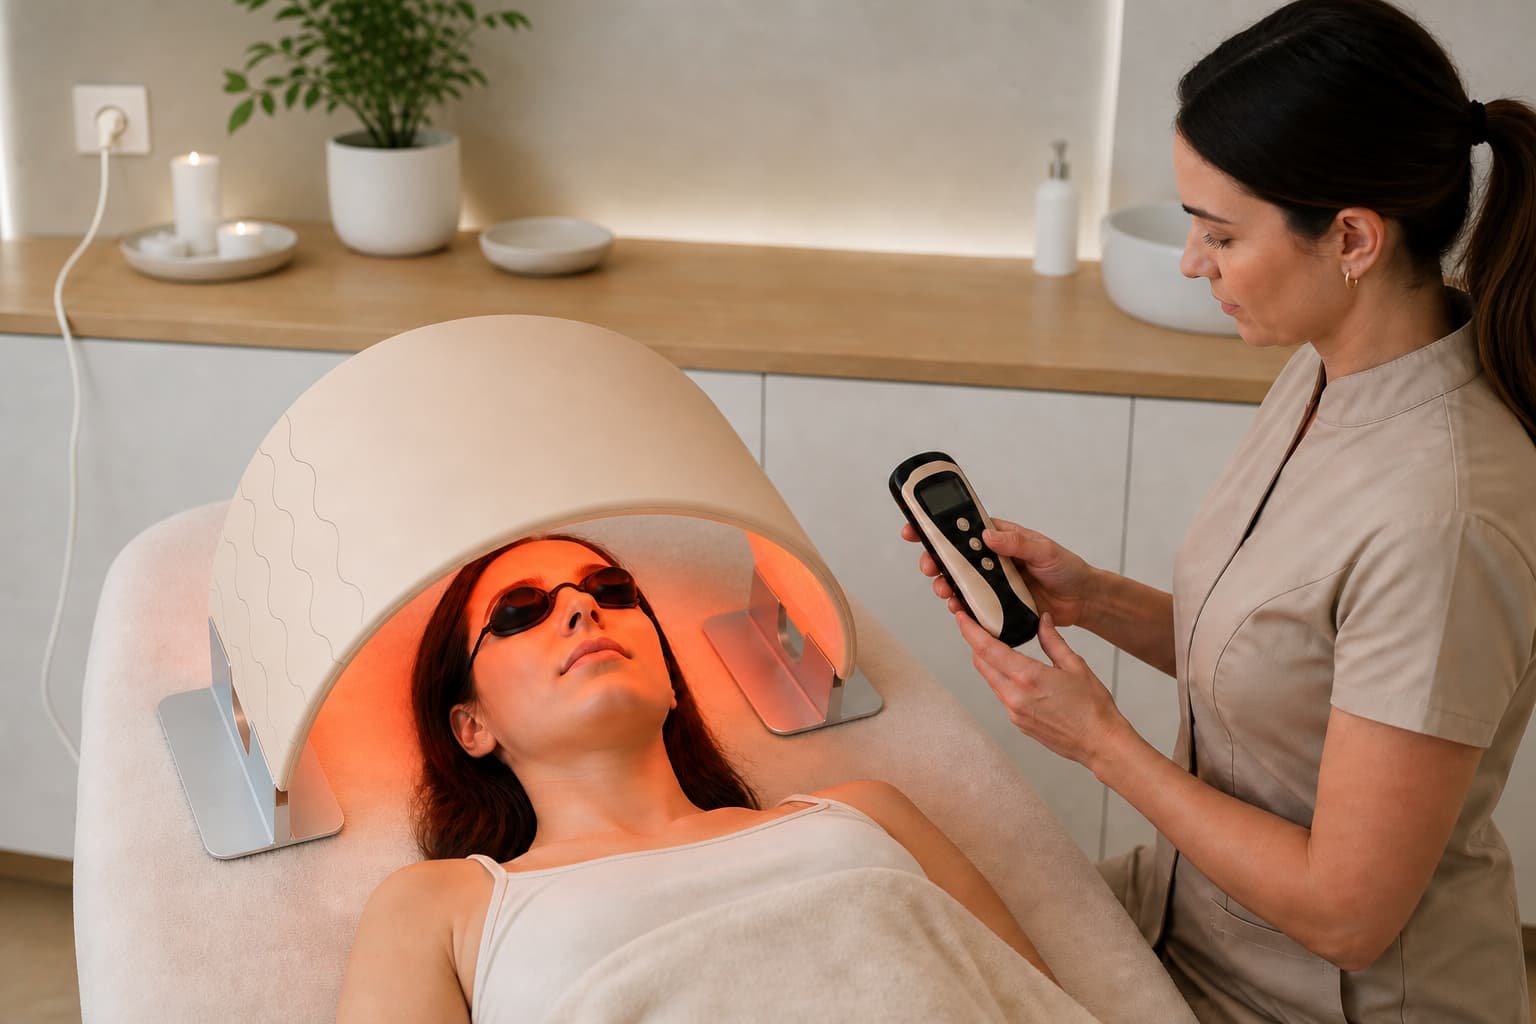
Não libere a produção em massa porque uma amostra do dispositivo de terapia LED liga, parece acabado e corresponde a uma foto de catálogo. Aprovar uma revisão de amostra identificada em relação a uma especificação controlada, resultados de testes reproduzíveis, rotulagem e embalagem finais, um mapa de documento de modelo exato, e um plano escrito de controle de produção.
Neste guia, “aprovação de amostra” significa a liberação de aquisição do comprador. Não é aprovação do FDA, Marcação CE, certificação laboratorial ou qualquer outra autorização regulatória.
Antes de assinar, responda três perguntas:
- O que exatamente é esta unidade? Grave o modelo, ID da amostra, revisão, configuração e se é uma amostra padrão, amostra modificada, protótipo de engenharia ou amostra de intenção de produção.
- O que isso provou? Registre o requisito, método de teste, resultado, evidências e desvios não resolvidos para cada característica crítica.
- O que controla as próximas unidades? Bloqueie a especificação, amostra de referência, regras de notificação de alterações e plano piloto ou de inspeção de produção.
Se alguma resposta estiver faltando, a amostra não está pronta para liberar produção em massa.
O que a aprovação de amostra realmente libera?
Uma decisão de amostra deve liberar apenas o estágio e a configuração nomeados no registro de aprovação.
Use-os como rótulos de compras funcionais – e não como definições universais de estágio regulatório:
| Tipo de amostra | O que pode ajudar a avaliar | O que não libera automaticamente |
|---|---|---|
| Amostra de produção padrão | A aparência atual de uma plataforma existente, controles, acessórios e fluxo de trabalho do usuário | Sua arte de marca própria, configuração personalizada ou evidência do mercado-alvo |
| Amostra modificada | Uma mudança nomeada, como cor, logotipo, interface do controlador, modo de comprimento de onda ou embalagem | Outras mudanças que não foram representadas na unidade |
| Protótipo de engenharia | Uma questão de design como ajuste, eletrônica, óptica, controles ou viabilidade mecânica | Materiais finais, acabamento cosmético, processo de produção ou repetibilidade da produção em massa |
| Intenção de produção ou amostra de pré-produção | A lista técnica planejada, método de fabricação, obra de arte, acessórios e embalagem em fase de quase produção | Consistência do lote futuro, autorização final de mercado ou aceitação de embarque |
Peça ao fornecedor para indicar qual rótulo se aplica e o que é intencionalmente não produção. Um protótipo construído à mão pode ser útil e ainda assim inadequado como amostra de ouro. Uma unidade de estoque padrão pode estar pronta para produção e ainda assim não representar sua versão de marca própria.
Quais são as condições de parada imediata?
Interromper a aprovação antes da pontuação detalhada se a amostra não puder ser rastreada ou tiver uma lacuna crítica não resolvida.
Não libere a produção quando:
- o modelo, ID da amostra ou revisão está faltando;
- a cotação, especificação e unidade física descrevem diferentes configurações;
- um modo crítico, temporizador, controlador, a fonte de alimentação ou a função de segurança não funcionam conforme especificado;
- o adaptador, bateria, plugue, controlador ou acessório difere do kit comercializável planejado sem uma alteração aprovada;
- valores ópticos não podem ser vinculados a um modo declarado, posição, distância, instrumento e amostra;
- rotulagem ou alegações de vendas excedem o uso pretendido e o escopo de evidências planejado para o mercado;
- o fornecedor depende de um relatório de teste, certificado ou registro regulatório que não pode ser conectado ao modelo e configuração exatos;
- um protótipo de engenharia está sendo apresentado como referência final de produção;
- um material conhecido, componente, firmware, mudança de arte ou embalagem não tem avaliação de impacto;
- o fornecedor não pode explicar como a produção futura será comparada com a referência aprovada.
Uma condição de parada nem sempre significa que o projeto deve ser abandonado. Isso significa que a versão atual não pode ser aprovada até que a lacuna seja resolvida e documentada.
Crie o registro de aprovação antes do teste
Crie um registro mestre para produto, qualidade, conformidade, logística e o fornecedor estão julgando a mesma amostra.
Use uma linha por requisito:
| Campo | O que gravar |
|---|---|
| ID do requisito | Número estável vinculado à especificação, desenho, arte ou plano de qualidade |
| Exigência | O material esperado, dimensão, função, saída, rótulo, acessório ou pacote |
| Critério de aceitação | Uma condição de aprovação por escrito e tolerância, quando aplicável |
| Método de teste ou inspeção | Configurar, instrumento, modo, distância, duração, condição da amostra e parte responsável |
| Resultado observado | Medição ou descoberta real – não apenas “OK” |
| Evidência | Foto, vídeo, número do relatório, arquivo de dados, revisão de arte ou registro assinado |
| Status | Passar / Condicional / Falhar / N / D |
| Desvio e ação | O que difere, quem é o dono, evidências exigidas e data de vencimento |
| Autoridade de aprovação | Aprovadores nomeados de compradores e fornecedores, data de decisão e fase de divulgação |
Não use “N/A” como espaço em branco. Dê o motivo específico do projeto. Não use “Condicional” para uma segurança crítica, alegar, falha na função principal ou no escopo do documento.
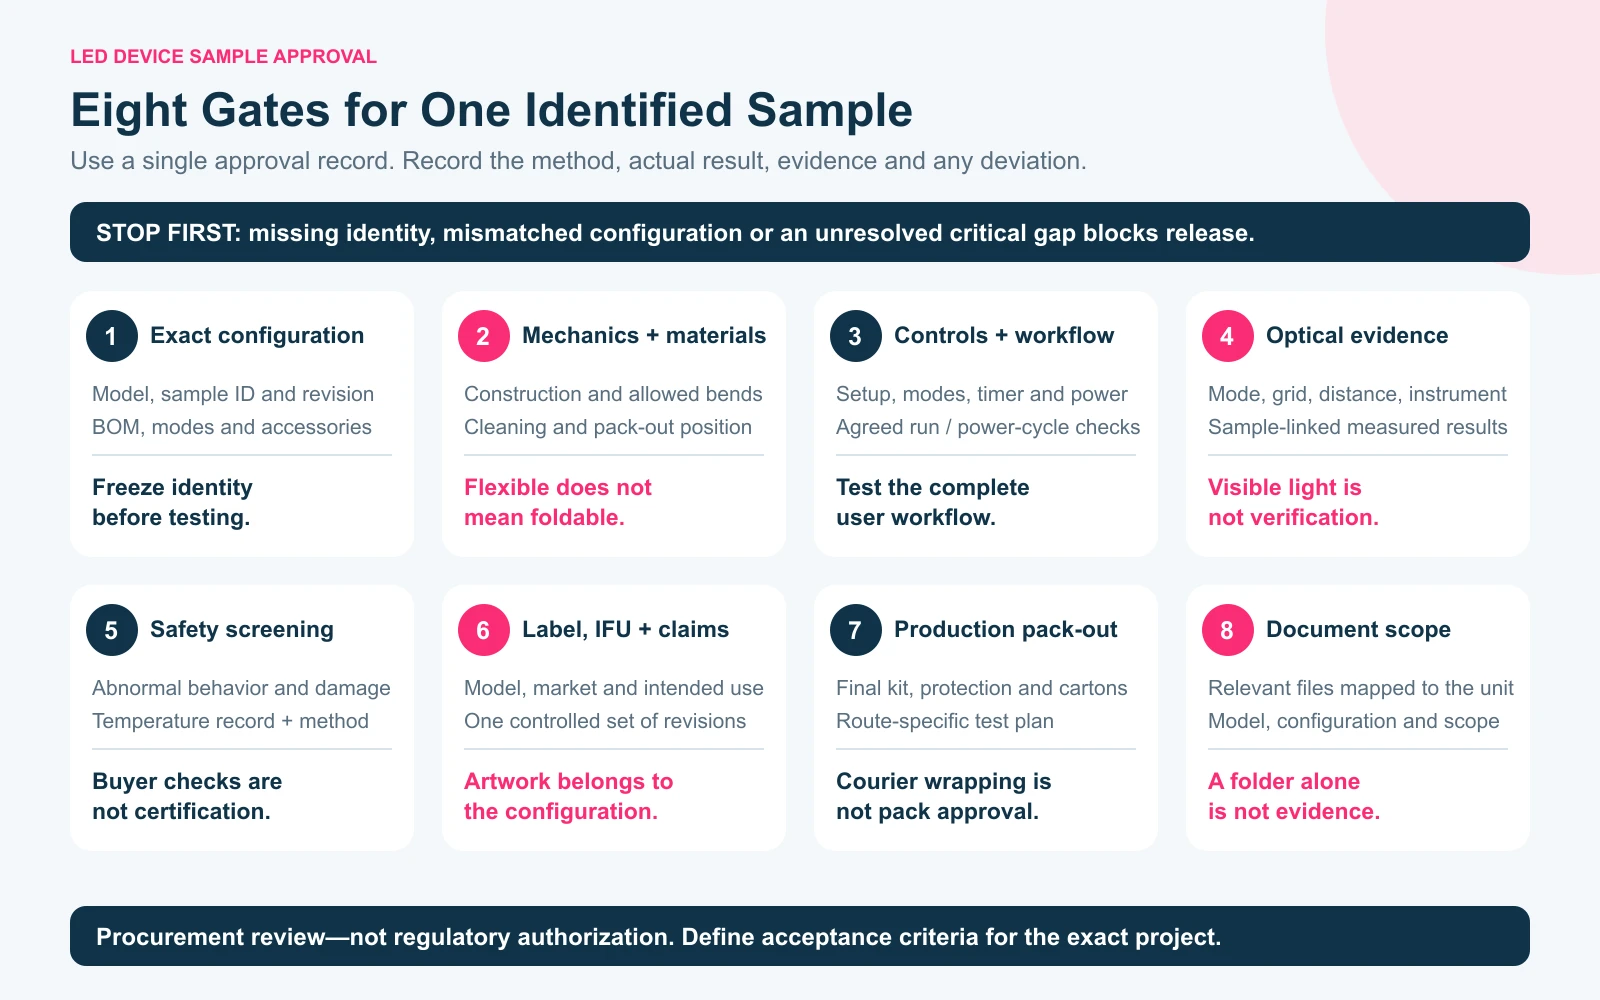
Portão 1: Você consegue identificar a configuração exata?
Congelar a identidade antes dos testes de aparência ou desempenho. De outra forma, um resultado aprovado pode pertencer a uma configuração que você nunca solicita.
Grave pelo menos:
- SKU legal do fabricante e fornecedor;
- SKU do comprador e nome da marca, se já atribuído;
- modelo exato e ID da amostra;
- hardware, firmware, revisão do controlador e da UI quando relevante;
- Contagem de pacotes de LED, convenção de contagem de fichas, matriz e mapa de comprimento de onda/modo;
- materiais principais, camadas ópticas e peças em contato com a pele;
- PCB, motorista, bateria, configuração de adaptador e plugue;
- acessórios e peças de reposição;
- rótulo, A NUVEM, revisões de arte e embalagens;
- mercado-alvo, uso pretendido e conjunto de reivindicações planejadas;
- lista de alterações personalizadas aprovadas e itens em aberto conhecidos.
Ajuda com fotografias, mas eles não substituem uma folha de configuração controlada. Fotografe a frente, voltar, conectores, rótulos, telas do controlador, acessórios, embalagem e quaisquer áreas que sejam difíceis de descrever. Dê ao conjunto de fotos o mesmo ID de amostra e revisão do registro.
Portão 2: A almofada flexível corresponde à definição mecânica e de material?
Para uma almofada LED flexível, testar o comportamento de posicionamento permitido - não uma manobra dobrável improvisada.
Verificar:
- dimensões gerais, espessura e peso em relação ao método acordado;
- silicone ou outro material corporal, acabamento superficial, expectativas de cor e odor;
- costuras, acabamento de borda, alívio de tensão, conectores e saídas de cabos;
- Retenção do pacote de LED e qualquer processo de distribuição ou colagem local;
- flexão permitida, curvar ou envolver posições;
- ações proibidas pela especificação ou IFU, como dobrar, vincando, esmagamento ou forte pressão;
- titulares, alças, encosto de cabeça e outros acessórios de posicionamento;
- método de limpeza e se a limpeza repetida afeta o acabamento, imprimir, adesão ou conectores;
- posição de armazenamento e embalagem, especialmente se uma caixa menor forçar uma curvatura mais apertada do que o projeto aprovado permite.
Não generalize um método de construção para todas as almofadas flexíveis. Por exemplo, um processo de distribuição de epóxi pode proteger os pacotes de LED localmente sem tornar o produto inteiro um “dispositivo revestido com epóxi”. Registre a construção real do modelo selecionado.
Para materiais em contato com a pele em um projeto de dispositivo médico, confirme no portão 8 se os materiais exatos, o tipo e a duração do contato são cobertos pelas evidências de avaliação biológica; não trate uma verificação visual e de odor como qualificação de material.
Se nenhum raio mínimo de curvatura ou limite de posicionamento tiver sido definido, marque-o como um requisito aberto. Não invente um durante a revisão da amostra.
Portão 3: Faça os controles e conclua o trabalho do fluxo de trabalho do usuário?
Teste o fluxo de trabalho vendável, desde a desembalagem até o armazenamento, funções de botão não isoladas.
Execute todas as combinações acordadas de:
- ligar/desligar e estado de inicialização;
- modo de luz ou combinação de comprimento de onda;
- nível de brilho;
- seleção de temporizador e parada automática;
- configuração de pulso, se o modelo exato for especificado para ter um;
- emparelhamento do controlador, alcance e comportamento de vários dispositivos, quando aplicável;
- carregando, indicação de bateria e comportamento de baixo consumo de energia;
- conexão de energia do dispositivo principal e comportamento do adaptador;
- memória, comportamento de reinicialização ou interrupção de energia reivindicado na especificação;
- indicação de erro e recuperação descrita nas IFU;
- uma sequência acordada de funcionamento contínuo e ciclo de energia, com a duração, modo, condições ambientais e verificações pós-teste registradas.
Em seguida, peça aos operadores pretendidos para configurar, posição, correr, limpe e armazene o produto seguindo apenas as instruções propostas. Registre onde eles hesitam ou fazem escolhas diferentes. Uma função que só funciona após o coaching do fornecedor ainda não é um fluxo de trabalho de canal repetível.
Mantenha o controlador e a arquitetura de energia explícitos. O cabo de carregamento de um controlador sem fio não é necessariamente o caminho de alimentação do dispositivo principal. A amostra, diagrama, manual, o conteúdo da embalagem e a demonstração de vendas devem contar a mesma história.
Portão 4: Os resultados ópticos estão vinculados à amostra??
A luz visível confirma que os emissores estão ligados. Não verifica comprimento de onda, irradiância, distribuição espacial ou segurança fotobiológica.
Para cada modo relevante, conecte a amostra física ao:
- saída espectral medida ou relatório de comprimento de onda;
- valores de irradiância em pontos definidos ou em uma grade definida;
- distância de medição ou plano de contato;
- apontar, definições de média e pico;
- identificação de instrumentos e sensores;
- contexto de calibração, quando disponível;
- condição de aquecimento e operação;
- brilho, temporizador e estado de pulso;
- ID da amostra, configuração, data do teste e número do relatório;
- limites de aceitação acordados e disposição de outliers.
Um valor de irradiância medido na superfície emissora não pode ser comparado diretamente com um valor medido a uma distância isolada. Um pico de ponto central não pode ser tratado como uma média de área total. O resultado de um modo não pode cobrir silenciosamente todos os modos de luz mista.
O Guia Wakelife para IEC 62471, relatórios de comprimento de onda e irradiância explica detalhadamente os campos de medição e evidência. Mantenha este registro de aprovação de amostra mais curto: vincule cada resultado ao método exato e sinalize qualquer incompatibilidade para revisão técnica.
O IEC 62471 escopo oficial abrange avaliação de risco fotobiológico para fontes ópticas não laser, incluindo LEDs, sob métodos e condições definidos. Um IEC 62471 relatório não é evidência de eficácia clínica, autorização de comercialização ou prova de que os lotes futuros serão idênticos.
Portão 5: Você separou a triagem do comprador das evidências de segurança?
Um comprador pode identificar defeitos óbvios e comportamento anormal, mas uma verificação documental não pode certificar, óptico, segurança térmica ou mecânica.
Durante a revisão da amostra, registrar observações como:
- isolamento danificado, condutores expostos ou conectores soltos;
- classificações de adaptadores e dispositivos que não correspondem às especificações aprovadas;
- poder instável, desligamento inesperado, som incomum, odor, cintilação ou danos visíveis;
- temperaturas de superfície em áreas definidas de contato com a pele, controles e conectores durante e no final de uma sessão operacional completa pretendida;
- baterias danificadas, inchaço, anormalidades de carregamento ou restrições de transporte onde uma bateria está incluída;
- bordas afiadas, alívio de tensão fraco, peças soltas ou falhas de posicionamento;
- instruções de limpeza que entrem em conflito com o material ou limitações de entrada;
- avisos ausentes, contra-indicações ou instruções de proteção ocular exigidas pela rotulagem aprovada do projeto.
Qualquer resultado anormal requer uma investigação documentada. A aprovação nessas observações não substitui os testes laboratoriais aplicáveis, verificação de engenharia ou avaliação regulatória.
Registre todas as observações de temperatura como uma medição reproduzível, não é uma impressão: observe a temperatura ambiente, modo selecionado, duração da sessão, pontos de medição, instrumento e valores observados. Se o projeto tiver definido uma condição de pior caso – como uma posição coberta, brilho máximo ou sessões consecutivas – teste a condição acordada em vez de uma improvisada. Não invente um limite universal de temperatura de superfície ou duração de resistência durante a análise da amostra. Defina os critérios de aceitação do dispositivo exato, condição de contato, uso pretendido, padrões aplicáveis e avaliação de risco do projeto, em seguida, use o mesmo método para a amostra aprovada e unidades de comparação posteriores.
Para projetos dentro do seu escopo, IEC 60601-2-57:2023 aborda segurança básica e desempenho essencial para equipamentos que incorporam fontes de radiação óptica não laser de 200 nm para 3,000 nm e destinado a criar efeitos fotobiológicos em humanos para fins terapêuticos, diagnóstico, monitoramento, aplicações cosméticas ou estéticas. A aplicabilidade ainda depende do uso exato pretendido, classificação, mercado-alvo e conjunto padrão. Não adicione uma norma IEC a uma lista de verificação apenas porque o produto contém LEDs.
Portão 6: Faça a etiqueta, IFU e reivindicações descrevem o mesmo produto?
Aprovar conteúdo voltado para o mercado como parte da configuração, não como arte adicionada depois que o dispositivo é congelado.
Combine a amostra física e os arquivos controlados para:
- nome do produto e modelo;
- fabricante legal e outras informações necessárias ao operador económico;
- uso pretendido e reivindicações permitidas;
- nomes de modo, redação de comprimento de onda e especificações de desempenho;
- poder, adaptador, informações sobre bateria e carregamento;
- etapas operacionais, limpeza e armazenamento;
- avisos, contra-indicações e condições de parada;
- acessórios e identificação de peças de reposição;
- símbolos, linguagem, código de barras, campos de série/lote e marcações de mercado, quando aplicável;
- site, apresentação do distribuidor e cópia da listagem planejada para lançamento.
No quadro dos dispositivos médicos da UE, o Definição MDR de finalidade pretendida conecta a etiqueta do fabricante, A NUVEM, materiais promocionais ou de vendas e avaliação clínica. Isto não classifica um produto LED específico, mas mostra por que uma amostra de projeto médico não pode passar enquanto a caixa, o manual e as declarações de vendas contam histórias diferentes.
Para um projeto não médico de beleza ou bem-estar, manter a mesma disciplina interna mesmo quando a via legal aplicável for diferente: congelar um conjunto de reivindicações aprovadas e remover tratamentos de doenças não comprovados, declarações clínicas de segurança absoluta ou emprestadas.
Portão 7: A embalagem é um pack-out com intenção de produção?
Aprovar o kit vendável final e a configuração de envio – não um produto embalado para entrega de amostra por correio.
Verificar:
- cada acessório, cabo, adaptador, plugue, alça, titular, item de óculos e manual;
- quantidade unitária e separação de SKU;
- bandeja interna, bolsa, película protetora e orientação do produto;
- dimensões da caixa de varejo, peso, revisão de impressão e fechamento;
- quantidade da caixa externa, dimensões, peso e marcas;
- escaneabilidade do código de barras e da etiqueta após a colocação final;
- proteção de conectores, superfícies ópticas, circuitos flexíveis e acabamentos cosméticos;
- posição de armazenamento que não exceda os limites de curvatura ou pressão aprovados;
- o plano de teste de transporte ou distribuição acordado para a rota real.
Uma entrega informal não valida um sistema de envio. Definir os testes de embalagem necessários do produto, empacotar, canal, requisitos de rota e mercado, em seguida, retenha o relatório e a identidade do pacote testado.
Portão 8: Cada documento cobre a amostra exata?
Uma pasta de documentos é útil apenas quando cada arquivo relevante é mapeado para a amostra e configuração comercial planejada.
Construa uma matriz modelo-documento:
| Camada de documento | Combine estes campos | Não assuma |
|---|---|---|
| Autorização de mercado ou registro público, quando necessário | Titular/requerente, dispositivo/modelo exato, uso pretendido, reivindicações, mercado e status atual | Um modelo semelhante ou registro de fábrica abrange este SKU |
| Sistema de gestão de qualidade | Titular legal, site, padrão, escopo e validade da atividade/dispositivo | ISO 13485 é uma aprovação de produto ou teste de lote |
| Elétrica/EMC ou segurança do produto | Requerente, modelo, adaptador, acessórios, hardware/software e edição padrão | Um relatório de adaptador ou família cobre uma configuração alterada |
| IEC 62471 / segurança óptica | Amostra testada, modelo, modos, geometria, condições e resultado | Um resultado de grupo de risco comprova eficácia ou consistência do lote |
| Espectro e irradiância | ID da amostra, modo, mapa de pontos, distância, instrumento, data e método de aceitação | Um número de catálogo descreve cada ponto, modo ou lote |
| Materiais e outros relatórios aplicáveis | Material exato, fornecedor/especificação, tipo de contato e escopo do produto | Uma declaração de componente comprova a conformidade de todo o produto |
| Transporte de bateria de lítio, quando aplicável | Tipo exato de célula/bateria, fabricante, montagem/configuração, resumo do teste e documentos de transporte atuais | Um carregador ou relatório de segurança elétrica cobre os requisitos de transporte da bateria |
| Etiqueta/IFU/arte | Revisão, modelo, mercado, linguagem, uso pretendido e reivindicações | Um rascunho pode ser corrigido após a produção sem impacto |
Para projetos de dispositivos médicos com contato corporal direto ou indireto, determinar se os materiais exatos, o tipo e a duração do contato são cobertos por uma avaliação biológica sob ISO 10993-1:2025 e quaisquer partes aplicáveis da série. ISO 10993-1 é uma estrutura de avaliação de segurança biológica baseada em risco, nem um “teste de biocompatibilidade” universal ou aprovação automática para cada material.
Se o kit vendável contiver uma célula ou bateria de lítio, verifique o tipo exato e a configuração da bateria em relação às evidências de transporte aplicáveis na subseção 38.3 do Manual de Testes e Critérios da ONU. Use o atual UNECE Rev.8 e Emenda 1 publicação em vez de tratar “ONU 38.3” como um rótulo de certificado genérico; o mercado, a transportadora e a remessa ainda determinam os requisitos completos do documento de transporte e da embalagem.
Use o Guia de certificação de dispositivos de terapia LED para o mapa de evidências completo. Use o Lista de verificação de qualificação OEM para terapia de luz vermelha se a pessoa jurídica, os controles no local de fabricação ou no nível do fornecedor ainda não foram resolvidos. Não duplique essas auditorias dentro do registro de amostra.
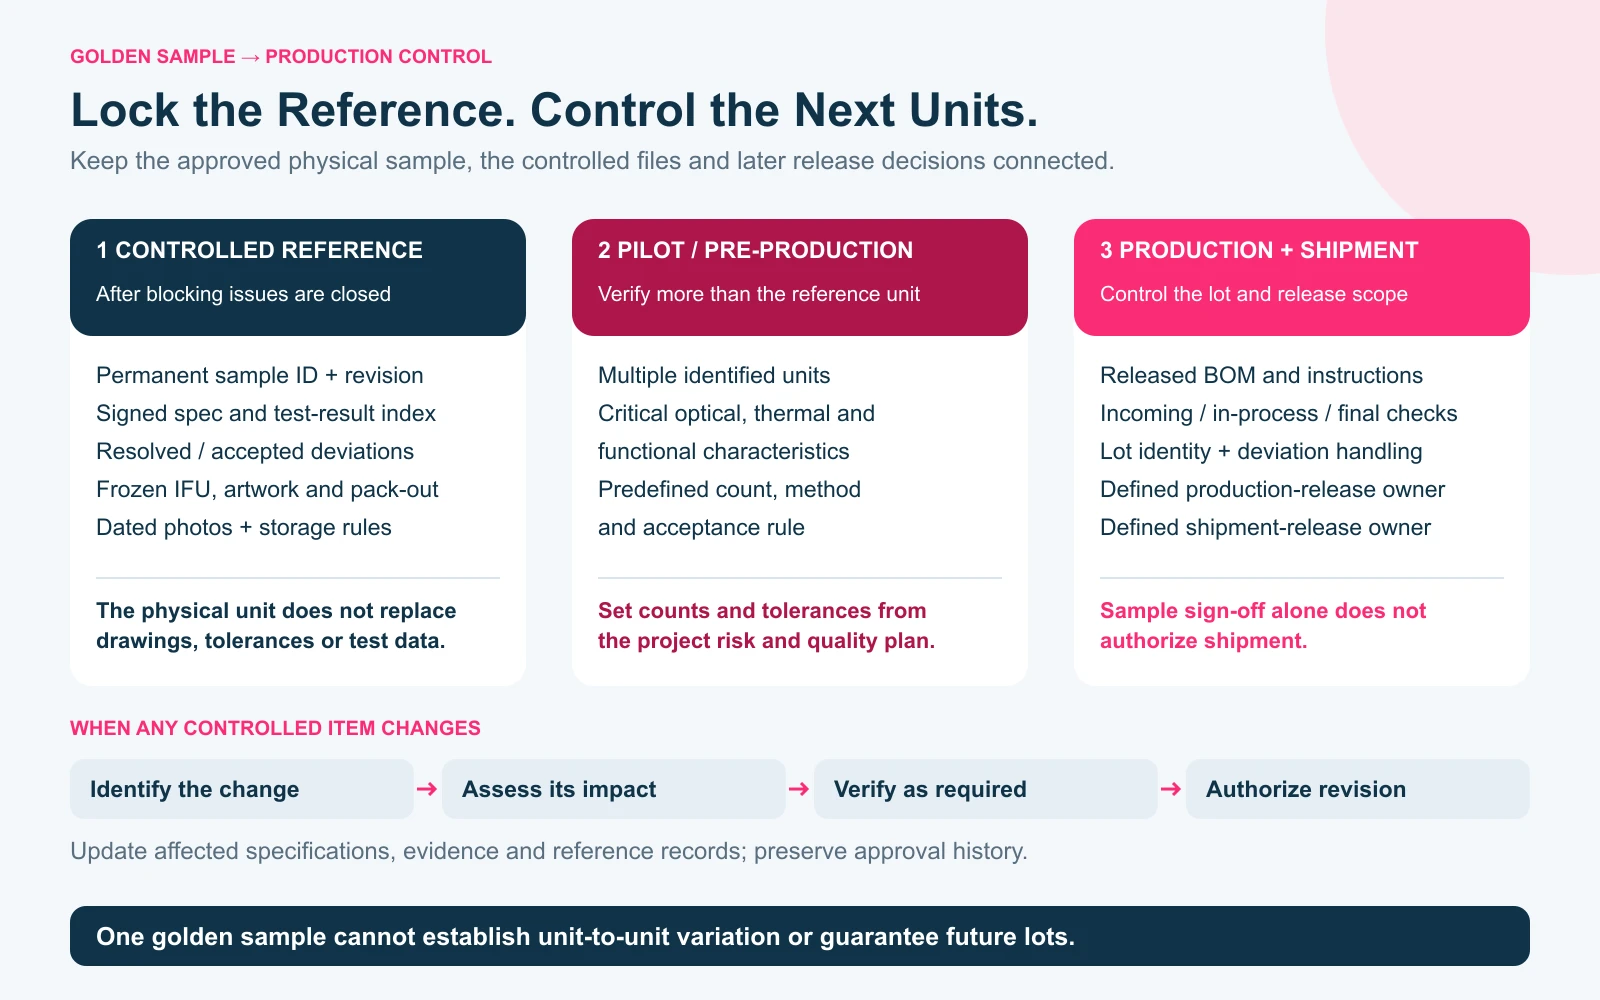
Como você deve criar a amostra dourada?
Uma amostra dourada é uma referência física controlada, não substitui as especificações, tolerâncias e registros de teste.
Depois que todos os problemas de bloqueio forem resolvidos:
- Atribua à unidade aprovada um ID de amostra permanente e revisão.
- Marcar a data de aprovação e fase de produção liberada.
- Anexe a folha de configuração assinada, índice de resultados de teste e lista de desvios aceitos.
- Congelar a arte correspondente, A NUVEM, lista de embalagens e acessórios.
- Crie um registro fotográfico datado mostrando detalhes de identificação e cosméticos.
- Retenha referências controladas de compradores e fornecedores sempre que for prático.
- Definir armazenamento, regras de acesso e substituição para que a amostra não possa ser trocada, danificado ou substituído silenciosamente.
- Indique quais requisitos são controlados pela amostra física e quais são controlados apenas por desenhos, dados ou limites de teste.
Se a amostra se desgastar, envelhece ou está danificado, não o substitua silenciosamente. Crie uma nova revisão controlada e preserve o histórico de aprovação.
Quais mudanças exigem reavaliação?
A aprovação pertence à configuração congelada. Uma mudança nem sempre exige que todos os testes sejam repetidos, mas sempre requer uma decisão de impacto documentada.
Os gatilhos de mudança geralmente incluem:
- Pacote LED, chip, caixa, fornecedor, alterações no modo de matriz ou comprimento de onda;
- motorista, PCB, firmware, controlador, temporizador, mudanças de pulso ou brilho;
- adaptador, plugue, bateria, mudanças de cabo ou conector;
- silicone, adesivo, difusor, camada óptica, alterações de corante ou processo de distribuição;
- dimensão, curvatura, alça, alterações de suporte ou gabinete;
- rótulo, A NUVEM, aviso, uso pretendido ou alterações nas declarações de marketing;
- acessório, embalagem, mudanças de caixa ou logística;
- local da fábrica, fornecedor crítico, processo, alterações no dispositivo ou no método de inspeção;
- substituição de componente em fim de vida ou retrabalho introduzido após uma falha.
Para cada mudança proposta, registre o motivo, documentos afetados, impacto técnico e regulatório, verificação necessária, necessidade de nova amostra, impacto de custo/tempo, aprovadores e revisão de implementação. “Componente equivalente” é uma conclusão que precisa de evidências – não uma descrição de mudança suficiente.
O que deve acontecer antes da produção e remessa em massa?
A aprovação da amostra deve alimentar um plano de produção; não deve terminar como uma unidade assinada em uma prateleira.
Antes da ordem de produção, confirmar:
- especificação lançada, BOM, desenhos, revisões de firmware e arte;
- amostra dourada aprovada e registro de desvio;
- instruções de trabalho do fornecedor e controles de processos críticos;
- entrada, itens de inspeção em processo e final;
- instrumentos, jogos, requisitos de calibração e registro de dados;
- piloto, confirmação do primeiro artigo ou da intenção de produção apropriada ao projeto;
- definições de defeitos e autoridade de disposição;
- requisitos de identidade e rastreabilidade do lote;
- amostragem de remessa ou verificações em nível de unidade;
- não conformidade, processo de retrabalho e concessão;
- regras de notificação de alteração e reaprovação;
- quem autoriza a liberação da produção e liberação da remessa.
Onde a amostragem por atributos é apropriada, ISO 2859-1:2026 fornece esquemas de amostragem lote por lote indexados por AQL. Não fornece um AQL universal, classificação de defeitos ou tamanho da amostra para cada projeto de terapia LED. Definir aqueles com a equipe de qualidade responsável pelo risco do produto, muito, contrato, finalidade de mercado e inspeção. Algumas características críticas podem precisar de controles além da amostragem rotineira de lotes.
Não use uma amostra dourada para estimar a variação unidade a unidade. Na fase piloto ou de pré-produção, avaliar múltiplas unidades identificadas para o sistema óptico crítico, características térmicas e funcionais, usando uma contagem de amostra predefinida, método e regra de aceitação. O número de unidades e a distribuição ou tolerância necessária devem vir do plano de risco e qualidade do projeto – e não de uma lista de verificação genérica.
Para os EUA. projetos de dispositivos médicos, o FDA Regulamento do Sistema de Gestão da Qualidade entrou em vigor em fevereiro 2, 2026 e incorpora ISO 13485:2016 na estrutura do SGQ do dispositivo. Esse é um contexto regulatório do fabricante, não é uma razão para rotular cada amostra de beleza/bem-estar como um dispositivo médico. O ISO 13485 página oficial da mesma forma descreve um SGQ para dispositivos médicos; um certificado não aprova a amostra do produto nem garante um lote de produção.
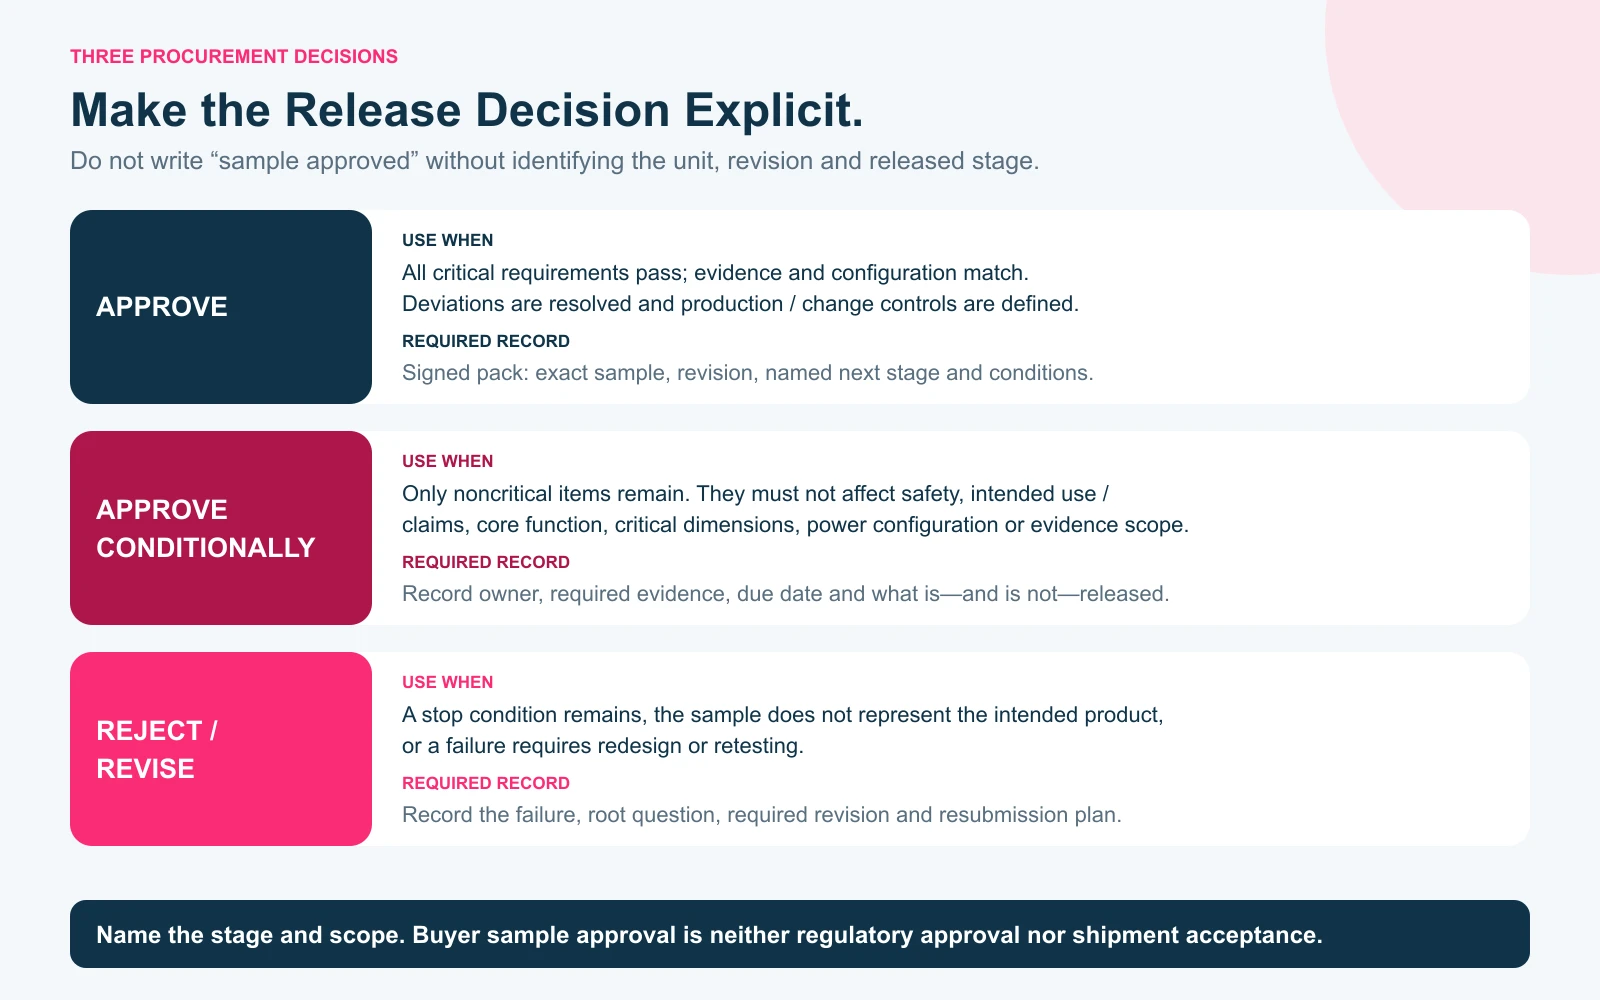
Aprovar, Aprovar condicionalmente ou rejeitar?
Termine com uma decisão e escopo de lançamento explícitos.
| Decisão | Use-o quando | Registro obrigatório |
|---|---|---|
| Aprovar para a próxima etapa nomeada | Todos os requisitos críticos são aprovados; evidência e correspondência de configuração; desvios são resolvidos; controles de produção/mudança são definidos | Pacote de aprovação assinado nomeando a amostra exata, revisão, próxima etapa e condições |
| Aprovação condicional | Restam apenas itens não críticos e que não afetam a segurança, uso pretendido/reivindicações, função principal, dimensões críticas, configuração de energia ou escopo de evidência | Proprietário nomeado, evidência necessária, data de vencimento e uma declaração clara do que é - e não é - divulgado |
| Rejeitar / rever | Uma condição de parada permanece, a amostra não representa o produto pretendido ou a falha requer reprojeto/reteste | Registro de falha, questão raiz, revisão necessária e plano de reapresentação |
Evite a frase “amostra aprovada” por si só. Escrever, por exemplo:
Amostra WL-X, revisão C, é aprovado como referência cosmética e funcional para a construção piloto P1, sujeito ao fechamento da embalagem código de barras ação A-07. Não é aprovação de remessa.
O que você deve enviar com uma solicitação de amostra Wakelife?
Defina a meta de aprovação antes da preparação da amostra.
Enviar:
- modelo exato ou formato do produto;
- mercado-alvo e canal;
- uso pretendido e reivindicações planejadas;
- configuração padrão versus configuração personalizada solicitada;
- comprimentos de onda, modos, controles e especificações ópticas que devem ser verificadas;
- adaptador, plugue, linguagem, obra de arte, requisitos de acessórios e embalagens;
- documento necessário e lista de relatórios;
- quantidade esperada e tempo de lançamento;
- seus exemplos de testes de aceitação e aprovadores internos.
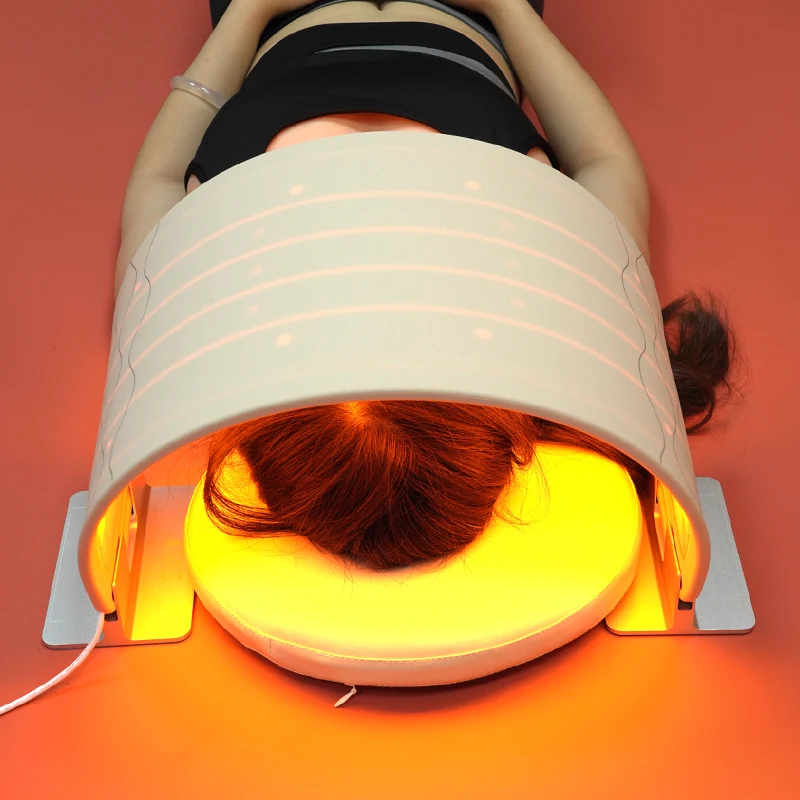
Se uma plataforma flexível se enquadrar na lista, avaliar Wakelife's categoria de dispositivo de terapia de luz LED flexível e especifique se você está avaliando a plataforma G240 em destaque ou uma opção de tamanho NFY. Solicite a especificação atual em nível de modelo e o mapa de documentos para a configuração cotada; não confie apenas no nome da família.
Contato Wakelife com o resumo do projeto para confirmar o tipo de amostra, configuração, custo, o momento e as evidências disponíveis para o modelo exato. Qualquer produção ou lançamento no mercado permanece sujeito ao registro de aprovação acordado e aos requisitos aplicáveis do projeto.
O resultado final
Um forte processo de aprovação de amostra de dispositivo de terapia LED transforma uma unidade física em uma definição de produção controlada.
Identifique a amostra. Teste-o em relação a critérios escritos. Conecte evidências ópticas e de segurança à sua configuração exata. Congelar a rotulagem e a embalagem vendáveis. Registre cada desvio. Crie a amostra dourada com especificações controladas. Em seguida, defina como as unidades piloto, lotes de produção, alterações e remessas serão verificadas.
A amostra é uma prova. O verdadeiro ativo de aprovação é a cadeia rastreável que informa a cada equipe o que foi aprovado, o que permanece aberto, o que pode mudar e o que a fábrica está autorizada a produzir.
Referências
-
1
Organização Internacional de Padronização. ISO 2859-1:2026—Procedimentos de Amostragem para Inspeção por Atributos—Parte 1
-
2
NÓS. Food and Drug Administration. Regulamento do Sistema de Gestão da Qualidade (QMSR)
-
3
Organização Internacional de Padronização. ISO 13485:2016—Dispositivos Médicos—Sistemas de Gestão de Qualidade
-
4
Comissão Eletrotécnica Internacional. IEC 62471:2006—Segurança fotobiológica de lâmpadas e sistemas de lâmpadas
-
5
Comissão Eletrotécnica Internacional. IEC 60601-2-57:2023—Equipamento de fonte de luz não laser
-
6
União Europeia. Regulamento (UE) 2017/745 em dispositivos médicos
-
7
Organização Internacional de Padronização. ISO 10993-1:2025—Avaliação Biológica de Dispositivos Médicos—Parte 1
-
8
Comissão Económica das Nações Unidas para a Europa. Manual de Testes e Critérios da ONU, Revisão 8 e Emenda 1—Subseção 38.3