TL;DR pour les acheteurs B2B
- Un numéro K ne suffit pas à lui seul. Faites correspondre le dossier FDA avec le demandeur, appareil et modèles exacts, Indications d'utilisation, étiquetage, et la configuration que votre marque envisage de vendre.
- L'enregistrement des établissements auprès de la FDA et la liste des appareils ne sont pas 510(k) autorisation. La FDA ne délivre pas de certificats d'enregistrement des appareils, et une entrée d'enregistrement ou d'inscription ne montre pas que la FDA a autorisé, approuvé, ou autorisé l'appareil.
- L'autorisation appartient à une portée d'appareil définie et non à une usine, longueur d'onde, forme, ou code produit en général. Une casquette similaire, casque, peigne, prédicat, ou 650 La spécification nm n'hérite pas de l'autorisation d'un autre produit.
- Un distributeur n'a peut-être pas besoin du sien 510(k) dans certains arrangements de périphérique inchangé, mais la réponse dépend du fabricant réel, importateur, distributeur, étiqueteuse, et rôles de contrôle des spécifications. Confirmez quels États-Unis. la voie de distribution ou de fabricant étranger/d'importation s'applique, quel modèle exact est fourni, et si l'étiquette, utilisation prévue, réclamations, logiciel, accessoires, ou le design va changer.
- Un appareil laser peut avoir une seconde, suivi parallèle de conformité FDA. Les normes de performance applicables aux produits laser, déclaration des produits radioactifs, étiquetage, certification, dossiers de contrôle de qualité, et les responsabilités d'importation ne disparaissent pas parce qu'un appareil a un 510(k).
- Avant d'approuver les États-Unis. réclamations, conditionnement, ou une commande OEM, enregistrer l'enregistrement de la base de données officielle et le PDF, complétez la carte des preuves ci-dessous, et signaler chaque inadéquation pour un examen réglementaire spécifique au projet.
L'expression « Appareil de croissance des cheveux approuvé par la FDA » n'est utile que lorsqu'il peut être lié à un enregistrement de produit vérifiable. Il ne doit pas être traité comme un label de qualité général pour chaque appareil fabriqué par un fournisseur..
Pour une marque du marché américain, distributeur, importateur, ou canal clinique, la question pratique n'est pas simplement, « Le fournisseur a-t-il obtenu la FDA?« La question utile est:
Ce dossier FDA prend-il en charge le dispositif exact de croissance des cheveux, étiquetage, utilisation prévue, réclamations, et la configuration que nous prévoyons de placer aux États-Unis. marché?
Ce guide montre comment répondre à cette question en utilisant les sources de la FDA. Il ne classe pas les appareils grand public, comparer les résultats du traitement, ou déclarez que tout modèle de croissance des cheveux Wakelife est approuvé par la FDA.
Que signifie l'autorisation de la FDA pour un appareil de croissance des cheveux?
Approuvé par la FDA signifie normalement que la FDA a émis une détermination d'équivalence substantielle pour un dispositif défini et soumis son utilisation via le 510(k) chemin; cela ne signifie pas que la FDA a approuvé ou approuvé le produit.
La FDA explique qu'un 510(k) l'auteur compare un appareil avec un ou plusieurs appareils principaux commercialisés légalement.. Avant de commercialiser un appareil nécessitant 510(k), le demandeur doit recevoir une ordonnance de la FDA constatant que le dispositif est substantiellement équivalent. Cette ordonnance autorise l'appareil à être distribué commercialement, sous réserve des autres exigences toujours applicables.
Quatre termes devraient rester séparés:
| Terme FDA | Ce que ça montre | Ce qu'il ne montre pas | Action du premier acheteur |
|---|---|---|---|
| Enregistrement de l'établissement | Un établissement a rempli un dossier d'enregistrement FDA applicable | Liquidation du produit, approbation, autorisation, ou inspection FDA de chaque produit | Vérifier l'entité juridique et l'activité, puis continuez vers la fiche produit |
| Liste des appareils | Un dispositif est associé à un établissement en FDA’système de référencement | Cette FDA a examiné et autorisé ce dispositif précis | Recherchez un numéro de soumission préalable à la commercialisation applicable |
| 510(k)-effacé | La FDA a publié une détermination d'équivalence substantielle pour le dispositif soumis et son utilisation. | Approbation de la FDA, approbation, couverture de modèles non liés, ou la liberté de faire toute réclamation | Vérifiez le numéro K et lisez sa portée |
| Approuvé par la FDA | Un terme réglementaire différent associé à une voie d’approbation, pas ordinaire 510(k) autorisation | Un synonyme de « 510(k)-effacé » | N'utilisez pas cette formulation pour un 510(k) appareil |
FDA inscription et rappel d'inscription déclare que la FDA ne délivre pas de certificats d'enregistrement aux installations de dispositifs médicaux et que les entrées d'enregistrement/liste ne signifient pas une approbation, autorisation, ou autorisation. Séparément, 21 CFR 807.97 dit que soumettre un 510(k) et recevoir une détermination d'équivalence substantielle ne signifie pas une approbation officielle.
Règle de l'acheteur: utilisez « FDA-cleared » ou « 510(k)-effacé" seulement après avoir vérifié l'enregistrement exact. Ne devenez pas « enregistré »," " répertorié,» « sensiblement équivalent,» ou « autorisé » en « approuvé," " certifié,» ou « approuvé ».
Quel dossier FDA devriez-vous vérifier en premier?
Commencez par le numéro K dans le communiqué de la FDA 510(k) base de données, puis ouvrez le PDF officiel; ne commencez pas par un logo, image du certificat, présentation de vente, ou une liste de marché.
FDA 510(k) guide de base de données explique que la base de données publique peut être recherchée par numéro K, code produit, nom de l'appareil, ou panneau. Un résultat peut afficher des champs comprenant le nom de l'appareil, demandeur, code produit, date de la décision, décision, et si un résumé est disponible.
Utilisez cette commande:
- Demandez le numéro K. Il commence normalement par « K » suivi de six chiffres.
- Rechercher dans la base de données FDA. Confirmez que l'enregistrement existe sur une page fda.gov ou accessdata.fda.gov.
- Vérifiez la décision. Une date de réception ou un numéro de soumission à lui seul ne constitue pas une décision d'autorisation..
- Ouvrez le PDF officiel. Lire la lettre de décision, Indications d'utilisation, et 510(k) Résumé si disponible.
- Construire une carte de projet. Comparez l'enregistrement avec le modèle exact, étiquette, utilisation prévue, réclamations, accessoires, logiciel, et les changements prévus dans votre projet.
La norme de la FDA Page de classification des dispositifs médicaux du POSA identifie le type générique comme « laser, peigne, cheveux »sous 21 CFR 890.5500. Sa définition générique fait référence aux hommes atteints d'alopécie androgénique dans les classes IIa à V de Norwood-Hamilton.. Cette définition est une description au niveau de la classification et ne remplace pas les indications d'utilisation exactes contenues dans le dossier d'autorisation d'un appareil., qui doit être vérifié pour le modèle et la population soumis.
La FDA maintient également un Page de codes de produits émettant des rayonnements OAP. Cette page identifie actuellement un rapport sur la radioprotection des produits et des rapports annuels, selon les besoins, et répertorie 21 CFR 1040.10 et 1040.11 selon les normes de performance applicables. Les deux pages FDA répondent à des questions différentes: on aide à classer le dispositif médical et à trouver son 510(k) itinéraire; l'autre signale les exigences parallèles en matière de rayonnement laser.
Que devez-vous vérifier au-delà du 510(k) pour un appareil de croissance des cheveux au laser?
Pour un produit laser, 510(k) l’autorisation et la conformité aux radiations des produits électroniques sont des pistes de preuve parallèles; ni l'un ni l'autre ne remplace l'autre.
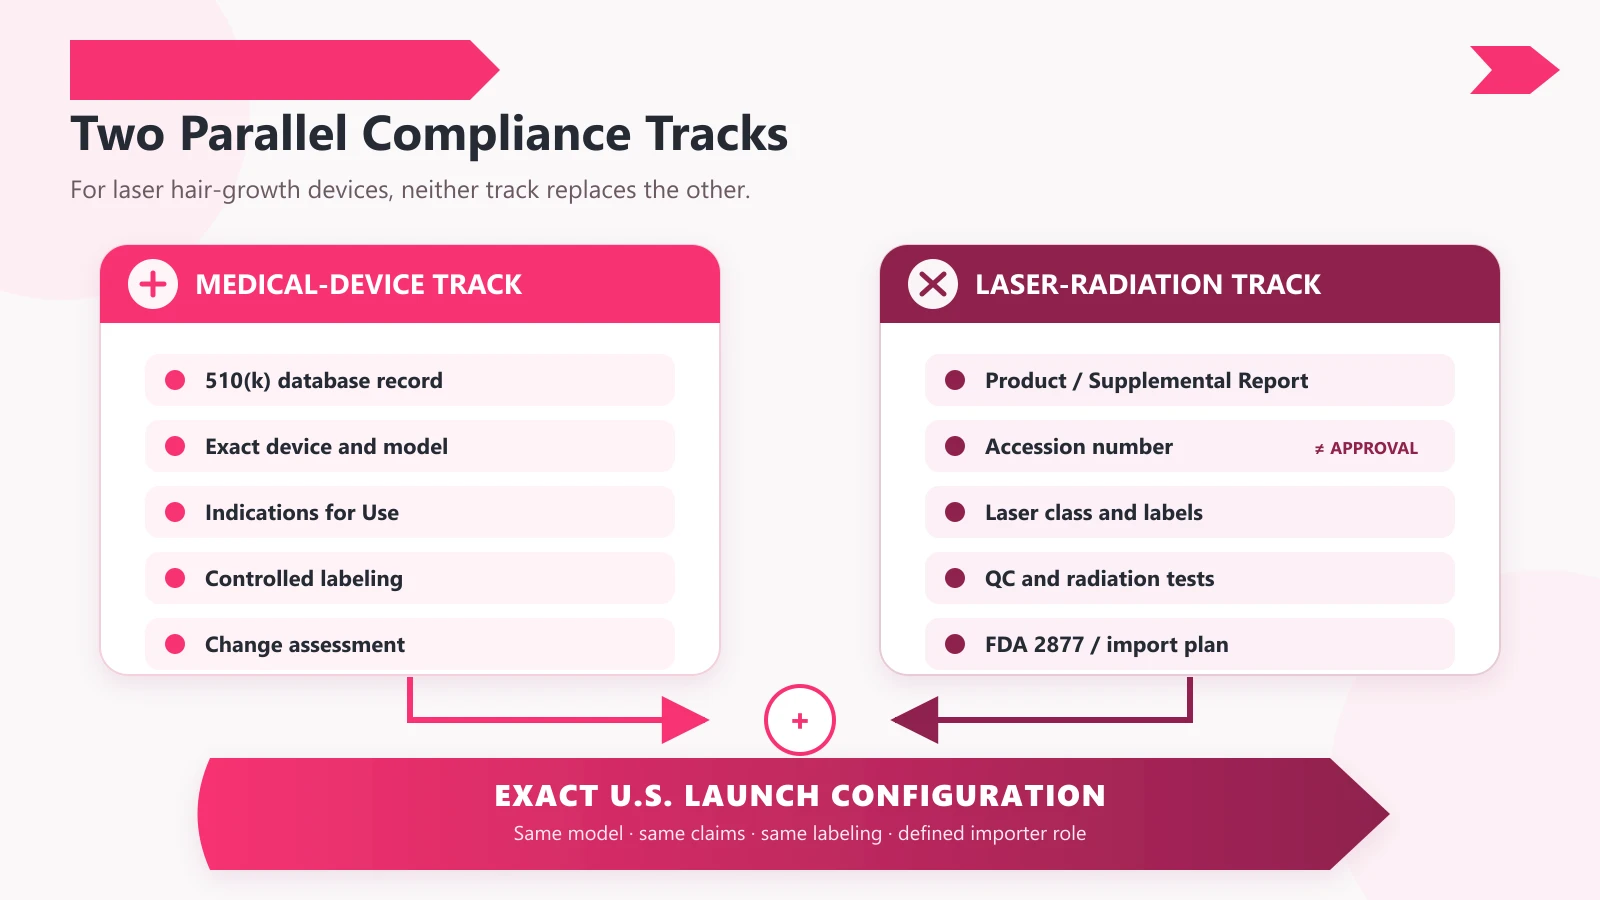
La FDA déclare que les produits laser utilisés pour des applications médicales doivent être conformes à la fois aux exigences applicables aux produits laser et aux réglementations relatives aux dispositifs médicaux.. La page actuelle sur les rayonnements OAP répertorie 21 CFR 1040.10 et 1040.11, un rapport de produit, et reporting annuel. La FAQ d'entrée sur le marché de la FDA indique que les rapports requis sur le produit doivent être soumis avant que le produit ne soit introduit aux États-Unis.. commerce. Pour un produit importé, La FDA recommande de soumettre le rapport au moins un mois avant de le présenter à l'importation afin que le CDRH ait le temps de délivrer une lettre d'accusé de réception et un numéro d'accession.. Une lettre d'accusé de réception ou un numéro d'adhésion montre uniquement que le CDRH a reçu un rapport de radioactivité; il ne s'agit pas d'une approbation de la FDA et n'établit pas que le rapport est adéquat.
Avis laser 56 décrit l'approche d'application de la FDA pour les fabricants utilisant les dispositions spécifiées de la CEI 60825-1 Edition 3 Et IEC 60601-2-22 Edition 3.1 que la FDA identifie comme comparable à certaines parties de ses normes de performance laser. Un certificat CEI générique ne suffit donc pas à lui seul. Les acheteurs doivent mapper le modèle et la configuration exacts à la voie de conformité sélectionnée, cours de laser, rapport ou supplément sur le produit, étiquettes, informations utilisateur, tests de contrôle qualité, et aux États-Unis. responsabilités d'importation.
Règle de l'acheteur: demander le fichier de rayonnement du modèle exact séparément du 510(k) déposer. Ne traitez pas un numéro d'accession de rapport de produit, étiquette de classe laser, Rapport CEI, ou 510(k) en remplacement des autres couches de preuves.
La distinction du rapport laser ne doit pas être copiée sur chaque appareil basé sur la lumière. FDA FAQ sur l'entrée sur le marché déclare que les LED et les produits IPL ne répondent pas à la définition du laser et ne sont actuellement pas soumis à une norme de performance obligatoire de la FDA ou à des rapports de produit/annuels en vertu de 21 Partie CFR 1002. Ils restent des produits émetteurs de rayonnements soumis aux exigences générales applicables en 21 Pièces CFR 1000-1005, y compris les notifications de défauts et de radiations accidentelles. Pour les acheteurs, aucun rapport sur un produit laser n'est un signal d'alarme pour un appareil laser applicable; son absence n'est pas, par lui-même, un écart pour un appareil uniquement LED.
Comment faire correspondre un 510(k) au dispositif exact de croissance des cheveux?
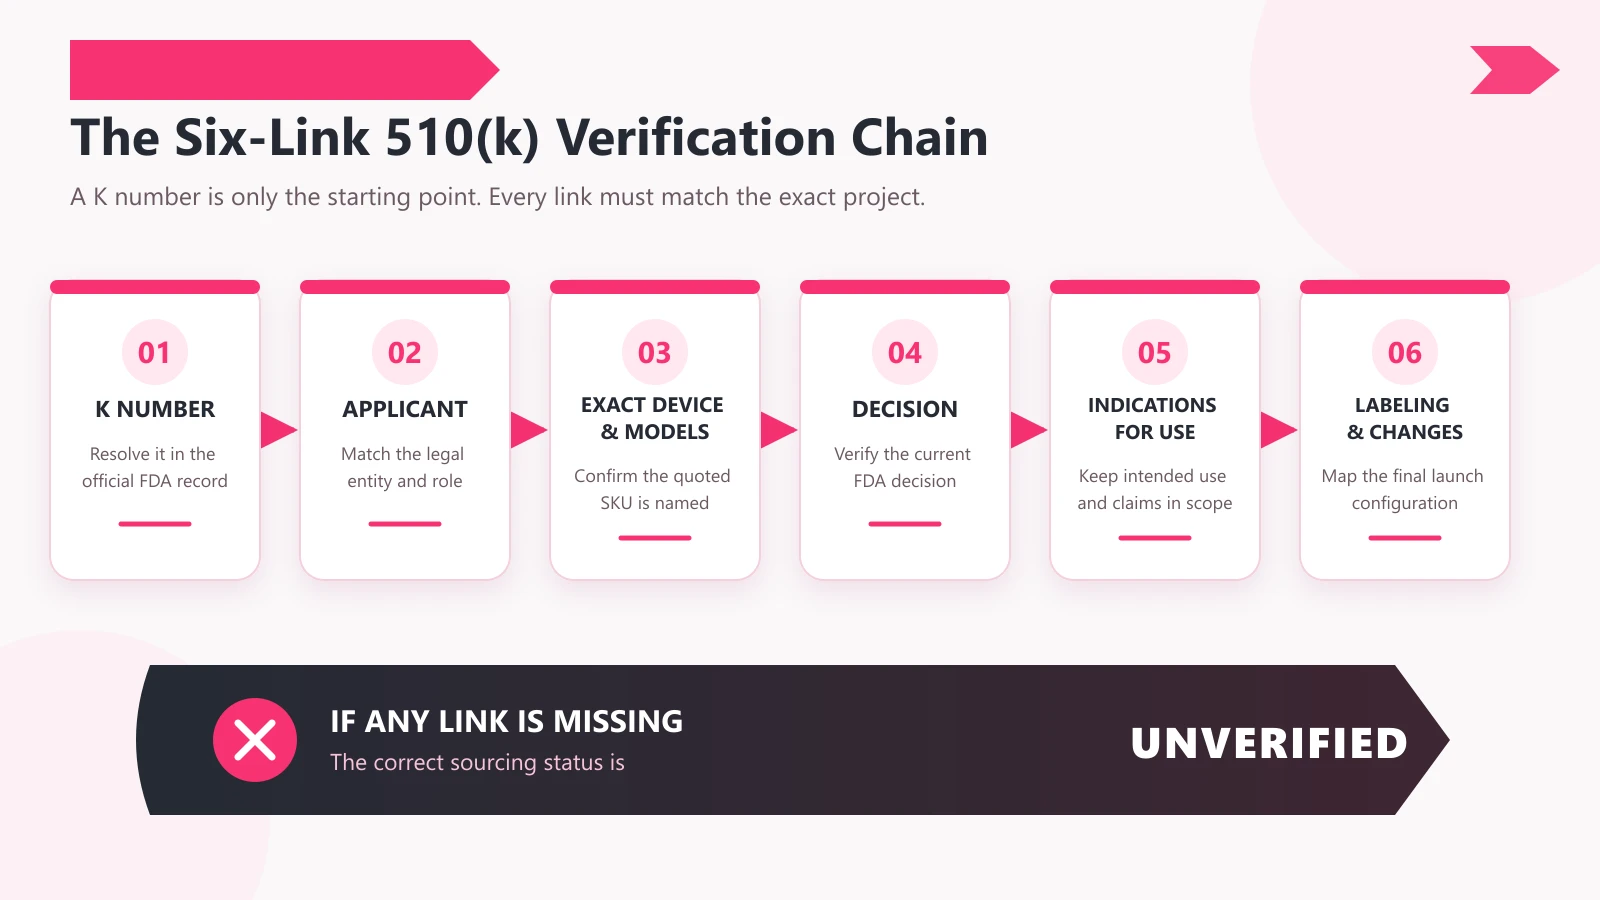
| Lien pour vérifier | Où vérifier | Question de projet | Condition d'arrêt |
|---|---|---|---|
| Numéro K et décision | Base de données FDA | Le dossier existe-t-il, et montre-t-il une décision substantiellement équivalente? | Seulement une capture d'écran, réclamation de demande, ou le numéro d'enregistrement est fourni |
| Demandeur | Base de données et lettre de décision | Qui détient la soumission, et quel est le fournisseur’s relation documentée avec cette partie? | Le fournisseur ne peut pas expliquer la relation avec le demandeur |
| Nom de l'appareil et modèles exacts | Base de données, LE NUAGE, et 510(k) Résumé | Le SKU figurant sur votre devis est-il explicitement nommé ou est-il manifestement le même appareil autorisé ?? | Une casquette différente, casque, peigne, suffixe du modèle, ou la famille de produits apparaît |
| Code produit et classification | Page Base de données et classification | La catégorie d'appareil revendiquée est-elle cohérente avec le dossier? | Le numéro K appartient à une autre catégorie d'appareil |
| Indications d'utilisation | Pièce jointe PDF FDA | Faire les États-Unis prévus. utilisation prévue, population, zone de traitement, et le type d'utilisateur reste dans l'enregistrement? | Le plan marketing ajoute une condition différente de perte de cheveux, population, ou utiliser |
| Étiquetage et configuration | Étiquetage effacé et fichiers de projet contrôlés | Faire le manuel, avertissements, instructions, accessoires, logiciel, et la configuration physique restent cohérentes? | Le développement de l'emballage ou du produit se déroule sans comparaison documentée |
Cette carte sépare un enregistrement valide d'une conclusion de projet valide. Trouver un vrai nombre K ne répond qu'à la première question. Un acheteur doit toujours établir pourquoi cet enregistrement est pertinent pour l’appareil figurant sur le devis et pour les États-Unis prévus par la marque.. présentation.
Qu'est-ce qui ne transfère pas un 510(k)?
Aucun des éléments suivants, par lui-même, transfère l'autorisation d'un appareil à un autre:
- la même longueur d'onde nominale;
- une casquette similaire, casque, bandeau, ou en forme de peigne;
- le même code produit générique;
- utilisation du même prédicat;
- production dans la même usine;
- une relation de distributeur ou de marque privée;
- un nom de modèle qui ressemble à un modèle effacé;
- l’autorisation d’un demandeur pour une autre catégorie de produits.
Chaque élément peut être un contexte pertinent. Aucun ne remplace le mappage exact des appareils.
Comment fonctionne un vrai 510(k) Définir la portée exacte du périphérique? Cas: K250830
L'enregistrement K250830 de Sungrow fournit un exemple de limite utile: l’historique des soumissions réussies d’un candidat ne constitue pas un appareil différent, modèle, indication, ou configuration approuvée par la FDA.
Le fonctionnaire Enregistrement de la base de données K250830 identifie Shenzhen Sungrow LED Technology Co., Ltée. en tant que demandeur et noms 13 Modèles de masques de luminothérapie LED. Le Lettre de décision émise par la FDA et indications d'utilisation définir le rouge, jaune, et modes rouge et infrarouge pour les rides sur tout le visage, et modes bleu et mixte rouge-bleu-infrarouge pour l'acné inflammatoire légère à modérée.
Il s'agit d'une véritable décision SE pour le 13 modèles de masques nommés et leurs utilisations définies. Ce n'est pas une autorisation de Wakelife en tant que marque, Sungrow en tant qu'entreprise, ou la gamme de produits plus large de l’usine, et cela ne couvre pas les appareils pour la pousse des cheveux.
| Champ de portée | Ce que K250830 établit | Configuration de développement T01-Ultra | Conclusion de l'acheteur |
|---|---|---|---|
| Demandeur / relation d'entreprise | Technologie Cie. de Shenzhen Sungrow LED., Ltée. est le demandeur inscrit | Les documents de développement internes identifient une configuration de casque VCSEL multizone inédite au sein du système de produits Sungrow/Wakelife.; aucun candidat, fabricant, Numéro K, ou la décision de la FDA est encore confirmée pour cette configuration | Une relation commerciale produit-système est un contexte pertinent, pas d'autorisation au niveau du modèle |
| Portée exacte du modèle | 13 Modèles nommés de masques de luminothérapie LED | Le T01-Ultra ne fait pas partie des modèles nommés | T01-Ultra ne peut pas être décrit comme « sous K250830 » |
| Facteur de forme | Affronter, cou/poitrine, et modèles de masques associés nommés dans le dossier | Appareil inédit au format casque | Un facteur de forme différent nécessite sa propre cartographie réglementaire documentée |
| Indications d'utilisation | Rides du visage complet et acné inflammatoire légère à modérée, selon le mode | Aucune indication d'utilisation du T01-Ultra émise par la FDA n'a été identifiée. | Ne transférez pas les indications du masque (ni n'ajoutez d'indications sur la pousse des cheveux) au T01-Ultra. |
| Configuration du produit | Le dossier officiel s'applique à la famille de masques autorisée et à l'étiquetage contrôlé | Une configuration de casque VCSEL multizone inédite est en cours de développement; la vérification de l'appareil terminé est en attente | Une configuration de développement ne prouve pas le résultat final, autorisation, performance clinique, cours de laser, ou champ d'application de l'étiquetage |
| Décision de la FDA | Sensiblement équivalent en juin 9, 2025 | Aucun numéro T01-Ultra K ou décision de la FDA n'est identifié dans les documents actuels. | Traitez l'autorisation T01-Ultra comme non vérifiée jusqu'à ce qu'un dossier officiel exact existe |
Cette comparaison produit deux règles pratiques:
- Utilisez K250830 pour démontrer que Sungrow dispose d'un succès traçable 510(k) historique de soumission; l'autorisation elle-même reste limitée au 13 modèles de masques nommés et leurs utilisations définies.
- Construire le dossier de preuve T01-Ultra en toute autonomie. Sa longueur d'onde, nombre d'émetteurs, méthode d'irradiation, contrôles de sécurité, utilisation prévue, étiquetage, et la famille de modèles exacte doit se connecter à sa propre documentation contrôlée et à tout futur document officiel.
HC03 fournit désormais une connexion produit en direct au sein de ce flux de travail. Les acheteurs peuvent consulter le Page produit du capuchon laser VCSEL en silicone HC03 et son guide d'approvisionnement détaillé pour évaluer la configuration publiée, exemples de questions, et contrôles de documents. Ces pages prennent en charge la découverte de produits et la diligence raisonnable; ils n'établissent pas 510(k) autorisation. À la date de révision de cet article, pas de HC03 exact 510(k) le dossier a été identifié, et K250830 ne couvre pas HC03.
Une marque privée peut-elle s’appuyer sur l’expertise d’un fabricant ? 510(k)?
Un distributeur peut être en mesure de commercialiser un appareil d’un fabricant inchangé sous sa propre raison sociale sans soumettre sa propre raison sociale. 510(k), mais la voie applicable et les responsabilités diffèrent pour la distribution nationale et les accords avec les fabricants/importateurs étrangers.; La « marque privée » à elle seule n’est pas la réponse.
FDA 510(k) Questions fréquemment posées dit que lorsqu’un distributeur commercialise le produit d’un fabricant sous sa propre raison sociale, le fabricant soumet le 510(k), si l'appareil en a besoin. Il souligne également les mentions d'étiquette telles que « Fabriqué pour » ou « Distribué par » lorsque l'entreprise désignée n'est pas le fabricant. La FDA dans son ensemble Notification préalable à la commercialisation 510(k) page décrit séparément un distributeur national d'un appareil fabriqué aux États-Unis par une autre entreprise et un importateur d'un appareil étranger dont le fabricant étranger détient déjà l'autorisation applicable. La même page indique que la plupart des reconditionneurs ou réétiqueteurs n'ont pas besoin d'un nouveau 510(k) lorsqu'ils ne modifient pas de manière significative l'étiquetage existant ou l'état du dispositif et que l'étiquetage reste conforme aux indications autorisées, avertissements, et contre-indications.
Cela ne permet pas de répondre « oui » globalement à chaque projet OEM ou de marque privée.. Classer d’abord le rôle et les changements:
| Situation du projet | Interprétation par défaut de l'acheteur | Ce qu'il faut vérifier avant le lancement |
|---|---|---|
| Appareil effacé inchangé; nom du distributeur ajouté avec précision | Le distributeur n'a peut-être pas besoin du sien 510(k), mais la voie de distribution nationale ou de fabricant/importation étranger doit être identifiée | Relation fabricant/détenteur/importateur/distributeur, modèle exact, libellé qualifié de l'étiquette, responsabilités d'inscription/d'enregistrement, traitement des plaintes, étiquetage actuel |
| La marque modifie les allégations marketing ou l'utilisation prévue | Ne présumez pas que le fabricant’s clearing soutient toujours le projet | Cartographie des réclamations par rapport à l'IFU et évaluation réglementaire documentée |
| Avertissements relatifs aux changements de marque, contre-indications, instructions, ou protocole de traitement | Escalader avant approbation | Comparaison contrôlée des étiquetages et justification du changement |
| La marque spécifie le nouveau matériel, disposition des sources lumineuses, logiciel, accessoire, matériel, système d'alimentation, ou changement de fabrication | Traiter comme une évaluation de changement d'appareil, pas un simple réétiquetage | Comparaison de conception, analyse des risques, impact des tests, et si un nouveau 510(k) peut être requis |
| La marque ou une autre partie est le développeur des spécifications | La responsabilité réglementaire peut différer d’un accord de base avec un distributeur | Identifier qui contrôle les spécifications et qui doit détenir/soumettre le dossier applicable |
Règle de l'acheteur: documenter le rôle commercial réel et les changements réels. N'utilisez pas l'expression « marque privée » pour faire tomber le distributeur, réétiqueter, développeur de spécifications, fabricant sous contrat, et 510(k) titulaire dans une catégorie.
Pour tout lancement spécifique, ont qualifié les États-Unis. un conseiller en réglementation ou un professionnel de la réglementation expérimenté confirme le rôle final, étiquetage, inscription, et obligations de soumission.
Quels changements nécessitent une escalade avant une. Lancement?
Signaler tout changement susceptible d'affecter l'utilisation prévue, sécurité, efficacité, étiquetage, ou la comparaison technologique validée; ne laissez pas l’approbation commerciale avancer plus rapidement que l’évaluation du changement.
FDA Notification préalable à la commercialisation 510(k) conseils dit un nouveau 510(k) est nécessaire lorsqu'un changement ou une modification pourrait affecter de manière significative la sécurité ou l'efficacité, ou lorsque l'appareil est commercialisé pour une utilisation nouvelle ou différente. Le 510(k) le titulaire est responsable de l’évaluation et de la documentation des changements dans le cadre des contrôles du système qualité applicables.
Utilisez cette porte d'escalade:
Escalader immédiatement lorsque le projet change:
- utilisation prévue, condition, population d'utilisateurs, zone de traitement, ou une allégation clinique;
- avertissements, contre-indications, instructions, temps de traitement, ou fréquence;
- source d'énergie, architecture de longueur d'onde, sortir, optique, ou disposition de l'émetteur;
- conception électrique, batterie, chargeur, contrôleur, ou alimentation;
- logiciel, micrologiciel, contrôle des applications, minuteur, logique de dose, ou interface utilisateur;
- matériels, composants de contact biocompatibles, ajuster, ou structure mécanique;
- accessoires qui affectent l'utilisation, sortir, sécurité, ou étiquetage;
- méthode de fabrication ou fournisseur d'une manière qui pourrait affecter les performances de l'appareil;
- le modèle d'identité ou de lien de parenté indiqué dans les documents d'autorisation.
Ne laissez pas l’acheteur décider seul du résultat réglementaire
La tâche de l’acheteur est d’identifier et de documenter le changement, ne pas inventer une conclusion juridique à partir d'un article de blog. Demandez au 510(k) titulaire ou fabricant responsable de la comparaison contrôlée et décision documentée indiquant si l'autorisation existante reste applicable ou si une autre soumission est nécessaire. Faites ensuite revoir la configuration de lancement dans le contexte du rôle réel et des revendications de la marque..
Quels documents devriez-vous demander avant d'approuver un appareil pour la pousse des cheveux?
Demandez un ensemble de documents traçables qui relient le dossier public de la FDA à l'échantillon exact, citation, étiquette, et configuration commerciale prévue.
| Document ou enregistrement | Pourquoi c'est important | Ce que contient une réponse utile |
|---|---|---|
| FDA 510(k) lien de base de données | Confirme le dossier public | URL officielle en direct, Numéro K, demandeur, nom de l'appareil, code produit, décision |
| PDF officiel de la FDA | Affiche la lettre de décision, LE NUAGE, et résumé si disponible | Dossier complet, pages non recadrées |
| Carte modèle effacée | Connecte le SKU du devis à l'enregistrement | Modèle exact et lien familial documenté |
| Indications d'utilisation actuelles | Définit la limite de départ de la revendication | Libellé exact et conditions d’utilisation/d’utilisation applicables |
| Étiquetage contrôlé en courant / LE NUAGE | Affiche des avertissements, contre-indications, instructions, et les parties nommées | Numéro du document, révision, date, modèle exact |
| Carte des rôles des marques privées | Fabricant séparé, titulaire, distributeur, réétiqueter, importateur, et développeur de spécifications | Noms des entités juridiques et responsabilités réglementaires |
| Évaluation du changement | Évalue les différences par rapport à la configuration effacée | Liste de modifications côte à côte, risque/impact des tests, approbation, et conclusion de la soumission |
| Spécification du produit et matrice de test | Connecte la configuration de l'appareil aux preuves de vérification | ID exact du modèle/échantillon, configuration, identifiants de rapport, révision, conditions d'essai |
| Dossier de conformité rayonnement laser, le cas échéant | Sépare les obligations relatives au rayonnement des produits électroniques de l'autorisation des dispositifs médicaux | Produit modèle exact ou rapport supplémentaire, numéro d'accession, choisi 21 Itinéraire CFR ou Laser Notice 56/IEC, classe laser et étiquettes, informations utilisateur, Dossiers de tests de contrôle qualité/rayonnement, état du rapport annuel, FDA 2877/responsabilités d'importation, et calendrier de reporting |
| Inscription, inscription, NOUS. Agent, et plan d'importation | Couvre les responsabilités administratives et d’entrée | Corriger les entités, activités, noms et listes exclusifs; rôle d'importateur; dispositif médical. Responsabilités des agents; et le produit de rayonnement désigné séparément U.S.. Agent requis pour un fabricant étranger sous 21 CFR 1005.25 |
| Processus de réclamation et de post-commercialisation | Montre comment les plaintes parviennent au fabricant responsable | Contacts, délais, escalade, propriété du dossier, et responsabilités en matière de reporting |
N'acceptez pas « Documents FDA disponibles » comme réponse complète. Une réponse utile nomme le fichier, numéro d'enregistrement, modèle, révision, rôle, et limite.
Quels signaux d’alarme de la FDA devraient empêcher une approbation?
Mettre en pause l'échantillon, conditionnement, réclamer, ou approbation d'achat lorsque les preuves ne peuvent pas être attribuées au projet exact.
Les signaux d’alarme incluent:
- un « certificat d’enregistrement FDA,"Logo FDA, numéro de propriétaire/exploitant, ou la liste des appareils est présentée comme 510(k) autorisation;
- le fournisseur indique « approuvé par la FDA » mais fournit un 510(k) enregistrer;
- aucun numéro K n'est fourni, ou le numéro ne correspond pas à une page officielle de la FDA;
- le dossier montre un candidat différent, et le fournisseur ne peut pas documenter la relation;
- le nom de l'appareil, modèle exact, ou le facteur de forme diffère du produit indiqué sur le devis;
- le numéro K appartient à un masque, appareil anti-douleur, panneau, ou une autre catégorie de produits plutôt que l'appareil pour la pousse des cheveux vendu;
- le fournisseur pointe vers un prédicat, code produit partagé, longueur d'onde similaire, ou même usine comme preuve de couverture;
- un numéro d'accès au rapport sur le produit, Rapport CEI, ou l'étiquette de classe laser est présentée comme autorisation ou approbation de la FDA;
- l'appareil utilise des lasers, mais pas de portée exacte du rapport sur les rayonnements, cours de laser, étiquettes, ou les enregistrements de tests de contrôle qualité pris en charge peuvent être mappés à la configuration fournie;
- un produit laser importé soumis à une norme de performance ne dispose pas de la FDA applicable 2877 déclaration ou étiquette de certification/identification; La FDA déclare que les produits couverts non conformes ou non étiquetés se verront refuser l'entrée.;
- une demande « en cours » est décrite comme déjà approuvée;
- le fournisseur ne peut pas fournir le PDF officiel, Indications d'utilisation, ou étiquetage contrôlé en courant;
- l'emballage prévu ajoute une perte de cheveux plus large, population d'utilisateurs, traitement, ou réclamations de performance;
- matériel, logiciel, accessoires, ou le protocole a été modifié sans évaluation documentée du changement;
- le fournisseur affirme que l'étiquetage privé permet à la marque de faire toutes les déclarations qu'elle souhaite.
Un signal d’alarme ne prouve pas automatiquement une mauvaise conduite. Cela signifie que le projet n'est pas prêt à être approuvé.
Quelles questions d'appel d'offres pouvez-vous copier?
Une réponse utile du fournisseur doit renvoyer des liens officiels, noms de modèles exacts, révisions contrôlées des documents, définitions de rôles, et changer les limites, pas seulement les badges.
| Question de l'appel d'offres | Ce qu'une réponse utile devrait contenir |
|---|---|
| Est-ce que le dispositif de croissance des cheveux exact sur cette citation FDA 510(k)-effacé, ou seulement enregistré/répertorié? | Une déclaration de statut précise et un lien vers la base de données officielle |
| Quel est le nombre K, demandeur, nom de l'appareil, code produit, date de la décision, et décision? | Champs correspondant à l'enregistrement FDA |
| Quel modèle autorisé est notre SKU indiqué? | Carte modèle exacte, y compris les suffixes et les documents familiaux |
| Quelles sont les indications officielles d'utilisation et le statut OTC/Rx? | Libellé exact de la FDA et page PDF officielle |
| Quelle entité est la 510(k) titulaire, fabricant, développeur de spécifications, distributeur, importateur, et étiqueteuse? | Noms légaux, activités, et carte des responsabilités |
| Quel libellé d'étiquette identifiera notre marque’s relation avec le fabricant? | « Fabriqué pour » proposé / Examen du libellé et de l'étiquetage « Distribué par » |
| Notre nom de marque, conditionnement, manuel, avertissements, instructions de traitement, ou les réclamations changent? | Documents soulignés et comparaison entre la réclamation et l'IFU |
| Le produit, accessoires, logiciel, sortir, matériels, ou changement de configuration de fabrication? | Liste des modifications contrôlées, tests concernés, et évaluation réglementaire |
| A le 510(k) le titulaire a documenté si les modifications nécessitent une nouvelle soumission? | Évaluation des changements signée/approuvée et réviseur responsable |
| Quelle inscription, inscription, NOUS. agent, importateur, DUI, plainte, et les responsabilités en matière de reporting s'appliquent à chaque partie? | Tableau des responsabilités spécifiques au projet, pas une promesse de conformité générique |
| Pouvez-vous fournir la spécification actuelle, étiquetage/IFU, et rapports de vérification pertinents pour le modèle exact? | Fichiers contrôlés avec modèle, révision, échantillon, date, et identifiants de test |
| Si l'appareil contient des lasers, quel rapport sur les produits radioactifs et quelle voie de conformité couvrent le modèle exact? | Portée du produit/du rapport supplémentaire, numéro d'accession, choisi 21 Itinéraire CFR ou Laser Notice 56/IEC, cours de laser, étiquettes, informations utilisateur, Tests de contrôle qualité, état du rapport annuel, FDA 2877/plan d'importation, calendrier de reporting, et produits radioactifs aux États-Unis. Agent le cas échéant |
Envoyez les questions au marché cible, utilisation prévue, sinistres planifiés, modèle sélectionné, canal de vente, et personnalisation proposée. Sans ce bref, un fournisseur ne peut pas mapper de manière fiable le bon ensemble de documents au projet.
Que devrait faire une marque ensuite?
Ne commencez pas par une affirmation telle que « nous avons besoin d’un bonnet capillaire approuvé par la FDA ». Commencez par une carte du projet.
- Écrivez aux États-Unis. utilisation prévue et allégations prévues en langage simple.
- Identifiez le modèle exact du fournisseur et chaque matériel prévu, logiciel, accessoire, manuel, conditionnement, et changement de marque.
- Demandez le numéro K et le PDF officiel de la FDA.
- Complétez la carte enregistrement-projet à six liens dans ce guide.
- Demander l'étiquetage contrôlé, carte modèle, carte des rôles, et évaluation du changement.
- Pour un produit laser, mapper séparément le modèle exact à son rapport de rayonnement, itinéraire aux normes de performance, classification et étiquettes, Preuve de contrôle qualité, et responsabilités d'importation.
- Suspendre les revendications non prises en charge et les relations de modèle non résolues.
- Envoyer la configuration finale à un examen réglementaire qualifié avant l'emballage et le lancement sur le marché.
Pour examiner une plateforme de plafonds actuellement publiée, visiter le Page produit du capuchon laser VCSEL en silicone HC03 et le Guide d'approvisionnement HC03. Pour comparer d'autres facteurs de forme, il est chez Wakelife gamme d'appareils laser et LED pour la pousse des cheveux et le Guide d'approvisionnement en peignes laser pour la croissance des cheveux. Ces pages prennent en charge l'exploration de produits et la cadrage de projets; ils n'établissent pas l'autorisation de la FDA pour un modèle à moins qu'un dossier officiel exact ne soit identifié et vérifié séparément.
Si vous souhaitez que Wakelife prépare une liste de demandes de documents spécifiques au projet, envoyer le marché cible, utilisation prévue, sinistres planifiés, modèle sélectionné, canal, rôle d'étiquette, et portée de personnalisation avec votre demande. Le premier résultat devrait être une cartographie des lacunes en matière de données probantes, et non une promesse non étayée par la FDA..
Questions fréquemment posées
L'enregistrement auprès de la FDA est-il le même que celui de la FDA 510(k) dégagement pour un appareil pour la pousse des cheveux?
Non. L'enregistrement des établissements et le listing des appareils sont des dossiers administratifs. Ils ne montrent pas que la FDA a autorisé, approuvé, ou autorisé l'appareil exact pour la pousse des cheveux. Demandez le numéro K et vérifiez-le auprès du public de la FDA 510(k) base de données.
La FDA 510(k) l'autorisation signifie que le dispositif de croissance des cheveux est approuvé par la FDA?
Non. Une détermination d’équivalence substantielle par 510(k) prend en charge la mention « FDA-cleared » ou « 510(k)-effacé,» et non « approuvé par la FDA ». Le dégagement doit toujours être décrit dans son dispositif exact et son domaine d'utilisation..
Le code produit OAP prouve-t-il un plafond de croissance des cheveux, casque, ou le peigne est dégagé?
Non. OAP est une classification générique des produits de la FDA et un outil de recherche dans une base de données utile.. Il ne s'agit pas d'un numéro K et ne prouve pas qu'un modèle particulier dispose d'une autorisation. Sa définition générique fait référence à une population masculine d'alopécie androgénétique, mais la population et l'utilisation exactes autorisées doivent provenir des propres indications d'utilisation de l'appareil..
Un rapport sur un produit laser ou un numéro d'enregistrement remplace-t-il un 510(k)?
Non. La FDA considère les rapports sur les rayonnements des produits électroniques et l'examen préalable à la commercialisation des dispositifs médicaux comme des obligations distinctes.. Un numéro d'accession identifie un rapport de rayonnement reçu par le CDRH; il ne s'agit pas d'une approbation de la FDA et n'établit pas que le rapport est adéquat. Pour un appareil laser pour la pousse des cheveux, vérifier à la fois l'appareil exact 510(k) base et le fichier de rayonnement laser du modèle exact applicable.
Deux appareils avec la même longueur d'onde peuvent-ils utiliser le même 510(k)?
Pas uniquement sur la longueur d'onde. L'autorisation est liée à une comparaison d'appareil soumise qui inclut l'utilisation prévue et les caractéristiques technologiques.. Identité du modèle, sortir, optique, conception, étiquetage, avertissements, protocole, logiciel, et d'autres facteurs peuvent différer.
Le numéro K d'un appareil principal prouve-t-il que mon appareil est effacé?
Non. Un prédicat fait partie de la comparaison d’équivalence substantielle du demandeur. Son autorisation n'est pas transférée à un appareil tiers non répertorié. Votre appareil a besoin de sa propre base légale de marketing applicable.
Un distributeur de marque privée peut-il vendre un appareil autorisé inchangé sans le sien 510(k)?
Potentiellement. La FDA déclare que le fabricant soumet le 510(k), si nécessaire, lorsqu’un distributeur commercialise le produit de ce fabricant sous le nom du distributeur. La FDA aborde séparément la distribution nationale et l’importation d’un dispositif déjà autorisé par un fabricant étranger. Les parties doivent identifier l'itinéraire applicable, indiquer avec précision leur relation sur l'étiquette, et conserver l'appareil et l'étiquetage exacts dans les conditions applicables. Modifications de l'utilisation prévue, étiquetage, état de l'appareil, caractéristiques, ou les rôles réglementaires peuvent modifier l’analyse, donc le projet exact doit encore être revu.
Fait un multi-modèle 510(k) couvrir les nouveaux modèles ajoutés plus tard?
Pas automatiquement. Une fiche peut nommer plusieurs modèles effacés, mais un modèle nouveau ou modifié nécessite toujours une comparaison documentée et une évaluation des changements. Si le changement pourrait affecter de manière significative la sécurité ou l'efficacité ou introduire une nouvelle utilisation prévue, La FDA annonce un nouveau 510(k) peut être requis.
Sont T01-Ultra, HC03, HT01, T02, ou appareils de croissance des cheveux C02 approuvés par la FDA?
À la date de révision de cet article, pas de FDA 510(k) un record a été identifié pour ces modèles Wakelife, donc l'article ne les décrit pas comme étant autorisés par la FDA. K250830 appartient à une famille de masques LED définie et ne peut pas être utilisé pour T01-Ultra, HC03, ou un autre appareil pour la pousse des cheveux. Les acheteurs doivent considérer l'autorisation au niveau du modèle comme non vérifiée, à moins que Wakelife ne fournisse un enregistrement officiel exact correspondant à l'appareil., utilisation prévue, étiquetage, et configuration du projet.
Résumé
Le moyen le plus sûr de vérifier un appareil de croissance des cheveux approuvé par la FDA est de relier le dossier officiel au projet commercial.:
Numéro K → demandeur → dispositif/modèles exacts → décision → Indications d'utilisation → étiquetage et modifications prévues
S'il manque un lien, le statut d'approvisionnement correct est non vérifié, pas « probablement couvert ». Inscription, inscription, un code produit partagé, la même longueur d'onde, un facteur de forme similaire, un prédicat, ou une relation d'usine ne peut pas remplacer cette chaîne de preuves.
Pour relier ce contrôle FDA à la sélection du fabricant, approbation des échantillons et conception de la demande de prix, continuer avec le Fabricant d'appareils pour la croissance des cheveux & Guide OEM/ODM.
Pour une plus grande différence entre les records de marché, systèmes de qualité, sécurité électrique, tests optiques, et fond d'usine, continuer avec le Guide de certification des appareils de thérapie LED.
Note réglementaire: Cet article est destiné à la formation en matière d'approvisionnement B2B et à la diligence raisonnable.. Il ne remplace pas les conseils de la FDA ni l'examen spécifique du projet par des experts américains qualifiés.. conseiller réglementaire pour un produit, rôle d'entité, étiquette, réclamer, changement, arrangement d'importation, ou lancement de marque privée.
Références
- 1
- 2
- 3
-
4
Code électronique des réglementations fédérales. 21 CFR 807.97 — Erreur de marque en référence à la notification préalable à la commercialisation.
-
5
NOUS. FDA. Code produit OAP — Laser, Peigne, Cheveux.
-
6
NOUS. FDA. K250830 510(k) Enregistrement de base de données.
- 7
-
8
NOUS. FDA. 510(k) Questions fréquemment posées.
- 9
- 10
- 11
-
12
NOUS. FDA. Produits et instruments laser.
- 13
- 14
-
15
Code électronique des réglementations fédérales. 21 CFR 1040.10 — Produits laser et 21 CFR 1040.11 — Produits laser à usage spécifique.
- 16
-
17
Code électronique des réglementations fédérales. 21 CFR 1005.25 — Désignation des États-Unis. Agent d'un fabricant étranger.