TL;DR (für B2B-Käufer)
- Klassifizieren Sie zunächst das Produkt: ein Arzt / Ein therapeutisches LED-Gerät und ein allgemeines Elektrogerät für die Schönheitspflege benötigen nicht dasselbe Beweispaket.
- Bleiben Sie nicht bei „FDA-registriert“ stehen. Fragen Sie nach der FDA 510(k) Nummer, abgedeckte Modelle, Verwendungszweck, Produktcodes, und Freigabedokumentation.
- Für Produkte des regulierten Marktes, Überprüfen Sie Marktaufzeichnungen und Systemnachweise separat: FDA 510(k), Health Canada MDL, TGA ARTG, CE/MDR-Straße, ISO 13485, MDSAP, Ul / IEC 60601, IEC 62471, und optische Berichte.
- Für nicht-medizinische Beauty-Elektrogeräte, Ce / UKCA, FCC, WETTER / Globaler Markt, RCM, Rohs, EMC, Adapterzertifikate, Beschriftung, und manuelle Dateien können relevanter sein als die Zulassung von Medizinprodukten.
- Vor der Unterzeichnung, Passen Sie das Dokumentenpaket genau an das Modell an, Zubehörset, Zielmarkt, Private-Label-Änderungen, und Ansprüche, die Ihre Marke tatsächlich nutzen wird.
Für wen dieser Leitfaden gedacht ist: B2B-Markeninhaber, Private-Label-Käufer, Händler, Importeure, Käufer im Klinikkanal, und Beschaffungsteams, die LED-Gesichtsmasken vergleichen, rote Lichttafeln, Haarwuchsgeräte, Therapieprodukte für Haustiere, oder andere Lichttherapiegeräte, bevor Sie sich für einen OEM entscheiden / ODM-Hersteller.
Für wen es nicht ist: Endverbraucher, die eine Behandlungsberatung oder eine Routine für die Heimanwendung suchen. Dies ist ein Leitfaden zur Beschaffung und Compliance-Überprüfung, kein medizinischer Rat.
Wenn Sie ein LED-Therapiegerät für Ihre Marke beschaffen, Sie haben wahrscheinlich bereits mehrere Herstellerseiten geöffnet. Viele von ihnen sagen Ähnliches: OEM / ODM, FDA, Ce, Handelsmarktlabel, schnelle Lieferung, Direkt ab Werk.
Die Frage ist nicht, ob ein Lieferant Ihr Logo auf eine Maske drucken kann. Die eigentliche Frage ist, ob dieser Lieferant Ihre Marke unterstützen kann, wenn aus dem ersten Produkt eine Produktlinie wird.
Dieser Leitfaden konzentriert sich auf die Beweisebene hinter einer OEM-Entscheidung für ein LED-Therapiegerät: So überprüfen Sie die FDA 510(k), wie man den Modellumfang liest, So überprüfen Sie die MDL von Health Canada, ISO 13485, MDSAP, Ul / IEC 60601, Ce / UKCA, FCC, WETTER / Globaler Markt, und TGA-Aufzeichnungen, und welche Testdateien auf Chargenebene Käufer anfordern sollten, bevor sie eine Bestellung aufgeben.
Vor dem Vergleich von Zertifikaten, Definieren Sie die Produktebene. Ein als medizinisches oder therapeutisches Gerät positioniertes Rotlicht-Schönheitsgerät benötigt möglicherweise eine Marktzulassung, Nachweis des Qualitätssystems für Medizinprodukte, Überprüfung der medizinischen elektrischen Sicherheit, und sorgfältige Schadenskontrolle. Ein allgemeines Elektrogerät für die Schönheitspflege oder ein Verbraucher-Wellnessgerät muss möglicherweise hauptsächlich marktkonform sein, EMC, elektrische Sicherheit, Rohs, Adapter, Beschriftung, und Produktsicherheitsdokumentation. Die falsche Abkürzung besteht darin, jedes Abzeichen als denselben Beweis zu betrachten.
Nutzen Sie diese Entscheidungskarte, bevor Sie Dokumente anfordern:
| Erste Frage | Wenn die Antwort Ja lautet | Beweisrichtung |
|---|---|---|
| Wird das Produkt mit verkauft? medizinisch, therapeutisch, Behandlung, Schmerzlinderung, Akne, Wundheilung, oder für den klinischen Einsatz Ansprüche? | Behandle es als reguliertes Medizinprodukt Diskussion bis zum Beweis des Gegenteils | Marktzulassung prüfen, QMS für Medizinprodukte, Sicherheits- und Leistungsnachweise, Beschriftung, und Anspruchsprüfung |
| Wird das Produkt als verkauft? Schönheit, Hautpflege, Wellness, Entspannung, oder allgemeine Rotlichtbelichtung ohne geregelte medizinische Ansprüche? | Behandle es als allgemeine Schönheit elektrisch / Verbraucherwohlbefinden Produktdiskussion | Überprüfen Sie CE / UKCA, FCC, EMC, Rohs, RCM / EESS, WETTER / Globaler Markt, Adapter, elektrische Sicherheit, Beschriftung, und manuelle Dateien |
| Wird die gleiche Hardware verkauft? mehreren Märkten oder unter Eigenmarke ? | Verlassen Sie sich nicht auf eine einzige Badge-Liste | Modellumfang prüfen, Zubehörbereich, Importeur / Pflichten des Verantwortlichen, Etikettenänderungen, manuelle Änderungen, und Änderungen geltend machen |
Firmennamen werden wie in jeder offiziellen Datenbank angegeben angegeben. Groß- und Kleinschreibung und Zeichensetzung können je nach FDA unterschiedlich sein, BSI, TGA, und Aufzeichnungen von Health Canada.
FDA-zugelassen vs. FDA-registriert: Was ist der Unterschied?, und warum ist es wichtig??
Eine FDA-Registrierung oder -Listung bedeutet, dass ein Unternehmen oder Gerät bei der FDA registriert ist; FDA 510(k) Freigabe bedeutet, dass die FDA ein bestimmtes Produkt für die angegebenen Indikationen im Wesentlichen gleichwertig mit einem rechtmäßig vermarkteten Prädikatprodukt gefunden hat. 510(k) Eine Freigabe ist keine FDA-Zulassung.
Diese Unterscheidung ist wichtig, da „FDA“ in Beschaffungsgesprächen häufig lose verwendet wird. Eine Fabrik kann bei der FDA registriert sein, Möglicherweise ist ein Gerät aufgeführt, ein Produkt sein kann 510(k)-geräumt, oder ein Produkt kann von der FDA zugelassen sein. Dabei handelt es sich um unterschiedliche Regulierungsstaaten, und sie sollten nicht in einer Behauptung vermischt werden.
Was „FDA-registriert“ normalerweise bedeutet
Für in den USA verkaufte medizinische Geräte, Betriebsregistrierung und Geräteauflistung sind administrative Anforderungen. Sie zeigen, dass ein Unternehmen und gelistete Geräteinformationen bei der FDA erfasst sind. Sie bedeuten nicht, dass die FDA die Genehmigung erteilt hat, genehmigt, getestet, oder das Produkt empfohlen.
Aus diesem Grund sollte ein Käufer nicht nur nachfragen, „Haben Sie FDA??„Eine bessere Frage ist:
Was ist das 510(k) Nummer, und welche Gerätemodelle genau abgedeckt sind?
Was für eine FDA 510(k) Freigabe bedeutet
Für einen 510(k), Der Einreicher legt eine Vorabmeldung vor, aus der hervorgeht, dass das Gerät im Wesentlichen einem rechtmäßig vermarkteten Vergleichsgerät gleichwertig ist. Abhängig vom Gerät, Die Dokumentation kann Gerätespezifikationen enthalten, Leistungstests, elektrische Sicherheit und EMV-Prüfung, photobiologische Sicherheitsprüfung, Informationen zur Biokompatibilität, Beschriftung, und Prädikatsvergleich.
Die FDA kann zusätzliche Informationen anfordern, bevor sie eine Entscheidung erlässt. Wenn das Gerät gelöscht ist, Der Datenbankeintrag zeigt a 510(k) Geben Sie eine Nummer wie „K250830“ ein. Dies ist die Nummer, die Käufer überprüfen können.
Noch ein Punkt: Zeitplan und Kosten sollten sorgfältig besprochen werden. Die FDA veröffentlicht jährliche MDUFA-Gebühren, Die Gesamtkosten des Projekts hängen jedoch von den Tests ab, Beratung, Dokumentation, Ingenieursarbeit, und Reaktionszyklen. Ein Ernst 510(k) Projekt kann teuer und zeitaufwändig sein, Die genaue Zahl sollte jedoch nicht als universelle Regel angesehen werden.
Was das für Ihre Marke bedeutet
Wenn ein Lieferant nur sagt „FDA registriert,„Fragen Sie nach der K-Nummer. Wenn sie Ihnen stattdessen eine Betriebsregistrierungsnummer geben, das ist kein 510(k). Wenn sie sagen, dass der Antrag „in Bearbeitung“ ist,“, was in der Öffentlichkeit nicht nachprüfbar ist 510(k) Clearance-Datenbank.
Für eine Marke, die über regulierte oder plattformsensible Kanäle verkauft, Dies ist kein bürokratisches Detail. Es wirkt sich auf Produktaussagen aus, Auflistungsüberprüfung, Vertrauen des Händlers, und Ihr eigenes Compliance-Risiko.
Wie viele Maskenmodelle braucht man? 510(k) Abdeckung?
A 510(k) Die Freigabe gilt für ein bestimmtes Gerät oder eine bestimmte Gerätefamilie. Ein breiterer Modellumfang kann die Planung mehrerer SKUs erleichtern, aber jedes neue Modell, Beschriftung, beanspruchen, oder der Markteintritt bedarf noch einer behördlichen Prüfung.
Viele Erstkäufer fragen, ob ein Lieferant „hat 510(k).„ Weniger fragen, was die Freigabe abdeckt. Diese zweite Frage ist oft nützlicher.
Warum der Modellumfang wichtig ist
A 510(k) Bei der Entscheidung handelt es sich nicht um ein Zertifikat auf Fabrikebene. Es ist an das übermittelte Gerät gebunden, Verwendungszweck, technologische Eigenschaften, Beschriftung, und unterstützende Dokumentation. Wenn sich ein zukünftiges Produkt in einer Weise ändert, die sich auf die Sicherheit auswirkt, Wirksamkeit, Verwendungszweck, oder technologische Eigenschaften, Möglicherweise sind weitere regulatorische Analysen erforderlich.
Die praktische Käuferfrage lautet also:
Ist das ein enger Abstand für eine Maske?, oder eine breitere Gerätefamilie, die mehrere verwandte Modelle unterstützt?
Ein breiterer Geltungsbereich entbindet die Regulierungsverantwortung nicht. Das tut es, Jedoch, Geben Sie Ihrem Produktteam eine stärkere Ausgangsbasis bei der Planung einer Maskenpalette.
K250830: 13 Maskenmodelle unter einer FDA-Zulassung
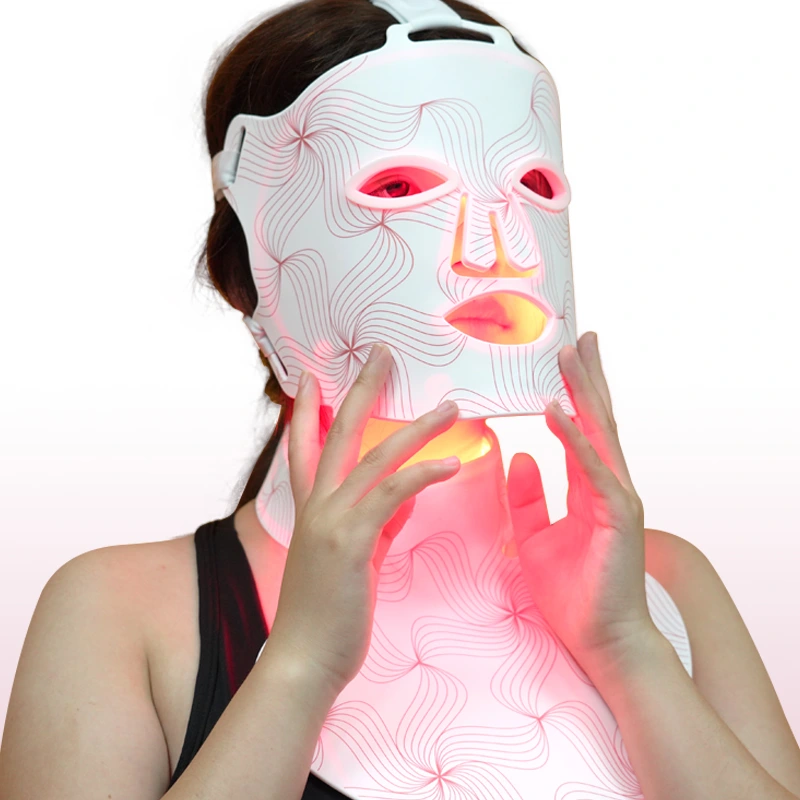
Im Juni 9, 2025, die FDA 510(k) Datenbank zeigt K250830 für Shenzhen Sungrow Led Technology Co., Ltd., mit dem Gerätenamen „LED-Lichttherapiemaske“. Der Datenbankeintrag selbst zeigt den Bewerber, Gerätename, Produktcodes (OHS und OLP), Entscheidungsdatum, und eine im Wesentlichen gleichwertige Entscheidung.
Der Spielraum deckt ab 13 Modelle, wie im Freigabeschreiben dokumentiert / 510(k) Zusammenfassung:
G15, G15p, G15K, G11P, G11, G10, G13, G14, G17, GESAMT, PRANA, Kinn2Brust, und BBL-GESICHTSMASKE.
Käufer können den Antragsteller bestätigen, Gerätename, Produktcodes, und Entscheidung direkt bei der FDA 510(k) Datenbank für Premarket-Benachrichtigungen, und fordern Sie das Freigabeschreiben an, um die vollständige Modellliste zu überprüfen.
Für Eigenmarken, Dies ist wichtig, da ein Lieferant mit einer breiteren freigegebenen Gerätefamilie die Produktlinienplanung möglicherweise besser unterstützen kann als ein Lieferant mit einer einzigen freigegebenen SKU. Die richtige Interpretation lautet nicht: „Alles, was Sie starten, wird automatisch gelöscht.“ Die richtige Interpretation ist: Sie haben einen klareren regulatorischen Bezugspunkt für verwandte Modelle, Und Sie können den tatsächlichen Weg vor der Markteinführung mit dem Hersteller und dem Regulierungsberater besprechen.
Wie passt der Fertigungshintergrund in den Compliance-Nachweis??
Fabrikgröße und Kategoriebereich sind nützliche Hintergrundinformationen, Sie sind jedoch kein Ersatz für öffentliche behördliche Aufzeichnungen, Zertifikatsnummern, und Testberichte auf Produktebene.
Der Fertigungshintergrund spielt bei der Lieferantenbewertung immer noch eine Rolle. Eine größere interne Anlage und eine breitere Produktkapazität können auf stärkere technische Ressourcen hinweisen, Produktionskontrolle, und Dokumentationsdisziplin. Diese Art von Informationen sollte jedoch anders gehandhabt werden als Beweise Dritter.
Zum Beispiel, Wakelife beschreibt seine Produktionsstätte in Shenzhen als ungefähr 20,000 m² eigene Fertigungsfläche auf seiner Herstellungsseite. Das sind nützliche Hintergrundinformationen zur Fabrik. Es sollte nicht der gleichen Evidenzkategorie wie eine FDA zugeordnet werden 510(k) aufzeichnen, ein BSI-Zertifikat, oder ein TGA ARTG-Eintrag.
Der saubere Weg, Lieferantennachweise zu lesen, besteht darin, sie in Schichten zu unterteilen:
| Beweisschicht | Beispiele | Wie viel Gewicht soll man ihm geben? |
|---|---|---|
| Öffentliche behördliche Aufzeichnungen | FDA 510(k), Health Canada MDL, TGA ARTG-Einträge | Hoch: unabhängig nachweisbar |
| QMS-Zertifikate von Drittanbietern | ISO 13485, MDSAP | Hoch: Überprüfen Sie die Zertifikatsnummer, Umfang, Emittent, Ablauf |
| Regionale Konformität und EMV / Nachweis der elektrischen Sicherheit | Ce / UKCA, FCC, WETTER / Globaler Markt, RCM, Rohs, Adapterzertifikate | Wichtig für Marktzugang und Produktsicherheit, aber nicht als ärztliche Genehmigung betrachten |
| Testberichte auf Produktebene | IEC 62471, EMC, optische Berichte, ggf. Biokompatibilität | Hoch, aber fordern Sie die tatsächlichen Dateien an |
| Fabrikhintergrund | Grundfläche, Produktionslinien, Kategoriebereich | Nützlicher Kontext, aber kein Compliance-Anspruch |
| Verkaufsmaterialien | Broschüren, Website-Abzeichen, Katalogansprüche | Am niedrigsten, es sei denn, es liegen Belege vor |
Durch diese Trennung bleibt der Artikel ehrlich: Der Fertigungsmaßstab unterstützt die Lieferantengeschichte, während öffentliche Aufzeichnungen und Testakten den Compliance-Anspruch tragen.
Wie überprüfen Sie die Zertifizierungen eines Herstellers, ohne sich auf eine Verkaufsmappe zu verlassen??
Fragen Sie nach Identifikatoren, die in öffentlichen Datenbanken oder offiziellen Zertifikatsverzeichnissen überprüft werden können. Ein Logo auf einer Website reicht nicht aus.
Ein seriöser Anbieter sollte in der Lage sein, Zahlen bereitzustellen, nicht nur Abzeichen. Hier sind die Prüfungen, die ein Käufer durchführen kann, bevor er eine OEM-Bestellung aufgibt.
1. FDA 510(k): Überprüfen Sie die K-Nummer
Fragen Sie nach 510(k) Nummer, Durchsuchen Sie dann die FDA Premarket Notification-Datenbank. Bestätigen:
- Name des Bewerbers
- Gerätename
- Entscheidungsdatum
- Entscheidungsergebnis
- Produktcodes
- Modellliste, sofern in der Einfuhr- oder Abfertigungsdokumentation ausgewiesen
Für die LED-Lichttherapiemaske von Sungrow/Wakelife, Der entsprechende Eintrag lautet K250830.
2. ISO 13485: Überprüfen Sie die Zertifikatsnummer, Emittent, Umfang, und Gültigkeit
ISO 13485 ist ein Standard für das Qualitätsmanagementsystem von Medizinprodukten. Es ist nicht dasselbe wie Produktfreigabe. Darin erfahren Sie, dass das Qualitätssystem des Herstellers innerhalb eines definierten Umfangs gemäß der Norm zertifiziert wurde.
Für Sungrow, die BSI-Client-Verzeichnislisten ISO 13485:2016 & IN ISO 13485, Zertifikatsnummer MD 800872, für Shenzhen Sungrow LED Technology Co., LTD. Der im Verzeichnis angezeigte Bereich ist: „Das Design, Herstellung und Vertrieb von LED-Therapieleuchten zur Hautbehandlung und Schmerzlinderung sowie LED-Lichttherapiemasken zur Behandlung von Falten und leichter bis mittelschwerer Akne.“
Bei der Überprüfung der ISO eines Lieferanten 13485 Zertifikat, überprüfen:
- Zertifikatsnummer
- Ausstellende Stelle
- Firmenname und Adresse
- Formulierung des Geltungsbereichs
- Datum des Inkrafttretens und Ablaufdatums
3. MDSAP: Überprüfen Sie, ob das Qualitätssystem über eine Auditabdeckung für mehrere Märkte verfügt
MDSAP steht für Medical Device Single Audit Program. Es handelt sich um ein von den teilnehmenden Regulierungsbehörden anerkanntes Qualitätssystem-Auditprogramm. Es ersetzt nicht jede länderspezifische Marktzulassung, aber es ist ein aussagekräftiger Beweis für ein ausgereifteres Qualitätssystem.
Für Sungrow, die BSI-Client-Verzeichnislisten MDSAP 800873 für Shenzhen Sungrow LED Technology Co., LTD. Der Verzeichniseintrag zeigt das ursprüngliche Registrierungsdatum 2024-05-14, Datum der letzten Überarbeitung 2026-04-08, und Ablaufdatum 2027-05-13.
4. TGA ARTG: Sehen Sie sich die australischen Angebote für medizinische Geräte an
Für Australien, Käufer können ARTG-Einträge über die TGA-Website überprüfen. Die folgenden öffentlich überprüfbaren Gesichtsmaskenaufzeichnungen werden in diesem Leitfaden als Arbeitsbeispiele verwendet:
| ARTG-ID | Sponsor | Hersteller | Produktname / Typ | Klasse |
|---|---|---|---|---|
| 510468 | Apexmed Service Pty Ltd | Shenzhen Sungrow LED Technology Co Ltd | Kosmetisches Phototherapiesystem, Heimgebrauch | Klasse IIa |
| 525268 | Apexmed Service Pty Ltd | Shenzhen Sungrow LED Technology Co Ltd | Kosmetisches Phototherapiesystem, Heimgebrauch | Klasse IIa |
Es geht nicht darum, die Seite mit Zertifizierungslogos zu schmücken. Der Punkt ist, Ihre Beschaffung zu geben, Einhaltung, und die Aufzeichnungen der Vertriebsteams können unabhängig überprüft werden. Die öffentlichen Zusammenfassungen tun dies nicht, von alleine, Stellen Sie fest, dass jedes Wakelife-Produkt, Private-Label-Modell, beanspruchen, oder Konfiguration abgedeckt ist. Käufer sollten die entsprechende ARTG-ID anhand der Umfangsdokumente des Sponsors/Herstellers für das genaue Produkt bestätigen.
5. Health Canada MDL: Überprüfen Sie die kanadische Medizingerätelizenzierung
Für Kanada, Käufer können aktive Lizenzen für medizinische Geräte über die Liste der aktiven Lizenzen für medizinische Geräte von Health Canada überprüfen (MDALL). Der primäre Verifizierungslink sollte die MDALL-Herstellerseite sein, nicht nur eine Lizenznummer.
Die MDALL-Herstellerseite listet auf:
| Herstellerfeld | Verifizierter Wert |
|---|---|
| Hersteller | SHENZHEN SUNGROW LED TECHNOLOGY CO., LTD |
| Adresse | 3F, 2# Fabrikgebäude, (Phase I) SCI -Kadaver & Tech Ind Park, Guangming High-Tech IND-Park, Shenzhen, 190, CN, 518000 |
| Firmen-ID | 187745 |
Käufer sollten dann jeden Lizenzdatensatz separat prüfen. Zum Beispiel, Auf der Herstellerseite werden ein LED-Masken-Datensatz und ein E-Series-Therapielicht-Datensatz angezeigt.
| MDL-Datensatz | Öffentliche Details zur Überprüfung |
|---|---|
| LED-LICHTTHERAPIE-MASKE |
Lizenz-Nr. 113279
Gerätefamilie | Klasse 2
Datum der ersten Ausgabe:
2025-05-09
Enthaltene Gerätekennungen (MDALL):
BBL-GESICHTSMASKE
KINN2BRUST
G10
G11
G11P
G13
G14
G15
G15K
G15p
G17
PRANA
GESAMT
|
|
DIE E-SERIE LED-THERAPIELICHT |
Lizenz-Nr. 112124
Gerätefamilie | Klasse 2
Datum der ersten Ausgabe:
2024-11-04
Notiz: Die MDALL-Geräte-ID-Tabelle sollte direkt auf der Live-Herstellerseite überprüft werden, da Identifikatorlisten im Laufe der Zeit Aktualisierungen unterliegen.
|
Diese Aufzeichnungen sollten als kanadaspezifische Marktlizenzaufzeichnungen gelesen werden. Sie sollten nicht als FDA-Zulassung bezeichnet werden, TGA-Einschluss, oder ISO/MDSAP-Qualitätssystemzertifizierung. Vermeiden Sie es auch, diese MDL zu schreiben 113279 deckt Paneele ab; Der Maskendatensatz und der E-Series-Therapielichtdatensatz sollten als separate Lizenzdatensätze auf derselben Herstellerseite überprüft werden.
6. Ce, UKCA, FCC, WETTER / Globaler Markt: Überprüfen Sie die nichtmedizinische Konformitätsschicht separat
Nicht jedes LED-Rotlicht-Schönheitsgerät wird als Medizinprodukt vermarktet. Einige Produkte werden als allgemeine Elektrogeräte für die Schönheitspflege oder als Verbraucher-Wellnessgeräte verkauft. Für diese Produkte, Die Kerndokumentation kann CE sein / UKCA, FCC, Rohs, EMC-Berichte, Berichte zur elektrischen Sicherheit, Adapterzertifikate, RCM / EESS-Beweis, oder SAA / Global-Mark-Zertifikate statt FDA 510(k), Health Canada MDL, oder TGA ARTG.
Diese Schicht ist immer noch wichtig, aber es beweist etwas anderes. Die CE- oder UKCA-Dokumentation trägt zur Unterstützung der geltenden Produktkonformität in der EU oder im Vereinigten Königreich bei. FCC-Beweise belegen die Einhaltung elektromagnetischer Verträglichkeit oder Hochfrequenz in den USA. WETTER / Global-Mark- und RCM-bezogene Beweise könnten Australien unterstützen / Überprüfung der elektrischen Sicherheit in Neuseeland, insbesondere für strombetriebene Geräte, Stecker, Ladegeräte, und Adapter.
Käufer sollten die Erklärung überprüfen, Bericht, oder Zertifikat nach Modellnummer, Standard, ausstellende Stelle, Berichtsnummer, Zertifikatsnummer, getestete Konfiguration, und Zubehör abgedeckt. Behandeln Sie CE nicht, UKCA, FCC, WETTER, Globaler Markt, oder RCM als Nachweis der FDA-Zulassung, klinische Wirksamkeit, oder Ansprüche auf medizinische Behandlung.
Speziell für die EU, Käufer müssen die allgemeine CE-Konformität von der CE-Kennzeichnung gemäß der Verordnung unterscheiden (EU) 2017/745. Wenn das Gerät einen beabsichtigten medizinischen Zweck hat – oder möglicherweise in eine MDR-Anhang-XVI-Produktgruppe fällt – überprüfen Sie den Weg, Einstufung, Konformitätserklärung, und der Geltungsbereich der Benannten Stelle in CE vs. CE MDR für LED-Schönheitsgeräte.
7. Ul 60601-1 und IEC 60601: Überprüfen Sie die Beweise für die medizinische elektrische Sicherheit
Für angetriebene LED-Therapiegeräte, Käufer sollten auch die Nachweise zur elektrischen Sicherheit prüfen. Dies ist vor allem bei Produkten mit Adaptern von Bedeutung, Ladegeräte, wiederaufladbare Batterien, Controller, Panels mit höherer Leistung, oder Positionierung im Klinikkanal.
IEC 60601-1 gehört zur Familie der Normen für medizinische elektrische Geräte und befasst sich mit allgemeinen Anforderungen an die grundlegende Sicherheit und wesentliche Leistung. Ob dies zutrifft, hängt vom Verwendungszweck des Produkts ab, regulatorische Klassifizierung, Zielmarkt, und alle anwendbaren besonderen Standards; Dies ist keine pauschale Anforderung für jedes LED-Produkt. UL Solutions beschreibt IEC 60601 Prüfung und Zertifizierung als Möglichkeit, die Einhaltung der Sicherheits- und Leistungsanforderungen für medizinische elektrische Geräte zu bewerten. In Nordamerika, Zertifizierung oder Auflistung nach einer geltenden Norm durch eine anerkannte Prüfstelle, zum Beispiel ein NRTL unter dem OSHA NRTL-Programm, können aussagekräftige Sicherheitsnachweise sein, wenn dies für das Produkt erforderlich ist, Arbeitsplatz, Käufer, oder Marktpfad.
Im Gegensatz zur FDA 510(k), ISO 13485, MDSAP, TGA ARTG, oder Health Canada MDL, Die Zertifizierung der elektrischen Sicherheit führt nicht immer zu einem einzigen öffentlichen Datenbankeintrag, den Käufer nach Firmennamen durchsuchen können. Genau aus diesem Grund sollten Käufer nach den spezifischen Datei- oder Berichtskennungen fragen und diese bei der ausstellenden Stelle bestätigen. Behandeln Sie ein UL- oder ETL-Logo auf einer Seite genauso wie jedes andere Logo in diesem Handbuch: unbestätigt, bis Sie die Nummer dahinter haben.
Bei der Überprüfung von UL / IEC 60601 Ansprüche, fragen Sie nach:
- Exakte Standardnummer und Auflage
- Prüflabor oder Zertifizierungsstelle, wie UL, Intertek/ETL, TÜV, oder eine andere anerkannte Stelle
- Berichtsnummer, Zertifikatsnummer, CB-Bericht, UL-Aktenzeichen, oder NRTL-Eintragsdetails
- Produktmodell(S), Adapter, Ladegerät, Batterie, Regler, und Zubehör abgedeckt
- Ob die Datei die elektrische Sicherheit abdeckt, EMC, oder beides
- Ob die getestete Konfiguration mit dem kommerziellen Produkt übereinstimmt, das Sie bestellen möchten
Käufer sollten UL oder IEC nicht behandeln 60601 Beweise wie die FDA-Zulassung, Health Canada MDL, TGA-Einschluss, oder klinische Wirksamkeitsnachweise. Es gehört zur elektrischen Sicherheitsschicht, und es sollte anhand der Dateinummer überprüft werden, nicht nach Logo.
8. Optische Aufzeichnungen auf Chargenebene: Fragen Sie nach den Daten hinter dem Produkt
Zertifizierungen ersetzen nicht die Qualitätskontrolle in der Produktion. Für LED-Therapiegeräte, Käufer sollten nach aktuellen Aufzeichnungen auf Chargenebene fragen, z:
- Spektralphotometer-Wellenlängenüberprüfung
- Einstrahlungsmessungen mit Abstand und Testbedingungen
- IEC 62471 photobiologische Sicherheitsberichte
- Gegebenenfalls elektrische Sicherheits- und EMV-Berichte
- Gegebenenfalls Dokumentation der Biokompatibilität für Materialien mit Hautkontakt
Sofern ein Lieferant aktuelle optische Prüfprotokolle schnell vorweisen kann, das ist ein gutes Zeichen. Wenn aus jeder Antwort eine Broschüre wird, frage weiter.
Wie sollten Sie die Beweise vor einer OEM-Entscheidung zusammenfassen??
Erstellen Sie eine Beweistabelle, die öffentliche Aufzeichnungen trennt, Zertifikate von Drittanbietern, Produkttestberichte, und Hintergrundinformationen zur Fabrik.
Eine nützliche Beweistabelle sorgt dafür, dass das Gespräch sachlich bleibt. Anstatt zu fragen, ob ein Lieferant „zertifiziert“ ist,” Listen Sie jeden Anspruch neben dem Dokument oder Datenbankeintrag auf, der ihn unterstützt.
| Beweisbereich | Was Sie fragen sollten | Rote Flagge |
|---|---|---|
| FDA-Status | Was ist das 510(k) Nummer? Welche Modelle abgedeckt sind? | „FDA-registriert“ ohne K-Nummer |
| Modellumfang | Wie viele Maskenmodelle sind in der gelöschten Familie oder technischen Datei enthalten?? | Eine SKU mit vagen Angaben zu zukünftigen Varianten |
| Qualitätssystem | ISO 13485? MDSAP? Zertifikatsnummer, Emittent, Umfang, Ablauf? | Zertifikatslogo ohne überprüfbare Nummer |
| Marktrekorde | TGA ARTG, Health Canada MDL, UKCA, CE-Dokumentation, soweit für Ihren Markt relevant | Für jeden Markt wird ein generisches Zertifikat verwendet |
| Allgemeine Produktkonformität | FCC, WETTER / Globaler Markt, RCM / EESS, Rohs, EMV- und Adapternachweise, sofern relevant | Elektrische oder EMV-Dokumente als medizinische Genehmigung vorgelegt |
| Optische Qualitätskontrolle | Aktuelle Wellenlängen- und Bestrahlungsstärkeberichte mit Testbedingungen | Marketingspezifikationen, aber keine Chargendaten |
| Produkttestberichte | IEC 62471, optische Daten, EMC, ggf. Materialdateien | Prospektangaben ohne Berichte |
| Fabrikhintergrund | Seite der Einrichtung, Produktionsfähigkeit, Produktkategorien | Behauptungen in Fabrikgröße ohne Kontext |
Eine zurückhaltende Art, die Zertifizierungsbreite zu lesen
Für Wakelife/Sungrow, Die stärksten öffentlich überprüfbaren Aufzeichnungen für diesen Artikel sind:
| Beweistyp | Öffentlicher Bezeichner |
|---|---|
| FDA 510(k) | K250830 |
| ISO 13485 | BSI-Zertifikat MD 800872 |
| MDSAP | BSI-Zertifikat MDSAP 800873 |
| Health Canada MDL | MDALL-Herstellerseite – Firmen-ID 187745 |
| TGA ARTG | 510468 | 525268 |
| Fabrikhintergrund | Wakelife-Fertigungsseite Etwa 20,000 m² eigene Fertigungsfläche |
Das bedeutet nicht, dass Wakelife automatisch für jede Marke der richtige Anbieter ist. Dies bedeutet, dass die Beweise überprüft werden können. Die Beschaffungsentscheidung hängt immer noch vom Zielmarkt ab, Ansprüche, Budget, Zeitleiste, MOQ, Anpassungsbedürfnisse, und Produkt-Roadmap.
Welche Nachweise sollten Sie vor der Unterzeichnung anfordern??
Bevor Sie eine Formgebühr bezahlen oder die Verpackung bestätigen, Bitten Sie den Lieferanten um ein Dokumentenpaket:
- FDA 510(k) Nummer und Freigabebrief, wenn das Produkt als beansprucht wird 510(k)-geräumt
- ISO 13485 Zertifikat mit Aussteller, Umfang, und Ablauf
- MDSAP-Zertifikat, falls für Ihre Märkte relevant
- TGA ARTG, Health Canada MDL, UKCA, Ce, FCC, WETTER / Globaler Markt, RCM / EESS, oder andere Marktdokumente, sofern relevant
- IEC 62471 photobiologischer Sicherheitsbericht
- Dokumentation von Hautkontaktmaterialien und Biokompatibilitätsdateien, sofern zutreffend
- Aktuelle Aufzeichnungen zu Wellenlängen- und Bestrahlungsstärketests
- Verpackung, Beschriftung, Handbuch, und Unterstützung bei der Schadensprüfung
- Produkt-Roadmap: Masken, Hals-/Brustgeräte, Paneele, Haarwachstum, Haustiertherapie, oder andere geplante Kategorien
Hier wird auch die Lieferantentauglichkeit deutlich. Ein guter OEM-Partner wird nicht nur „Ja“ sagen. Sie werden Ihnen sagen, welche Ansprüche sicher sind, welche Unterlagen vorhanden sind, welche Ansprüche einer rechtlichen Prüfung bedürfen, und welche Produktideen möglicherweise weitere Tests oder regulatorische Arbeiten erfordern.
Wenn Sie noch das Produkt selbst definieren, Beginnen Sie mit dem Leitfaden zur OEM-Beschaffung von LED-Gesichtsmasken Erste, Kehren Sie dann zu diesem Zertifizierungsleitfaden zurück, wenn Sie bereit sind, die Dokumentation zu überprüfen.
Fordern Sie eine OEM-Beratung an: https://wakelifebeauty.com/contact/
Senden Sie Ihre Zielgruppe, vorgesehenes Produktmodell, geplante Ansprüche, voraussichtliche Bestellmenge, und Roadmap der nächsten Kategorie. Wir können Ihnen helfen, die Dokumentation zu vergleichen, die Sie von jedem Hersteller anfordern sollten, einschließlich Lieferanten, die nicht wir sind.
Denn nicht immer ist der richtige Hersteller für Ihre Marke derjenige mit der lautesten Seite. Es ist derjenige, dessen Beweise Ihren Verteiler überleben können, Plattform, und Compliance-Überprüfung.
Welche Dokumente für jeden Zielmarkt am wichtigsten sind?
Beginnen Sie mit dem Markt, auf dem Sie tatsächlich verkaufen möchten, Ordnen Sie dann die Dokumente der Produktebene zu, beanspruchen, Modell, und Zubehörset. Eine lange Zertifikatsliste ist weniger nützlich als die richtige Datei für den richtigen Markt.
Verwenden Sie dies als erste Karte, bevor Sie eine Angebotsanfrage senden. Es ist kein Ersatz für eine rechtliche oder behördliche Prüfung, aber es hilft Käufern, präzisere Fragen zu stellen.
| Zielmarkt | Wenn als medizinisch positioniert / Therapeutisch | Wenn als allgemeine Schönheit positioniert / Wellness | Was Sie zuerst den Lieferanten fragen sollten |
|---|---|---|---|
| Vereinigte Staaten | FDA 510(k) ggf, FDA-Registrierung / Auflistungskontext, Kennzeichnung und Überprüfung des Verwendungszwecks, elektrische Sicherheit und EMC gegebenenfalls Beweise. | FCC / EMC Beweis, Akten zur elektrischen Sicherheit, Adapter / Dokumentation zum Ladegerät, Rohs / Stütze 65 Überprüfen Sie, wo relevant, Anspruchsbegründung. | „Ist genau dieses Modell von a abgedeckt? 510(k), oder nur FDA-registriert / aufgeführt? Wenn nicht medizinisch, welche FCC / EMV- und elektrische Sicherheitsdateien bedecken Sie es?” |
| europäische Union | CE-Kennzeichnung gemäß MDR wenn das Gerät medizinisch ist oder folgt einer anwendbaren MDR-Route; Einstufung, technisch Dokumentation, DoC, Status einer benannten Stelle, sofern erforderlich. | Allgemein CE-Straße: DoC, EMC, LVD, sofern relevant, Rohs, ROT für drahtlose Funktionen, technische Akte, Beschriftung. | „Ist dies eine allgemeine CE-Dokumentation oder eine CE-Kennzeichnung gemäß MDR?? Welche EU Gesetze und Standards sind im DoC aufgeführt?” |
| Vereinigtes Königreich | Route für medizinische Geräte im Vereinigten Königreich / UKCA oder akzeptierte CE-Route Abhängig von den aktuellen Regeln und dem Produktstatus; Großbritannien Gegebenenfalls Überprüfung durch die verantwortliche Partei. | UKCA / CE akzeptiert Dokumentation, EMC, elektrisch Sicherheit, Rohs, gegebenenfalls Funkbeweise, Überprüfung der britischen Kennzeichnung. | „Welche britische Route wird verwendet?, und stimmt das Dokumentenpaket mit dem überein? genaues Modell und Angaben?” |
| Kanada | Gesundheit Kanada Mdl wo das Produkt lizenziert ist medizinisches Gerät; Gerätename, Lizenznummer, Klasse, Bezeichner. | Elektrische Sicherheit, EMC, Beschriftung, Importeur und allgemeines Produkt ggf. Compliance-Überprüfung. | „Gibt es eine aktive MDL für genau diese Gerätefamilie oder dieses Modell?? Welches Gerätekennungen werden in MDALL angezeigt?” |
| Australien / Neuseeland | TGA ARTG ggf. Einbeziehung; Sponsor, Hersteller, Produkttyp, Klasse, ARTG-ID. | RCM / EESS / WETTER / Globaler Markt Beweis, elektrische Sicherheit, EMC, Adapter / Plug-Dateien, Beschriftung. | „Ist das ein ARTG-Eintrag für medizinische Geräte oder eine elektrische Sicherheit? / RCM Dokumentenpaket? Wer ist der Sponsor oder verantwortliche Lieferant??” |
| Multi-Market-Private Label | Marktspezifische Autorisierung oder Konformitätsroute für jeden Markt; Überprüfung der Auslobung und Kennzeichnung nach Regionen. | Ce / UKCA / FCC / RCM / WETTER / Globaler Markt / Rohs / EMC Dateien nach Konfiguration, plus Private-Label-Grafik und Handbuch Rezension. | „Welche Dokumente können Markennamen überleben?, Verpackung, Handbuch, beanspruchen, Zubehör, Adapter, oder Controller-Änderungen?” |
Die praktische Regel: Fragen Sie keinen Lieferanten, „Haben Sie alle Zertifikate??" Fragen, „Welche Dateien unterstützen genau dieses Modell?, dieser Anspruch, dieses Zubehörset, und dieser Zielmarkt?”
RFQ-Fragen, die Sie kopieren können, bevor Sie einen Lieferanten kontaktieren
Ein seriöser Lieferant sollte mit Dokumentennamen antworten, Zertifikatsnummern, Modellumfang, und klare Grenzen, nicht nur Logo-Screenshots.
Verwenden oder passen Sie die folgenden Fragen an, wenn Sie OEM vergleichen / ODM-Lieferanten:
| RFQ-Frage | Was eine nützliche Antwort beinhalten sollte |
|---|---|
| Ist genau dieses Modell als medizinisches Modell positioniert? / Therapiegerät bzw ein allgemeines Schönheitselektrogerät? | Verwendungszweck, Zielmarkt, Anspruchsgrenze, und die Dokumentenroute für diese Positionierung verwendet. |
| Wenn eine FDA-Zulassung beansprucht wird, Was ist das? 510(k) Nummer und welche Modelle sind abgedeckt? | K-Nummer, Antragsteller, Gerätename, Produktcodes, Entscheidungsdatum, Und Freigabeschreiben / zusammenfassender Umfang. |
| Wenn das Produkt nur von der FDA registriert oder gelistet ist, Kannst du es bestätigen? ist nicht dasselbe wie FDA 510(k) Freigabe? | Gründung / Auflistungskontext und vorsichtig konforme Formulierung, die die Marke verwenden sollte. |
| Welche Dokumente decken EU-Verkäufe ab?: Allgemeine CE-Dokumentation oder CE Kennzeichnung gemäß MDR? | EU-Konformitätserklärung (DoC), anwendbar Gesetzgebung / Standards, und Klassifikation bzw MDR-Straße falls relevant. |
| Welche Health Canada MDL- oder TGA ARTG-Datensätze gelten für dieses Produkt?? | Lizenz / ARTG-ID, Sponsor oder Hersteller, Produktname, Klasse, Gerätefamilie, und genau Bezeichner. |
| Machen Sie ISO 13485 und MDSAP-Zertifikate decken den Fertigungsumfang ab für diese Produktkategorie? | Zertifikatsnummer, Emittent, präzise Formulierung des Geltungsbereichs, Produktionsstandort, Datum des Inkrafttretens, und Ablaufdatum. |
| Decken die elektrischen Sicherheits- oder EMV-Richtlinien das gesamte Gerät ab oder nur? Der Adapter / Ladegerät? | Berichts- oder Zertifikatsnummer, angewendete Standards, Prüflabor, abgedeckte Modellliste, und Überprüfung von Adapter, Ladegerät, Batterie, Regler, und Zubehörumfang . |
| Sind IEC 62471, Wellenlänge, und Einstrahlungsberichte verfügbar für genau dieses Modell? | Meldedatum, Testabstand, genaue Testbedingungen, Proben-ID, gemessene Spitzenwellenlänge, Und Daten zur Bestrahlungsstärke. |
| Wenn wir die Marke ändern, Verpackung, Handbuch, Ansprüche, Regler, Ladegerät, oder Zubehör, welche Dokumente überprüft werden müssen? | Grenzen von Handelsmarken, Kunstwerk / IFU-Überprüfung Schritte, und Anforderungen an die Aktualisierung oder Übertragung von Dokumenten. |
| Welche Ansprüche können wir bedenkenlos nutzen?, und welche Ansprüche regulierungs- bzw. regulierungsbedürftig sind rechtliche Überprüfung? | Schönheit / Wellness-Wortlautgrenzen, medizinisch / therapeutische Formulierungsgrenzen, und die klinische oder wissenschaftliche Beweise, die für Ansprüche mit höherem Risiko erforderlich sind. |
Wenn ein Lieferant diese Fragen nicht beantworten kann, Das bedeutet nicht automatisch, dass das Produkt schlecht ist. Es bedeutet Ihre Beschaffung, Einhaltung, oder das Vertriebsteam sollte langsamer fahren, bevor es die Formen bezahlt, Verpackung, oder ein erster Produktionsauftrag.
Häufig gestellte Fragen
Ist die FDA-Registrierung dasselbe wie die FDA? 510(k) Freigabe?
NEIN. Die FDA-Registrierung oder Gerätelistung ist nicht dasselbe wie die FDA 510(k) Freigabe. A 510(k) Die Freigabe ist an ein bestimmtes Gerät oder eine bestimmte Gerätefamilie gebunden und basiert auf der wesentlichen Gleichwertigkeit mit einem rechtmäßig vermarkteten Prädikatgerät.
Tut 510(k) Freigabe bedeutet FDA-Zulassung?
NEIN. FDA 510(k) Eine Freigabe ist keine FDA-Zulassung. Die sicherere Formulierung ist „FDA-freigegeben“ oder „510(k)-geräumt,” nicht „FDA-zugelassen,” es sei denn, das Produkt hat tatsächlich über den entsprechenden Weg eine FDA-Zulassung.
Kann eine Handelsmarke die eines Herstellers verwenden? 510(k)?
Das hängt vom Gerät ab, Beschriftung, Branding, Verteilungsmodell, und regulatorische Verantwortlichkeiten. Eine Herstellerfreigabe kann wertvoll sein, Die Verwendung von Handelsmarken sollte jedoch vor der Markteinführung mit dem Hersteller und der Aufsichtsbehörde besprochen werden.
Deckt eine MDL-Nummer von Health Canada jedes LED-Therapiegerät ab??
NEIN. Käufer sollten jeden MDALL-Lizenzdatensatz separat prüfen. Für Sungrow, MDALL zeigt die Herstellerseite unter Firmen-ID an 187745, mit separaten Datensätzen wie LED LIGHT THERAPY MASK und THE E-SERIES LED THERAPY LIGHT. Behandeln Sie nicht eine MDL-Nummer als Abdeckung für jede Produktkategorie.
Ist TGA ARTG dasselbe wie FDA? 510(k) oder Health Canada MDL?
NEIN. TGA ARTG, FDA 510(k), und Health Canada MDL sind unterschiedliche marktspezifische regulatorische Datensätze. Für ein Produkt kann es eine Dokumentation für einen Markt geben, für einen anderen Markt jedoch noch eine gesonderte Überprüfung oder Dokumentation erforderlich sein.
Machen Sie ISO 13485 und MDSAP bedeuten, dass das Produkt selbst freigegeben ist?
NEIN. ISO 13485 und MDSAP sind Qualitätssystemnachweise. Sie helfen Käufern bei der Beurteilung, ob der Hersteller nach einem Qualitätsrahmen für Medizinprodukte arbeitet, Sie ersetzen jedoch nicht die Marktzulassung auf Produktebene, beispielsweise durch die FDA 510(k), Health Canada MDL, oder TGA ARTG.
Hat UL 60601-1 oder IEC 60601 klinische Wirksamkeit nachweisen?
NEIN. Ul 60601-1 und IEC 60601-1 beziehen sich auf die medizinische elektrische Sicherheit und die wesentliche Leistung, wenn diese Standards für das Gerät gelten. Sie beweisen nicht die Wirksamkeit einer Behandlung und ersetzen nicht die Marktzulassung.
Sind medizinische LED-Therapiegeräte und allgemeine elektrische LED-Schönheitsgeräte auf die gleiche Weise zertifiziert??
NEIN. Für ein medizinisches oder therapeutisches LED-Gerät sind möglicherweise eine Marktzulassung und Qualitätsnachweise für medizinische Geräte erforderlich, je nach Zielmarkt und Ansprüchen. Ein allgemeines Elektrogerät für die Schönheitspflege benötigt möglicherweise hauptsächlich CE / UKCA, FCC, Rohs, EMC, RCM / EESS, WETTER / Globaler Markt, Adapter, elektrische Sicherheit, Beschriftung, und Produktsicherheitsdokumentation. Anspruch und Zielmarkt bestimmen das Dokumentenpaket.
Ist IEC 62471 das Gleiche wie die Bestrahlungsstärke- oder Wellenlängenprüfung?
NEIN. IEC 62471 ist eine photobiologische Sicherheitsbewertung für Lampen und Lampensysteme. Wellenlängen- und Bestrahlungsstärkeberichte sind separate optische Ausgabedatensätze. Zur Beschaffung, Käufer sollten sowohl Sicherheitsberichte als auch aktuelle optische Testdaten mit Messbedingungen anfordern.
Was sollte ich zuerst von einem OEM-Lieferanten für LED-Therapiegeräte verlangen??
Beginnen Sie mit dem Zielmarkt und der beabsichtigten Produktkategorie. Dann fordern Sie die an 510(k) Nummer, wenn eine FDA-Zulassung beansprucht wird, ISO 13485 und MDSAP-Zertifikate, Marktregistrierungsunterlagen wie Health Canada MDL oder TGA ARTG, sofern relevant, Ul / IEC 60601 gegebenenfalls Nachweise zur elektrischen Sicherheit, IEC 62471 Berichte, und aktuelle Aufzeichnungen über Wellenlängen- und Bestrahlungsstärketests.
Was sollten Käufer nach der Überprüfung der Zertifikate tun??
Sobald öffentliche Aufzeichnungen und Zertifikatsnummern überprüft wurden, Der nächste Schritt besteht darin, die Beweise dem Produkt zuzuordnen, das Sie tatsächlich kaufen möchten.
Bevor Sie einen Lieferanten genehmigen, Bestätigen Sie fünf Dinge zusammen:
- Das genaue Modell und die Produktfamilie.
- Der Controller, Adapter, Ladegerät, Batterie, Zubehör, und getestete Konfiguration.
- Der Zielmarkt und Vertriebskanal.
- Die beabsichtigten Ansprüche, Beschriftung, und Private-Label-Änderungen.
- Die für die genehmigte Version verfügbaren optischen und Produktionsunterlagen.
Bei der Zertifizierung wird nicht die richtige SKU ausgewählt, und ein gültiges Dokument deckt nicht automatisch jede Konfiguration oder jeden Marketinganspruch ab.
Bevor Sie einen Werksbesuch buchen, Benutze die OEM-Qualifizierungscheckliste für Rotlichttherapie um die juristische Person zu überprüfen, Website, Zertifikatsumfang, genaue Geräteaufzeichnungen, und Produktionskontrollnachweise.
Wenn Sie immer noch Maskenplattformen vergleichen, Benutze die Leitfaden zur OEM-Beschaffung von LED-Gesichtsmasken. Wenn das Produktmodell bereits ausgewählt ist, Fahren Sie mit dem relevanten Markt fort, Qualitätssystem, elektrische Sicherheit, optische Sicherheit, oder Anspruchsleitfaden im Zertifizierungsthemen-Hub unten.
Zusammenfassung
Die Zertifizierung von LED-Therapiegeräten ist kein einzelnes Dokument. Eine ernsthafte OEM-Prüfung sollte die Marktzulassung trennen, Zertifizierung des Qualitätssystems, elektrische Sicherheit, photobiologische Sicherheit, optische Ausgabedaten, und Fabrikhintergrund.
Für Käufer, Die praktische Regel ist einfach: Fragen Sie, was jedes Zertifikat beweist, was es nicht beweist, und wo es überprüft werden kann. Ein Anbieter mit überzeugenden Beweisen sollte in der Lage sein, öffentliche Datenbanklinks bereitzustellen, Zertifikatsnummern, Testberichte, Modellumfang, und Unterstützung bei der Überprüfung von Ansprüchen, ohne jedes Dokument in einen Marketinganspruch umzuwandeln.
Wenn Sie Wakelife als potenziellen OEM-Partner vergleichen, Beginnen Sie mit der entsprechenden Produktkategorie, Sehen Sie sich dann den Pfad zur unterstützenden Dokumentation unten an.
Zertifizierungsthemen-Hub
Verwenden Sie diese ausführlicheren Leitfäden, wenn Sie eine Beweisschicht detaillierter überprüfen müssen:
| Thema | Was es hilft, zu überprüfen |
|---|---|
| FDA-registriert vs. FDA 510(k) Gelöschte LED-Gesichtsmasken | Der Unterschied zwischen der FDA-Einrichtungsregistrierung, Geräteliste, Und 510(k) Freigabe |
| Health Canada MDL-Verifizierung für LED-Therapiegeräte | So lesen Sie MDALL-Datensätze nach Hersteller, Lizenznummer, Klasse, Gerätename, und Kennung |
| TGA ARTG-Verifizierung für LED-Gesichtsmasken und Rotlichttherapiegeräte | So überprüfen Sie die ARTG-ID, Sponsor, Hersteller, Produktname, und Geräteklasse |
| ISO 13485 vs. MDSAP für Hersteller von LED-Therapiegeräten | Was Qualitätssystemzertifikate beweisen können, und was sie nicht beweisen können |
| IEC 62471, Bestrahlung, und Wellenlängenberichte für LED-Gesichtsmasken | So trennen Sie fotobiologische Sicherheitsnachweise von optischen Ausgabedaten |
| Ul 60601-1 und IEC 60601 für LED-Therapiegeräte | So prüfen Sie Nachweise zur elektrischen Sicherheit, Aktenzeichen, getestete Modelle, und abgedecktes Zubehör |
| Ce, UKCA, FCC, SAA- und Global-Mark-Konformität für LED-Therapiegeräte | So trennen Sie Beweise für medizinische Geräte von allgemeiner Schönheitselektrik, EMC, und regionale Marktzugangsdokumente |
| CE vs. CE MDR für LED-Schönheitsgeräte | Wie unterscheidet man die allgemeine CE-Konformität für elektrische Schönheitsgeräte von der CE-Kennzeichnung gemäß der EU-MDR für medizinische LED-Geräte? |
| Leitfaden zu Ansprüchen an LED-Schönheitsgeräte | Wie schön, Wellness, therapeutisch, und medizinische Formulierungen verändern den Beweis- und Zertifizierungspfad |
| So qualifizieren Sie einen OEM für Rotlichttherapie vor einem Werksbesuch | So kombinieren Sie eine Entität, Zertifikat, Genaues Gerät, und Fabrikkontrollnachweise in eine Entscheidung über die Annahme oder Ablehnung eines Lieferanten einfließen |
Verwandte Wakelife-Ressourcen
| Ressource | Beste Verwendung |
|---|---|
| OEM / ODM-Dienste | Verstehen Sie, wie Dokumentation, Anpassung, und Produktentwicklung passen in ein OEM-Projekt |
| Forschung & Entwicklung | Überprüfen Sie, wie Ingenieurwesen, Testen, und Compliance-Planung fließen in die Produktentwicklung ein |
| Handelsmarktlabel | Vergleichen Sie Private-Label-Sourcing mit tiefergehenden OEM-Angeboten / ODM-Entwicklung |
| Herstellung | Überprüfen Sie den Hintergrund der Fabrik, Produktionsfähigkeit, und innerbetrieblicher Fertigungskontext |
| LED -Gesichtsmaske | Entdecken Sie die Maskenkategorie, die am engsten mit der FDA verbunden ist 510(k) K250830 und MDL 113279 |
| LED -Lichttherapie | Entdecken Sie Panel- und Therapielicht-Kategorien im Zusammenhang mit der breiteren MDL, TGA, und Überprüfung der elektrischen Sicherheit |
| Laser -LED -Haarwachstum | Sehen Sie sich eine benachbarte Wearable-Kategorie mit höherer Compliance an |
| Rotlichttherapie für Haustiere | Sehen Sie sich eine andere Lichttherapie-Kategorie an, in der Ansprüche und Dokumentation sorgfältig getrennt werden müssen |