TL;DR voor B2B-kopers
- Een K-getal is op zichzelf niet voldoende. Zorg ervoor dat het FDA-record overeenkomt met de aanvrager, exacte apparaat en modellen, Indicaties voor gebruik, etikettering, en de configuratie die uw merk van plan is te verkopen.
- Registratie van FDA-vestigingen en apparaatlijst zijn dat niet 510(k) goedkeuring. De FDA geeft geen apparaatregistratiecertificaten uit, en uit een registratie of vermelding op de lijst blijkt niet dat de FDA is goedgekeurd, goedgekeurd, of autoriseerde het apparaat.
- De vrije ruimte behoort tot een gedefinieerd apparaatbereik, niet tot een fabriek, golflengte, vorm, of productcode in het algemeen. Een soortgelijke pet, helm, kam, predikaat, of 650 nm-specificatie neemt de goedkeuring van een ander product niet over.
- Het kan zijn dat een distributeur zijn eigen distributeur niet nodig heeft 510(k) in sommige ongewijzigde apparaatarrangementen, maar het antwoord hangt af van de daadwerkelijke fabrikant, importeur, distributeur, etiketteermachine, en specificatiecontrolerollen. Bevestig welke Amerikaanse. distributie- of buitenlandse fabrikant/importroute is van toepassing, welk exacte model wordt geleverd, en of het etiket, bedoeld gebruik, beweringen, software, accessoires, of het ontwerp zal veranderen.
- Een laserapparaat kan een seconde hebben, parallelle FDA-nalevingsspoor. De toepasselijke prestatienormen voor laserproducten, rapportage van stralingsproducten, etikettering, certificering, kwaliteitscontroleverslagen, en importverantwoordelijkheden verdwijnen niet omdat een apparaat een 510(k).
- Voordat de Amerikaanse. beweringen, verpakking, of een OEM-bestelling, sla het officiële databaserecord en de PDF op, vul de onderstaande bewijskaart in, en escaleer elke mismatch voor projectspecifieke beoordeling van de regelgeving.
De zin “FDA-goedgekeurd haargroeiapparaat” is alleen nuttig als het kan worden gekoppeld aan een verifieerbaar productrecord. Het mag niet worden beschouwd als een algemene kwaliteitsbadge voor elk apparaat dat een leverancier maakt.
Voor een merk op de Amerikaanse markt, distributeur, importeur, of kliniekkanaal, de praktische vraag is niet eenvoudig, “Heeft de leverancier FDA?De nuttige vraag is:
Ondersteunt dit FDA-record het exacte haargroeiapparaat?, etikettering, bedoeld gebruik, beweringen, en configuratie die we in de VS willen plaatsen. markt?
Deze gids laat zien hoe u die vraag kunt beantwoorden met behulp van FDA-bronnen. Het rangschikt geen consumentenapparaten, behandelresultaten vergelijken, of verklaren dat elk Wakelife-haargroeimodel door de FDA is goedgekeurd.
Wat betekent FDA-goedgekeurd voor een haargroeiapparaat?
Door de FDA goedgekeurd betekent normaal gesproken dat de FDA een substantiële gelijkwaardigheidsbepaling voor een bepaald apparaat heeft afgegeven en het gebruik via de FDA heeft ingediend 510(k) traject; het betekent niet dat de FDA het product heeft goedgekeurd of goedgekeurd.
De FDA legt uit dat a 510(k) indiener vergelijkt een apparaat met een of meer legaal op de markt gebrachte basisapparaten. Voordat u een apparaat op de markt brengt dat dit vereist 510(k), de indiener moet een FDA-bevel ontvangen waarin wordt vastgesteld dat het apparaat in wezen gelijkwaardig is. Dat bevel maakt het apparaat vrij voor commerciële distributie, onderworpen aan de overige eisen die nog steeds van toepassing zijn.
Vier termen moeten gescheiden blijven:
| FDA-termijn | Wat het laat zien | Wat het niet laat zien | Eerste kopersactie |
|---|---|---|---|
| Registratie vestiging | Een instelling heeft een toepasselijk FDA-registratiedossier ingevuld | Productopruiming, goedkeuring, autorisatie, of FDA-inspectie van elk product | Controleer de rechtspersoon en activiteit, ga dan verder naar het productrecord |
| Apparaatlijst | Een apparaat is gekoppeld aan een vestiging in het lijstsysteem van de FDA | Die FDA heeft dat exacte apparaat beoordeeld en goedgekeurd | Zoek naar een toepasselijk premarket-indieningsnummer |
| 510(k)-gewist | De FDA heeft een substantiële gelijkwaardigheidsbepaling afgegeven voor het ingediende apparaat en gebruik | FDA-goedkeuring, aanbeveling, dekking van niet-gerelateerde modellen, of de vrijheid om enige claim te maken | Controleer het K-nummer en lees de reikwijdte ervan af |
| FDA-goedgekeurd | Een andere wettelijke term die verband houdt met een goedkeuringstraject, niet gewoon 510(k) goedkeuring | Een synoniem voor “510(k)-gewist” | Gebruik deze bewoording niet voor a 510(k) apparaat |
FDA's registratie- en vermeldingsherinnering stelt dat de FDA geen registratiecertificaten afgeeft aan faciliteiten voor medische apparatuur en dat registratie/vermeldingen geen goedkeuring inhouden, goedkeuring, of autorisatie. Afzonderlijk, 21 CFR 807.97 zegt dat het indienen van een 510(k) en het ontvangen van een vaststelling van substantiële gelijkwaardigheid houdt geen officiële goedkeuring in.
Kopersregel: gebruik “FDA-goedgekeurd” of “510(k)-pas gewist nadat het exacte record is geverifieerd. Word niet 'geregistreerd',” “vermeld,“In hoofdzaak gelijkwaardig,' of 'gecleard' in 'goedgekeurd',” “gecertificeerd,' of 'onderschreven'.
Welk FDA-record moet u eerst verifiëren??
Begin met het K-nummer in de vrijgave van de FDA 510(k) database, open vervolgens de officiële pdf; begin niet met een logo, certificaat afbeelding, verkoop dek, of marktplaatsvermelding.
FDA's 510(k) databasegids legt uit dat de openbare database kan worden doorzocht op K-nummer, productcode, apparaatnaam, of paneel. Een resultaat kan velden weergeven, waaronder de apparaatnaam, aanvrager, productcode, datum besluit, beslissing, en of er een samenvatting beschikbaar is.
Gebruik deze volgorde:
- Vraag naar het K-nummer. Normaal gesproken begint het met een “K”, gevolgd door zes cijfers.
- Zoek in de FDA-database. Bevestig dat de record bestaat op een fda.gov- of accessdata.fda.gov-pagina.
- Controleer het besluit. Alleen een ontvangstdatum of indieningsnummer is geen goedkeuringsbesluit.
- Open de officiële pdf. Lees de besluitbrief, Indicaties voor gebruik, En 510(k) Samenvatting indien beschikbaar.
- Bouw een projectkaart. Vergelijk het record met het exacte model, label, bedoeld gebruik, beweringen, accessoires, software, en geplande wijzigingen in uw project.
De standaard van de FDA OAP-classificatiepagina voor medische apparaten identificeert het generieke type als “laser, kam, haar” onder 21 CFR 890.5500. De algemene definitie ervan verwijst naar mannen met androgene alopecia in de Norwood-Hamilton-klassen IIa-V. Die definitie is een beschrijving op classificatieniveau en geen vervanging voor de exacte gebruiksindicaties in het eigen goedkeuringsbestand van een apparaat., die moeten worden gecontroleerd voor het ingediende model en de populatie.
FDA handhaaft ook een aparte OAP stralingsemitterende productcodepagina. Op die pagina worden momenteel een productstralingsveiligheidsrapport en jaarverslagen, indien vereist, en lijsten vermeld 21 CFR 1040.10 En 1040.11 zoals toepasselijke prestatienormen. De twee FDA-pagina's beantwoorden verschillende vragen: men helpt het medische hulpmiddel te classificeren en te vinden 510(k) route; de andere markeert de vereisten voor parallelle laserstraling.
Wat moet u verifiëren buiten de 510(k) voor een laserhaargroeiapparaat?
Voor een laserproduct, 510(k) goedkeuring en naleving van de stralingsvoorschriften voor elektronische producten zijn parallelle bewijssporen; geen van beide vervangt de andere.
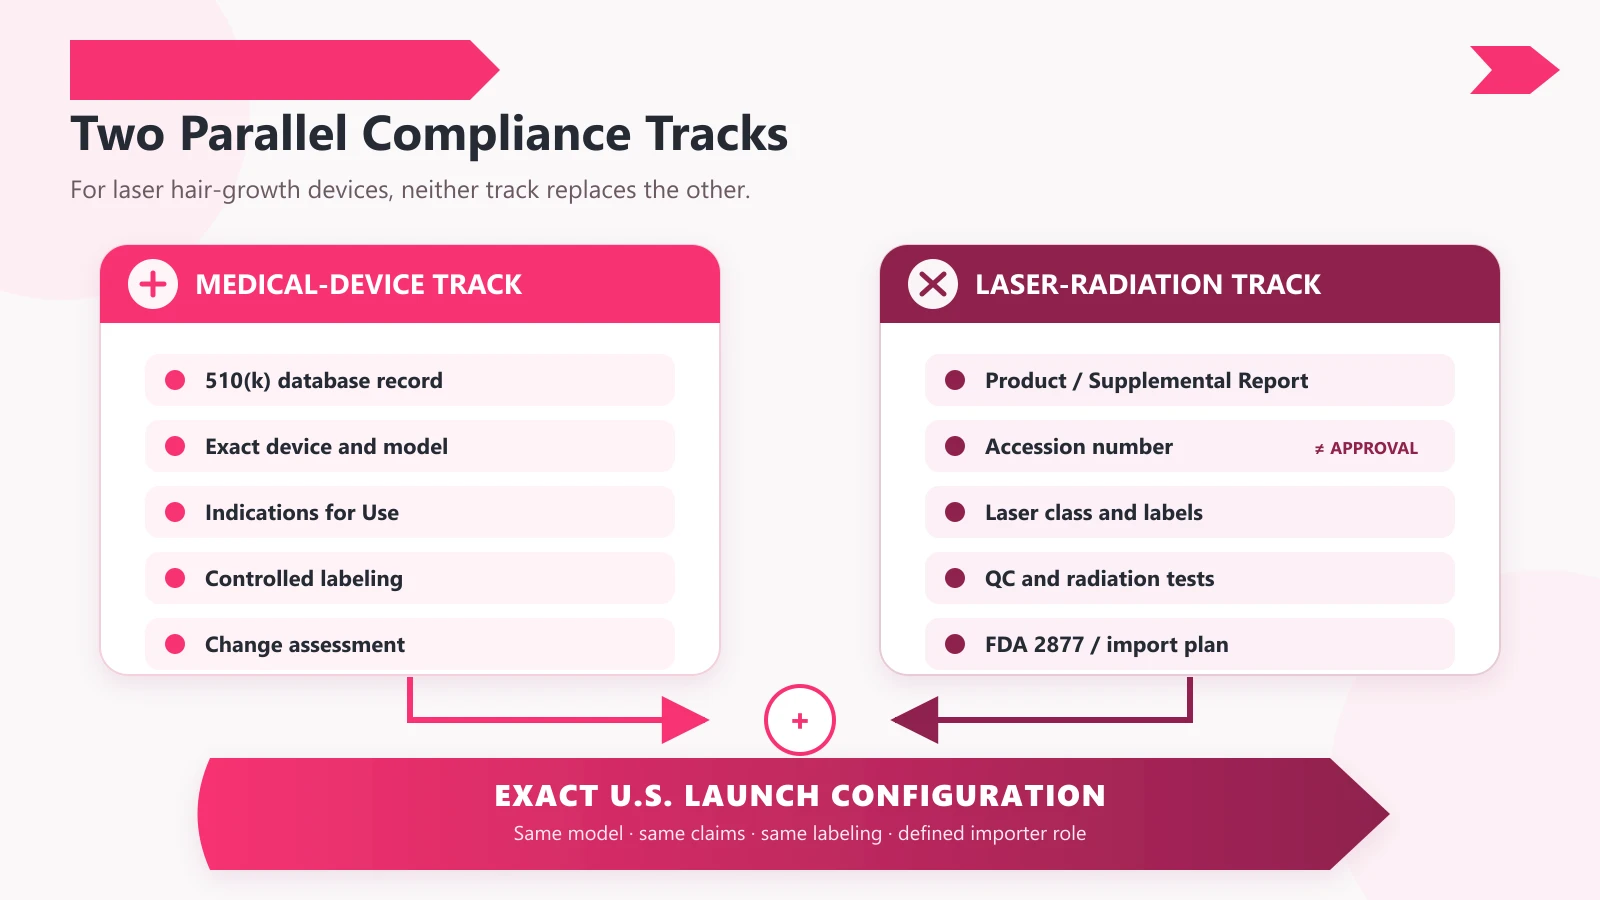
De FDA stelt dat laserproducten die voor medische toepassingen worden gebruikt, moeten voldoen aan zowel de toepasselijke laserproductvereisten als de regelgeving voor medische apparatuur. De huidige OAP-stralingspagina bevat lijsten 21 CFR 1040.10 En 1040.11, een productrapport, en jaarverslaglegging. Volgens de FAQ over marktintroductie van de FDA moeten de vereiste productrapporten worden ingediend voordat het product in de VS wordt geïntroduceerd. handel. Voor een geïmporteerd product, De FDA raadt aan het rapport ten minste één maand in te dienen voordat het voor import wordt aangeboden, zodat CDRH de tijd heeft om een bevestigingsbrief en een toetredingsnummer af te geven. Uit een bevestigingsbrief of toetredingsnummer blijkt alleen dat CDRH een stralingsrapport heeft ontvangen; het is geen goedkeuring van de FDA en bewijst niet dat het rapport adequaat is.
Laserkennisgeving 56 beschrijft de handhavingsaanpak van de FDA voor fabrikanten die gebruik maken van gespecificeerde bepalingen van IEC 60825-1 Editie 3 en IEC 60601-2-22 Editie 3.1 die de FDA identificeert als vergelijkbaar met delen van haar laserprestatienormen. Een generiek IEC-certificaat alleen is dus niet voldoende. Kopers moeten het exacte model en de exacte configuratie toewijzen aan de geselecteerde complianceroute, laser klasse, productrapport of aanvulling, etiketten, gebruikersinformatie, kwaliteitscontrole testen, en VS. importverantwoordelijkheden.
Kopersregel: vraag het exacte model stralingsbestand apart aan bij de 510(k) bestand. Behandel een toegangsnummer voor een productrapport niet, laserklasselabel, IEC-rapport, of 510(k) als vervanging voor de andere bewijslagen.
Het onderscheid tussen laserrapportage mag niet op elk op licht gebaseerd apparaat worden gekopieerd. FDA's Veelgestelde vragen over marktintroductie stelt dat LED's en IPL-producten niet voldoen aan de laserdefinitie en momenteel niet onderworpen zijn aan een verplichte FDA-prestatienorm of product-/jaarverslagen onder 21 CFR-onderdeel 1002. Het blijven stralingsemitterende producten die onderworpen zijn aan de toepasselijke algemene eisen in 21 CFR-onderdelen 1000–1005, inclusief meldingen van defecten en onbedoelde straling. Voor kopers, geen laser Productrapport is een waarschuwingssignaal voor een toepasbaar laserapparaat; de afwezigheid ervan is dat niet, op zichzelf, een opening voor een apparaat met alleen LED's.
Hoe match je een 510(k) naar het Exact Haargroeiapparaat?
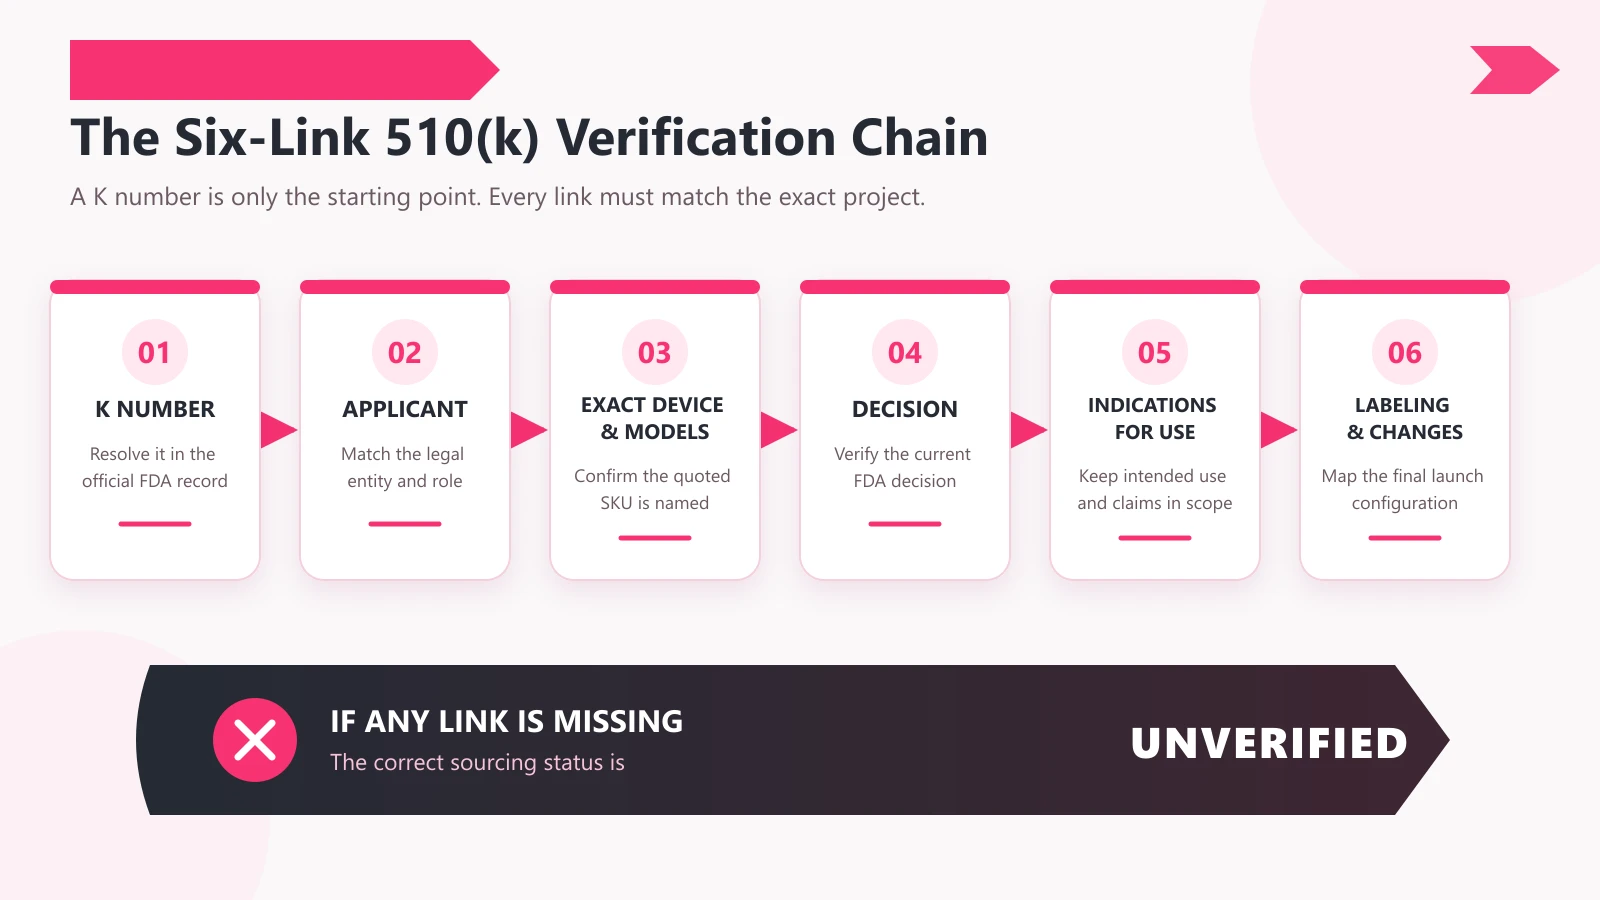
| Link om te verifiëren | Waar te controleren | Projectvraag | Stop conditie |
|---|---|---|---|
| K-nummer en beslissing | FDA-database | Bestaat het record, en blijkt er sprake te zijn van een in wezen gelijkwaardige beslissing?? | Alleen een schermafdruk, toepassingsvordering, of registratienummer wordt verstrekt |
| Aanvrager | Database en besluitbrief | Wie houdt de inzending in zijn bezit, en wat is de gedocumenteerde relatie van de leverancier met die partij? | De leverancier kan de relatie met de aanvrager niet verklaren |
| Apparaatnaam en exacte modellen | Database, DE WOLK, En 510(k) Samenvatting | Is de SKU op uw offerte expliciet genoemd of aantoonbaar hetzelfde goedgekeurde apparaat? | Een andere pet, helm, kam, modelachtervoegsel, of productfamilie verschijnt |
| Productcode en classificatie | Database- en classificatiepagina | Komt de geclaimde apparaatcategorie overeen met het record? | Het K-nummer behoort tot een andere apparaatcategorie |
| Indicaties voor gebruik | FDA PDF-bijlage | Doe de geplande Amerikaanse. bedoeld gebruik, bevolking, behandelgebied, en gebruikerstype blijven binnen het record? | Het marketingplan voegt een andere aandoening tegen haarverlies toe, bevolking, of gebruik |
| Labeling en configuratie | Gewist labelen plus gecontroleerde projectbestanden | Doe de handleiding, waarschuwingen, instructies, accessoires, software, en fysieke configuratie blijven consistent? | Verpakkings- of productontwikkeling verloopt zonder gedocumenteerde vergelijking |
Deze kaart scheidt een geldig record van een geldige projectconclusie. Het vinden van een echt K-getal beantwoordt alleen de eerste vraag. Een koper moet nog steeds vaststellen waarom dat record relevant is voor het apparaat op de offerte en voor de geplande Amerikaanse activiteiten van het merk. presentatie.
Wat wordt niet overgedragen? 510(k)?
Geen van de volgende, op zichzelf, brengt de goedkeuring over van het ene apparaat naar het andere:
- dezelfde nominale golflengte;
- een soortgelijke kap, helm, hoofdband, of kamvorm;
- dezelfde generieke productcode;
- gebruik van hetzelfde gezegde;
- productie in dezelfde fabriek;
- een distributeur- of private-labelrelatie;
- een modelnaam die lijkt op een gewist model;
- de goedkeuring van een aanvrager voor een andere productcategorie.
Elk item kan een relevante achtergrond hebben. Geen vervangt de exacte apparaattoewijzing.
Hoe werkt een echte 510(k) Definieer het exacte apparaatbereik? Geval: K250830
Het K250830-record van Sungrow biedt een nuttig grensvoorbeeld: de geschiedenis van succesvolle indieningen van een aanvrager duidt niet op een ander apparaat, model, indicatie, of configuratie FDA-goedgekeurd.
De ambtenaar K250830-databaserecord identificeert Shenzhen Sungrow LED Technology Co., Ltd. als aanvrager en namen 13 Modellen met LED-lichttherapiemaskers. De Door de FDA uitgegeven beslissingsbrief en indicaties voor gebruik definieer rood, geel, en rood-plus-infraroodmodi voor rimpels in het hele gezicht, en blauwe en gemengde rood-blauw-infraroodmodi voor milde tot matige inflammatoire acne.
Dat is een echte SE-beslissing voor de 13 benoemde maskermodellen en hun gedefinieerde toepassingen. Het is geen goedkeuring van Wakelife als merk, Sungrow als bedrijf, of het bredere productassortiment van de fabriek, en het heeft geen betrekking op haargroeiapparaten.
| Bereikveld | Wat K250830 vaststelt | T01-Ultra ontwikkelingsconfiguratie | Conclusie van de koper |
|---|---|---|---|
| Aanvrager / bedrijfsrelatie | Shenzhen Sungrow LED Technologie Co., Ltd. is de geregistreerde aanvrager | Interne ontwikkelingsmaterialen identificeren een nog niet uitgebrachte VCSEL-helmconfiguratie met meerdere zones binnen het Sungrow/Wakelife-productsysteem; geen aanvrager, fabrikant, K-nummer, of het FDA-besluit voor die configuratie is nog bevestigd | Een commerciële product-systeemrelatie is een relevante achtergrond, geen speling op modelniveau |
| Exacte modelomvang | 13 genoemde LED-lichttherapiemaskermodellen | T01-Ultra is niet een van de genoemde modellen | T01-Ultra kan niet worden omschreven als “onder K250830” |
| Vormfactor | Gezicht, nek/borst, en gerelateerde maskermodellen genoemd in het record | Onuitgegeven apparaat in helmformaat | Een andere vormfactor vereist zijn eigen gedocumenteerde regelgevingskartering |
| Indicaties voor gebruik | Rimpels in het hele gezicht en milde tot matige inflammatoire acne, afhankelijk van de modus | Er zijn geen door de FDA uitgegeven T01-Ultra-indicaties voor gebruik geïdentificeerd | Breng geen maskerindicaties over (of voeg geen haargroei-indicaties toe) aan T01-Ultra |
| Productconfiguratie | Het officiële record is van toepassing op de goedgekeurde maskerfamilie en gecontroleerde etikettering | Een nog niet uitgebrachte VCSEL-helmconfiguratie met meerdere zones is in ontwikkeling; voltooide apparaatverificatie is in behandeling | Een ontwikkelingsconfiguratie bewijst geen uiteindelijke output, goedkeuring, klinische prestaties, laser klasse, of etiketteringsbereik |
| FDA-besluit | In hoofdzaak gelijkwaardig in juni 9, 2025 | In de huidige materialen wordt geen T01-Ultra K-nummer of FDA-besluit geïdentificeerd | Behandel de T01-Ultra-klaring als niet-geverifieerd totdat er een exact officieel record bestaat |
Deze vergelijking levert twee praktische regels op:
- Gebruik K250830 om aan te tonen dat Sungrow een traceerbaar succes heeft 510(k) inzendingsgeschiedenis; de speling zelf blijft beperkt tot de 13 benoemde maskermodellen en hun gedefinieerde toepassingen.
- Bouw het T01-Ultra-bewijsbestand zelfstandig op. Zijn golflengte, aantal emitters, bestraling methode, veiligheidscontroles, bedoeld gebruik, etikettering, en de exacte modelfamilie moet verbinding maken met de eigen gecontroleerde documentatie en eventuele toekomstige officiële documenten.
HC03 biedt nu een live productverbinding binnen deze workflow. Kopers kunnen de HC03 siliconen VCSEL laserkap productpagina en zijn gedetailleerde inkoopgids om de gepubliceerde configuratie te beoordelen, voorbeeldvragen, en documentcontroles. Deze pagina's ondersteunen productontdekking en due diligence; zij vestigen zich niet 510(k) goedkeuring. Vanaf de beoordelingsdatum van dit artikel, geen exacte HC03 510(k) record is geïdentificeerd, en K250830 geldt niet voor HC03.
Kan een private-labelmerk vertrouwen op die van een fabrikant? 510(k)?
Een distributeur kan mogelijk een apparaat van een ongewijzigde fabrikant onder zijn eigen bedrijfsnaam op de markt brengen zonder zijn eigen naam in te dienen 510(k), maar de toepasselijke route en verantwoordelijkheden verschillen voor binnenlandse distributie en regelingen voor buitenlandse fabrikanten/import; “private label” alleen is niet de oplossing.
FDA's 510(k) Veelgestelde vragen zegt dat wanneer een distributeur het product van een fabrikant onder zijn eigen bedrijfsnaam op de markt brengt, de fabrikant verstrekt de 510(k), als dit nodig is voor het apparaat. Het verwijst ook naar etiketteksten zoals “Gefabriceerd voor” of “Gedistribueerd door” wanneer het genoemde bedrijf niet de fabrikant is. FDA is breder Premarket-melding 510(k) pagina beschrijft afzonderlijk een binnenlandse distributeur van een in de VS gemaakt apparaat van een ander bedrijf en een importeur van een buitenlands apparaat waarvan de buitenlandse fabrikant al over de toepasselijke goedkeuring beschikt. Op dezelfde pagina staat dat de meeste herverpakkers of herlabelers geen nieuwe nodig hebben 510(k) wanneer ze de bestaande etikettering of toestand van het apparaat niet significant veranderen en de etikettering consistent blijft met de gewiste indicaties, waarschuwingen, en contra-indicaties.
Dat ondersteunt niet een volmondig ‘ja’ voor elk OEM- of private-labelproject. Classificeer eerst de rol en veranderingen:
| Projectsituatie | Standaardinterpretatie van de koper | Wat u moet verifiëren vóór de lancering |
|---|---|---|
| Ongewijzigd gewist apparaat; naam van de distributeur nauwkeurig toegevoegd | Het kan zijn dat de distributeur die van hemzelf niet nodig heeft 510(k), maar de binnenlandse distributieroute of de buitenlandse fabrikant/importroute moet worden geïdentificeerd | Relatie fabrikant/houder/importeur/distributeur, exacte model, gekwalificeerde etikettekst, verantwoordelijkheden voor vermelding/registratie, klachtenafhandeling, huidige etikettering |
| Merk verandert marketingclaims of beoogd gebruik | Ga er niet vanuit dat de goedkeuring van de fabrikant het project nog steeds ondersteunt | Claim-to-IFU mapping en gedocumenteerde beoordeling van de regelgeving |
| Waarschuwingen voor merkwijzigingen, contra-indicaties, instructies, of behandelprotocol | Escaleer vóór goedkeuring | Gecontroleerde etiketteringsvergelijking en wijzigingsgrondslag |
| Merk specificeert nieuwe hardware, lichtbron opstelling, software, accessoire, materiaal, voedingssysteem, of productieverandering | Behandel het als een beoordeling van een apparaatwissel, niet eenvoudig herlabelen | Ontwerpvergelijking, risicoanalyse, impact testen, en of het een nieuwe is 510(k) kan nodig zijn |
| Brand of een andere partij is de specificatie-ontwikkelaar | De regelgevende verantwoordelijkheid kan verschillen van een basisregeling voor distributeurs | Identificeer wie de specificaties beheert en wie de toepasselijke gegevens moet bijhouden/indienen |
Kopersregel: documenteer de feitelijke bedrijfsrol en daadwerkelijke veranderingen. Gebruik niet de uitdrukking “private label” om de distributeur in de problemen te brengen, opnieuw labelen, specificatie ontwikkelaar, contractfabrikant, En 510(k) houder in één categorie.
Voor elke specifieke lancering, hebben gekwalificeerde Amerikaanse. regelgevend adviseur of een ervaren toezichthouder op het gebied van toezicht bevestigen de uiteindelijke rol, etikettering, vermelding, en indieningsverplichtingen.
Welke veranderingen vereisen escalatie voordat een Amerikaanse. Launch?
Escaleer elke wijziging die van invloed kan zijn op het beoogde gebruik, veiligheid, effectiviteit, etikettering, of de geklaarde technologische vergelijking; laat commerciële goedkeuring niet sneller gaan dan de veranderingsbeoordeling.
FDA's Premarket-melding 510(k) begeleiding zegt een nieuwe 510(k) is vereist wanneer een wijziging of aanpassing de veiligheid of effectiviteit aanzienlijk kan beïnvloeden, of wanneer het apparaat op de markt wordt gebracht voor een nieuw of ander bedoeld gebruik. De 510(k) De houder is verantwoordelijk voor het beoordelen en documenteren van wijzigingen onder de toepasselijke kwaliteitssysteemcontroles.
Gebruik dit escalatiepoortje:
Escaleer direct als het project verandert:
- bedoeld gebruik, voorwaarde, gebruikerspopulatie, behandelgebied, of klinische claim;
- waarschuwingen, contra-indicaties, richtingen, behandeltijd, of frequentie;
- energiebron, golflengte architectuur, uitgang, optiek, of zenderindeling;
- elektrisch ontwerp, batterij, oplader, controleur, of stroomvoorziening;
- software, firmware, app-controle, timer, dosis logica, of gebruikersinterface;
- materialen, biocompatibele contactcomponenten, fit, of mechanische structuur;
- accessoires die het gebruik beïnvloeden, uitgang, veiligheid, of etikettering;
- productiemethode of leverancier op een manier die de prestaties van het apparaat kan beïnvloeden;
- de modelidentiteit of familierelatie zoals weergegeven in de goedkeuringsdocumenten.
Laat de koper niet alleen beslissen over de uitkomst van de regelgeving
De taak van de koper is om de wijziging te identificeren en te documenteren, om geen juridische conclusie uit een blogpost te verzinnen. Vraag het 510(k) houder of verantwoordelijke fabrikant voor de gecontroleerde vergelijking en het gedocumenteerde besluit of de bestaande goedkeuring van toepassing blijft of dat een andere indiening nodig is. Laat vervolgens de lanceringsconfiguratie beoordelen in de context van de daadwerkelijke rol en claims van het merk.
Welke documenten moet u aanvragen voordat u een haargroeiapparaat goedkeurt??
Vraag een traceerbare documentenset aan die het openbare FDA-dossier koppelt aan het exacte monster, offerte, label, en geplande commerciële configuratie.
| Documenteren of registreren | Waarom het ertoe doet | Wat een nuttige reactie bevat |
|---|---|---|
| FDA 510(k) databasekoppeling | Bevestigt het openbare record | Live officiële URL, K-nummer, aanvrager, apparaatnaam, productcode, beslissing |
| Officiële FDA-pdf | Toont beslissingsbrief, DE WOLK, en samenvatting indien beschikbaar | Compleet dossier, geen bijgesneden pagina's |
| Kaart met gewist model | Koppelt de offerte-SKU aan het record | Exact model en gedocumenteerde familierelatie |
| Huidige indicaties voor gebruik | Stelt de beginclaimgrens in | Exacte bewoording en toepasselijke gebruikers-/gebruiksvoorwaarden |
| Huidige gecontroleerde etikettering / DE WOLK | Toont waarschuwingen, contra-indicaties, richtingen, en genoemde partijen | Documentnummer, herziening, datum, exacte model |
| Roloverzicht voor private labels | Scheidt fabrikant, houder, distributeur, opnieuw labelen, importeur, en specificatieontwikkelaar | Namen van juridische entiteiten en regelgevende verantwoordelijkheden |
| Wijzigingsbeoordeling | Evalueert verschillen met de gewiste configuratie | Wijzigingslijst naast elkaar, risico/testimpact, goedkeuring, en conclusie van de indiening |
| Productspecificatie en testmatrix | Verbindt de apparaatconfiguratie met verificatiebewijs | Exacte model-/monster-ID, configuratie, rapport-ID's, herziening, testomstandigheden |
| Nalevingsdossier laserstraling, indien van toepassing | Scheidt de stralingsverplichtingen voor elektronische producten van de goedkeuring van medische apparaten | Exact modelproduct of aanvullend rapport, toetredingsnummer, gekozen 21 CFR- of Laser Notice 56/IEC-route, laserklasse en labels, gebruikersinformatie, QC/stralingstestrecords, status van het jaarverslag, FDA 2877/importverantwoordelijkheden, en rapportagetijdlijn |
| Registratie, vermelding, ONS. Tussenpersoon, en importplan | Omvat administratieve en toegangsverantwoordelijkheden | Correcte entiteiten, activiteiten, bedrijfseigen namen en vermeldingen; importeur rol; medisch apparaat VS. Verantwoordelijkheden van agenten; en het afzonderlijk aangeduide stralingsproduct U.S. Agent vereist voor een buitenlandse fabrikant onder 21 CFR 1005.25 |
| Klachten- en post-market-proces | Laat zien hoe klachten de verantwoordelijke fabrikant bereiken | Contacten, tijdlijnen, escalatie, eigendom vastleggen, en rapportageverantwoordelijkheden |
Accepteer “FDA-documenten beschikbaar” niet als een volledig antwoord. Een nuttig antwoord geeft het bestand een naam, recordaantal, model, herziening, rol, en grens.
Welke rode vlaggen van de FDA moeten een goedkeuring tegenhouden?
Pauzeer het voorbeeld, verpakking, claim, of aankoopgoedkeuring wanneer het bewijsmateriaal niet kan worden herleid tot het exacte project.
Rode vlaggen omvatten:
- een “FDA-registratiecertificaat,” FDA-logo, eigenaar/exploitantnummer, of apparaatlijst wordt weergegeven als 510(k) goedkeuring;
- de leverancier zegt “FDA goedgekeurd” maar geeft een 510(k) dossier;
- er is geen K-nummer opgegeven, of het nummer wordt niet omgezet naar een officiële FDA-pagina;
- uit het dossier blijkt een andere aanvrager, en de leverancier kan de relatie niet documenteren;
- de apparaatnaam, exacte model, of vormfactor verschilt van het product op de offerte;
- het K-nummer hoort bij een masker, pijn apparaat, paneel, of een andere productcategorie dan het haargroeiapparaat dat wordt verkocht;
- de leverancier verwijst naar een predikaat, gedeelde productcode, vergelijkbare golflengte, of dezelfde fabriek als bewijs van dekking;
- een productrapporttoegangsnummer, IEC-rapport, of laserklasselabel wordt gepresenteerd als FDA-goedkeuring of goedkeuring;
- het apparaat maakt gebruik van lasers, maar geen exact model stralingsrapport, laser klasse, etiketten, of ondersteunende kwaliteitscontroletestrecords kunnen worden toegewezen aan de meegeleverde configuratie;
- een geïmporteerd laserproduct waarvoor een prestatienorm geldt, mist de toepasselijke FDA 2877 verklaring of certificering/identificatielabel; De FDA stelt dat niet-conforme of niet-geëtiketteerde producten de toegang zullen worden geweigerd;
- een aanvraag die ‘in behandeling is’ wordt beschreven als al goedgekeurd;
- de leverancier kan de officiële PDF niet verstrekken, Indicaties voor gebruik, of huidige gecontroleerde etikettering;
- de geplande verpakking zorgt voor bredere haaruitval, gebruikerspopulatie, behandeling, of prestatieclaims;
- hardware, software, accessoires, of protocol zijn gewijzigd zonder gedocumenteerde wijzigingsbeoordeling;
- de leverancier zegt dat private label het merk in staat stelt elke claim te maken die het wil.
Eén waarschuwingssignaal bewijst niet automatisch wangedrag. Het betekent wel dat het project nog niet klaar is voor goedkeuring.
Welke offertevragen kunt u kopiëren?
Een nuttig antwoord van de leverancier zou officiële links moeten opleveren, exacte modelnamen, gecontroleerde documentrevisies, roldefinities, en verander grenzen – niet alleen badges.
| Offerteaanvraagvraag | Wat een nuttig antwoord zou moeten bevatten |
|---|---|
| Is het exacte haargroeiapparaat op deze offerte FDA 510(k)-gewist, of alleen geregistreerd/vermeld? | Een nauwkeurige statusverklaring en officiële databaselink |
| Wat is het K-nummer, aanvrager, apparaatnaam, productcode, datum besluit, en besluit? | Velden die overeenkomen met het FDA-record |
| Welk goedgekeurde model is onze geciteerde SKU? | Exacte modelkaart, inclusief achtervoegsels en familiedocumenten |
| Wat zijn de officiële indicaties voor gebruik en OTC/Rx-status? | Exacte FDA-bewoordingen en officiële PDF-pagina |
| Welke entiteit is de 510(k) houder, fabrikant, specificatie ontwikkelaar, distributeur, importeur, en etiketteermachine? | Wettelijke namen, activiteiten, en verantwoordelijkheidskaart |
| Welke etikettekst zal de relatie van ons merk met de fabrikant identificeren? | Voorgesteld “Gefabriceerd voor” / Beoordeling van de formulering en etikettering van 'Gedistribueerd door' |
| Zal onze merknaam zijn, verpakking, handmatig, waarschuwingen, behandelinstructies, of claims veranderen? | Opnieuw omlijnde documenten en een claim-naar-IFU-vergelijking |
| Zal het product, accessoires, software, uitgang, materialen, of wijziging van de productieconfiguratie? | Gecontroleerde wijzigingslijst, getroffen testen, en regelgevingsbeoordeling |
| Heeft de 510(k) houder heeft gedocumenteerd of de wijzigingen een nieuwe indiening vereisen? | Ondertekende/goedgekeurde change assessment en verantwoordelijke reviewer |
| Welke registratie, vermelding, ONS. tussenpersoon, importeur, UDI, klacht, en rapportageverantwoordelijkheden gelden voor elke partij? | Projectspecifieke verantwoordelijkhedentabel, geen generieke nalevingsbelofte |
| Kunt u de huidige specificatie verstrekken?, etikettering/IFU, en relevante verificatierapporten voor het exacte model? | Gecontroleerde bestanden met model, herziening, steekproef, datum, en testidentificaties |
| Als het apparaat lasers bevat, welk stralingsproductrapport en nalevingsroute het exacte model bestrijken? | Reikwijdte van product/aanvullend rapport, toetredingsnummer, gekozen 21 CFR- of Laser Notice 56/IEC-route, laser klasse, etiketten, gebruikersinformatie, QC-tests, status van het jaarverslag, FDA 2877/importplan, rapportagetijdlijn, en stralingsproduct VS. Agent indien van toepassing |
Stuur de vragen met de doelgroep, bedoeld gebruik, geplande claims, geselecteerd model, verkoopkanaal, en voorgesteld maatwerk. Zonder dat korte bericht, een leverancier kan niet op betrouwbare wijze de juiste documentenset aan het project koppelen.
Wat moet een merk vervolgens doen?
Begin niet met een claim als ‘we hebben een door de FDA goedgekeurde haarkap nodig’. Begin met een projectkaart.
- Schrijf de VS. beoogd gebruik en geplande claims in duidelijke taal.
- Identificeer het exacte leveranciersmodel en alle geplande hardware, software, accessoire, handmatig, verpakking, en merkverandering.
- Vraag naar het K-nummer en de officiële FDA PDF.
- Vul de record-naar-project-kaart met zes koppelingen in deze handleiding in.
- Vraag de gecontroleerde etikettering aan, modelkaart, rol kaart, en veranderingsbeoordeling.
- Voor een laserproduct, wijs het exacte model afzonderlijk toe aan het stralingsrapport, prestatie-standaard route, classificatie en labels, QC-bewijs, en importverantwoordelijkheden.
- Pauzeer niet-ondersteunde claims en onopgeloste modelrelaties.
- Stuur de definitieve configuratie naar een gekwalificeerde beoordeling door de toezichthouders voordat deze wordt verpakt en op de markt wordt gebracht.
Om een momenteel gepubliceerd cap-platform te beoordelen, bezoek de HC03 siliconen VCSEL laserkap productpagina en de HC03 inkoopgids. Om andere vormfactoren te vergelijken, hij is bij Wakelife assortiment laser- en LED-haargroeiapparaten en de inkoopgids voor laserhaargroeikammen. Deze pagina's ondersteunen productverkenning en projectscoping; ze geven geen FDA-goedkeuring voor een model, tenzij een exact officieel document afzonderlijk wordt geïdentificeerd en geverifieerd.
Als u wilt dat Wakelife een projectspecifieke documentaanvraaglijst opstelt, stuur de doelmarkt, bedoeld gebruik, geplande claims, geselecteerd model, kanaal, label rol, en aanpassingsmogelijkheden met uw aanvraag. De eerste uitkomst zou een kaart moeten zijn van de lacunes in het bewijsmateriaal, en niet een niet-ondersteunde belofte van de FDA.
Veelgestelde vragen
Is FDA-registratie hetzelfde als FDA 510(k) toestemming voor een haargroeiapparaat?
Nee. Vestigingsregistratie en apparaatlijst zijn administratieve gegevens. Ze laten niet zien dat de FDA is goedgekeurd, goedgekeurd, of geautoriseerde het exacte haargroeiapparaat. Vraag naar het K-nummer en verifieer dit in het openbaar van de FDA 510(k) database.
Heeft FDA 510(k) goedkeuring betekent dat het haargroeiapparaat door de FDA is goedgekeurd?
Nee. Een substantiële gelijkwaardigheidsbepaling door middel van 510(k) ondersteunt de bewoording “FDA-cleared” of “510(k)-gewist,' niet 'FDA-goedgekeurd'. De speling moet nog steeds binnen het exacte apparaat- en gebruiksbereik ervan worden beschreven.
Bewijst productcode OAP een haargroeistop?, helm, of kam is gewist?
Nee. OAP is een generieke FDA-productclassificatie en een nuttige zoekroute in databases. Het is geen K-nummer en bewijst niet dat een bepaald model goedkeuring heeft. De generieke definitie ervan verwijst naar een mannelijke populatie met alopecia androgenetica, maar de exacte vrijgegeven populatie en het gebruik moeten afkomstig zijn uit de eigen gebruiksindicaties van het apparaat.
Vervangt een laserproductrapport of toegangsnummer een 510(k)?
Nee. De FDA behandelt de stralingsrapportage van elektronische producten en de toepasselijke beoordeling vóór het in de handel brengen van medische hulpmiddelen als afzonderlijke verplichtingen. Een toegangsnummer identificeert een door CDRH ontvangen stralingsrapport; het is geen goedkeuring van de FDA en bewijst niet dat het rapport adequaat is. Voor een laserhaargroeiapparaat, verifieer zowel het exacte apparaat 510(k) basis en het toepasselijke exacte model laserstralingsbestand.
Kunnen twee apparaten met dezelfde golflengte hetzelfde gebruiken? 510(k)?
Niet alleen op golflengte. De toestemming is gekoppeld aan een ingediende apparaatvergelijking waarin het beoogde gebruik en de technologische kenmerken zijn opgenomen. Modelidentiteit, uitgang, optiek, ontwerp, etikettering, waarschuwingen, protocol, software, en andere factoren kunnen verschillen.
Is het K-nummer van een predikaatapparaat een bewijs dat mijn apparaat is gewist?
Nee. Een predikaat maakt deel uit van de substantiële gelijkwaardigheidsvergelijking van de indiener. De goedkeuring wordt niet overgedragen naar een niet-geregistreerd apparaat van een derde partij. Uw apparaat heeft een eigen toepasselijke juridische marketingbasis nodig.
Kan een huismerkdistributeur een ongewijzigd goedgekeurd apparaat verkopen zonder zijn eigen apparaat? 510(k)?
Potentieel. FDA zegt dat de fabrikant de 510(k), indien nodig, wanneer een distributeur het product van die fabrikant onder de naam van de distributeur op de markt brengt. De FDA behandelt afzonderlijk de binnenlandse distributie en import van een reeds goedgekeurd apparaat van een buitenlandse fabrikant. De partijen moeten de toepasselijke route identificeren, vermeld nauwkeurig hun relatie op het etiket, en houd het exacte apparaat en de etikettering binnen de toepasselijke voorwaarden. Wijzigingen in het beoogde gebruik, etikettering, Toestand van het apparaat, specificaties, of regelgevende rollen kunnen de analyse veranderen, dus het exacte project moet nog worden beoordeeld.
Heeft een multi-model 510(k) dekking van nieuwe modellen die later zijn toegevoegd?
Niet automatisch. Een record kan meerdere goedgekeurde modellen noemen, maar een nieuw of aangepast model heeft nog steeds een gedocumenteerde vergelijking en veranderingsbeoordeling nodig. Als de wijziging de veiligheid of effectiviteit aanzienlijk kan beïnvloeden of een nieuw beoogd gebruik introduceert, FDA zegt een nieuwe 510(k) kan nodig zijn.
Zijn T01-Ultra, HC03, HT01, T02, of C02 FDA-goedgekeurde haargroeiapparaten?
Vanaf de beoordelingsdatum van dit artikel, geen FDA 510(k) Er is een record geïdentificeerd voor deze Wakelife-modellen, dus het artikel beschrijft ze niet als door de FDA goedgekeurd. K250830 behoort tot een gedefinieerde LED-maskerfamilie en kan niet worden gebruikt voor T01-Ultra, HC03, of een ander haargroeiapparaat. Kopers moeten de goedkeuring op modelniveau als niet-geverifieerd beschouwen, tenzij Wakelife een exact officieel document levert dat overeenkomt met het apparaat, bedoeld gebruik, etikettering, en projectconfiguratie.
Samenvatting
De veiligste manier om een door de FDA goedgekeurd haargroeiapparaat te verifiëren, is door het officiële dossier te koppelen aan het commerciële project:
K-nummer → aanvrager → exacte apparaat/modellen → beslissing → Gebruiksindicaties → etikettering en geplande wijzigingen
Als er een link ontbreekt, de juiste sourcingstatus is niet geverifieerd, niet ‘waarschijnlijk gedekt’. Registratie, vermelding, een gedeelde productcode, dezelfde golflengte, een vergelijkbare vormfactor, een predikaat, of een fabrieksrelatie kan die bewijsketen niet vervangen.
Om deze FDA-controle te koppelen aan fabrikantselectie, monstergoedkeuring en offerteaanvraagontwerp, ga verder met de Fabrikant van haargroeiapparaten & OEM/ODM-gids.
Voor het grotere verschil tussen marktrecords, kwaliteitssystemen, elektrische veiligheid, optische testen, en fabrieksachtergrond, ga verder met de Certificeringsgids voor LED-therapieapparaten.
Regelgevende nota: Dit artikel is bedoeld voor B2B-sourcing-educatie en due diligence. Het vervangt geen FDA-advies of projectspecifieke beoordeling door gekwalificeerde Amerikaanse deskundigen. regelgevend advies voor een product, entiteit rol, label, claim, wijziging, import regeling, of private-label lancering.
Referenties
-
1
ONS. FDA. Premarket-melding 510(k).
-
2
ONS. FDA. Zoek het losbare 510(k) Database.
- 3
-
4
Elektronische code van federale regelgeving. 21 CFR 807.97 — Verkeerde merkvermelding door verwijzing naar kennisgeving voorafgaand aan het op de markt brengen.
-
5
ONS. FDA. Productcode OAP — Laser, Kam, Haar.
-
6
ONS. FDA. K250830 510(k) Databaserecord.
- 7
-
8
ONS. FDA. 510(k) Veelgestelde vragen.
- 9
- 10
- 11
-
12
ONS. FDA. Laserproducten en -instrumenten.
- 13
- 14
-
15
Elektronische code van federale regelgeving. 21 CFR 1040.10 — Laserproducten En 21 CFR 1040.11 — Laserproducten voor specifieke doeleinden.
- 16
-
17
Elektronische code van federale regelgeving. 21 CFR 1005.25 — Aanwijzing van de VS. Agent voor een buitenlandse fabrikant.