TL;DR per acquirenti B2B
- Un numero K da solo non è sufficiente. Abbina il record della FDA al richiedente, dispositivo e modelli esatti, Indicazioni per l'uso, etichettatura, e la configurazione che il tuo marchio intende vendere.
- La registrazione dello stabilimento FDA e l'elenco dei dispositivi non lo sono 510(k) spazio. La FDA non rilascia certificati di registrazione dei dispositivi, e una registrazione o una voce nell'elenco non dimostra che la FDA ha ottenuto l'autorizzazione, approvato, o autorizzato il dispositivo.
- L'autorizzazione appartiene all'ambito di un dispositivo definito, non a una fabbrica, lunghezza d'onda, forma, o codice prodotto in generale. Un berretto simile, casco, pettine, predicato, O 650 La specifica nm non eredita l'autorizzazione di un altro prodotto.
- Un distributore potrebbe non aver bisogno del proprio 510(k) in alcune disposizioni del dispositivo invariate, ma la risposta dipende dal produttore effettivo, importatore, distributore, etichettatrice, e ruoli di controllo delle specifiche. Conferma quali Stati Uniti. si applica il percorso di distribuzione o di produttore estero/importazione, quale modello esatto viene fornito, e se l'etichetta, destinazione d'uso, affermazioni, software, accessori, o il design cambierà.
- Un dispositivo laser può avere un secondo, percorso parallelo di conformità alla FDA. Gli standard prestazionali applicabili ai prodotti laser, segnalazione dei prodotti radioattivi, etichettatura, certificazione, registrazioni del controllo qualità, e le responsabilità di importazione non scompaiono perché un dispositivo ha un 510(k).
- Prima di approvare gli Stati Uniti. affermazioni, confezione, o un ordine OEM, salvare il record del database ufficiale e il PDF, completa la mappa delle prove qui sotto, e intensificare ogni discrepanza per la revisione normativa specifica del progetto.
La frase “Dispositivo per la crescita dei capelli approvato dalla FDA” è utile solo quando può essere collegato a un record di prodotto verificabile. Non dovrebbe essere trattato come un distintivo di qualità generale per ogni dispositivo prodotto da un fornitore.
Per un marchio del mercato statunitense, distributore, importatore, o canale della clinica, la questione pratica non è semplicemente, “Il fornitore ha la FDA?” La domanda utile è:
Questo record della FDA supporta l'esatto dispositivo per la crescita dei capelli, etichettatura, destinazione d'uso, affermazioni, e la configurazione che prevediamo di inserire negli Stati Uniti. mercato?
Questa guida mostra come rispondere a questa domanda utilizzando fonti FDA. Non classifica i dispositivi consumer, confrontare i risultati del trattamento, o dichiarare che qualsiasi modello di crescita dei capelli Wakelife è approvato dalla FDA.
Cosa significa approvazione FDA per un dispositivo per la crescita dei capelli?
L'approvazione della FDA normalmente significa che la FDA ha emesso una determinazione di sostanziale equivalenza per un dispositivo definito e ne ha presentato l'uso tramite 510(k) percorso; ciò non significa che il prodotto sia stato approvato o approvato dalla FDA.
La FDA spiega che a 510(k) il notificante confronta un dispositivo con uno o più dispositivi predicati commercializzati legalmente. Prima di commercializzare un dispositivo che richiede 510(k), il richiedente deve ricevere un ordine della FDA che ritenga il dispositivo sostanzialmente equivalente. Tale ordine autorizza la distribuzione commerciale del dispositivo, soggetti agli altri requisiti ancora applicabili.
Quattro mandati dovrebbero rimanere separati:
| Termine della FDA | Cosa mostra | Ciò che non mostra | Prima azione dell'acquirente |
|---|---|---|---|
| Registrazione dello stabilimento | Una struttura ha completato un record di registrazione FDA applicabile | Liquidazione del prodotto, approvazione, autorizzazione, o ispezione FDA di ogni prodotto | Verificare la persona giuridica e l'attività, quindi continuare con la scheda del prodotto |
| Elenco dei dispositivi | Un dispositivo è associato a uno stabilimento nel sistema di elenco della FDA | La FDA ha esaminato e autorizzato esattamente quel dispositivo | Cerca un numero di invio pre-mercato applicabile |
| 510(k)-cancellato | La FDA ha emesso una determinazione di sostanziale equivalenza per il dispositivo e l'utilizzo presentati | Approvazione della FDA, approvazione, copertura di modelli non correlati, o libertà di avanzare qualsiasi pretesa | Verifica il numero K e leggine l'ambito |
| Approvato dalla FDA | Un termine normativo diverso associato a un percorso di approvazione, non ordinario 510(k) spazio | Sinonimo di “510(k)-cancellato" | Non utilizzare questa formulazione per a 510(k) dispositivo |
FDA promemoria di registrazione e inserimento nell'elenco afferma che la FDA non rilascia certificati di registrazione alle strutture che producono dispositivi medici e che le voci di registrazione/elenco non denotano approvazione, spazio, o autorizzazione. Separatamente, 21 CFR 807.97 dice che l'invio di a 510(k) e ricevere una determinazione di equivalenza sostanziale non denota l'approvazione ufficiale.
Regola dell'acquirente: utilizzare "autorizzato dalla FDA" o "510(k)-cancellato” solo dopo aver verificato l’esatta registrazione. Non girare “registrato,” “elencato,” “sostanzialmente equivalenti," o "autorizzato" in "approvato".,” “certificato," o "approvato".
Quale record FDA dovresti verificare per primo?
Inizia con il numero K nel rilasciabile della FDA 510(k) banca dati, quindi apri il PDF ufficiale; non iniziare con un logo, immagine del certificato, mazzo di vendita, o elenco del mercato.
FDA 510(k) guida alla banca dati spiega che è possibile effettuare ricerche nel database pubblico in base al numero K, codice prodotto, nome del dispositivo, o pannello. Un risultato può visualizzare campi che includono il nome del dispositivo, richiedente, codice prodotto, data della decisione, decisione, e se è disponibile un riepilogo.
Usa questo ordine:
- Richiedi il numero K. Normalmente inizia con "K" seguita da sei cifre.
- Cerca nel database della FDA. Conferma che il record esiste su una pagina fda.gov o accessdata.fda.gov.
- Controlla la decisione. La data di ricezione o il numero di presentazione da soli non costituiscono una decisione di autorizzazione.
- Apri il PDF ufficiale. Leggi la lettera della decisione, Indicazioni per l'uso, E 510(k) Riepilogo ove disponibile.
- Costruisci una mappa del progetto. Confronta il record con il modello esatto, etichetta, destinazione d'uso, affermazioni, accessori, software, e cambiamenti pianificati nel tuo progetto.
Lo standard della FDA Pagina di classificazione dei dispositivi medici OAP identifica la tipologia generica come “laser, pettine, capelli” sotto 21 CFR 890.5500. La sua definizione generica si riferisce ai maschi con alopecia androgenetica nelle classi IIa-V di Norwood-Hamilton. Tale definizione è una descrizione a livello di classificazione, non un sostituto delle esatte indicazioni per l'uso contenute nel file di autorizzazione di un dispositivo, che deve essere verificato per il modello e la popolazione inviati.
Anche la FDA mantiene un documento separato Pagina codici prodotto che emette radiazioni OAP. Quella pagina attualmente identifica un rapporto sulla sicurezza dalle radiazioni del prodotto e i rapporti annuali come richiesto ed elenca 21 CFR 1040.10 E 1040.11 come standard di prestazione applicabili. Le due pagine della FDA rispondono a domande diverse: si aiuta a classificare il dispositivo medico e a trovarlo 510(k) itinerario; l'altro segnala i requisiti paralleli di radiazione laser.
Cosa devi verificare oltre il 510(k) per un dispositivo laser per la crescita dei capelli?
Per un prodotto laser, 510(k) l'autorizzazione e la conformità alle radiazioni dei prodotti elettronici sono tracce di prova parallele; nessuno dei due sostituisce l'altro.
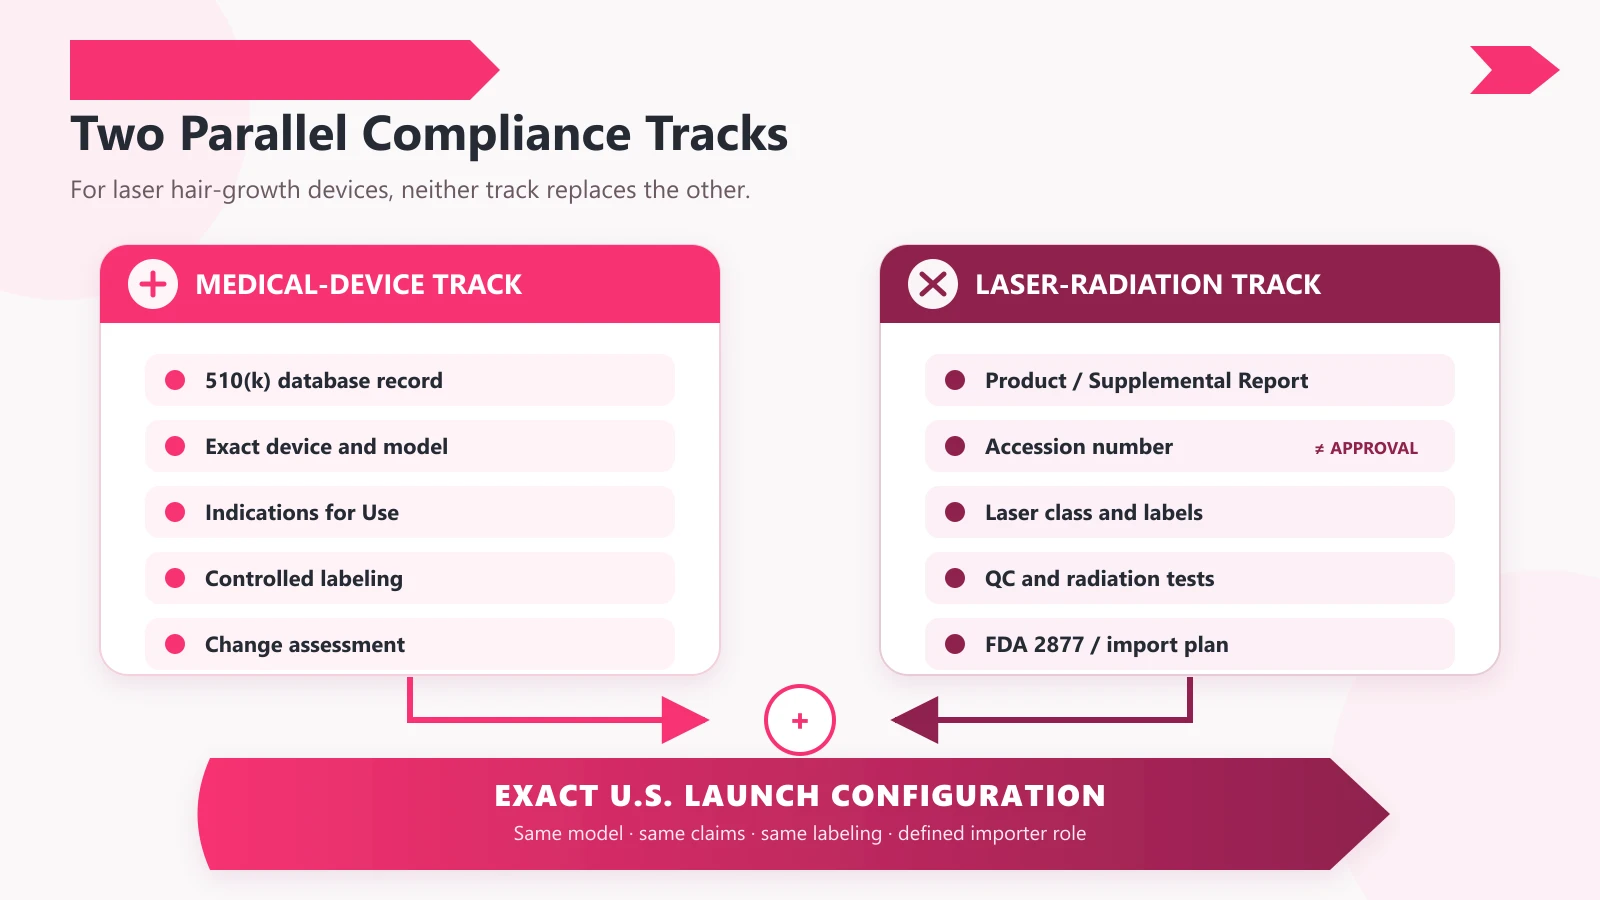
La FDA afferma che i prodotti laser utilizzati per applicazioni mediche devono essere conformi sia ai requisiti applicabili ai prodotti laser che alle normative sui dispositivi medici. Viene elencata la pagina delle radiazioni OAP corrente 21 CFR 1040.10 E 1040.11, una relazione sul prodotto, e rendicontazione annuale. Le domande frequenti sull'ingresso nel mercato della FDA affermano che i rapporti sui prodotti richiesti devono essere inviati prima che il prodotto venga introdotto negli Stati Uniti. commercio. Per un prodotto importato, La FDA raccomanda di presentare il rapporto almeno un mese prima di presentarlo per l'importazione in modo che il CDRH abbia il tempo di emettere una lettera di conferma e un numero di adesione. Una lettera di conferma o un numero di adesione mostra solo che il CDRH ha ricevuto un rapporto sulle radiazioni; non costituisce l'approvazione della FDA e non dimostra che il rapporto sia adeguato.
Avviso laser 56 descrive l’approccio applicativo della FDA per i produttori utilizzando le disposizioni specifiche della IEC 60825-1 Edizione 3 e IEC 60601-2-22 Edizione 3.1 che la FDA identifica come comparabile con parti dei suoi standard di prestazione del laser. Un certificato IEC generico quindi da solo non è sufficiente. Gli acquirenti devono mappare il modello e la configurazione esatti sul percorso di conformità selezionato, classe laser, relazione o supplemento sul prodotto, etichette, informazioni sull'utente, test di controllo qualità, e Stati Uniti. responsabilità di importazione.
Regola dell'acquirente: richiedere il file delle radiazioni con il modello esatto separatamente dal 510(k) file. Non trattare un numero di accesso al report del prodotto, etichetta della classe laser, Rapporto CEI, O 510(k) come sostituto degli altri livelli di prova.
La distinzione del reporting laser non dovrebbe essere copiata su ogni dispositivo basato sulla luce. FDA Domande frequenti sull'ingresso nel mercato afferma che i LED e i prodotti IPL non soddisfano la definizione di laser e attualmente non sono soggetti a uno standard di prestazione obbligatorio della FDA o a relazioni annuali/di prodotto ai sensi 21 CFR parte 1002. Rimangono prodotti che emettono radiazioni soggetti ai requisiti generali applicabili in 21 Parti CFR 1000–1005, comprese le notifiche di difetti e radiazioni accidentali. Per gli acquirenti, nessun rapporto sul prodotto laser è un segnale di allarme per un dispositivo laser applicabile; la sua assenza non lo è, da solo, una lacuna per un dispositivo solo LED.
Come si abbina a 510(k) al dispositivo per la crescita dei capelli esatta?
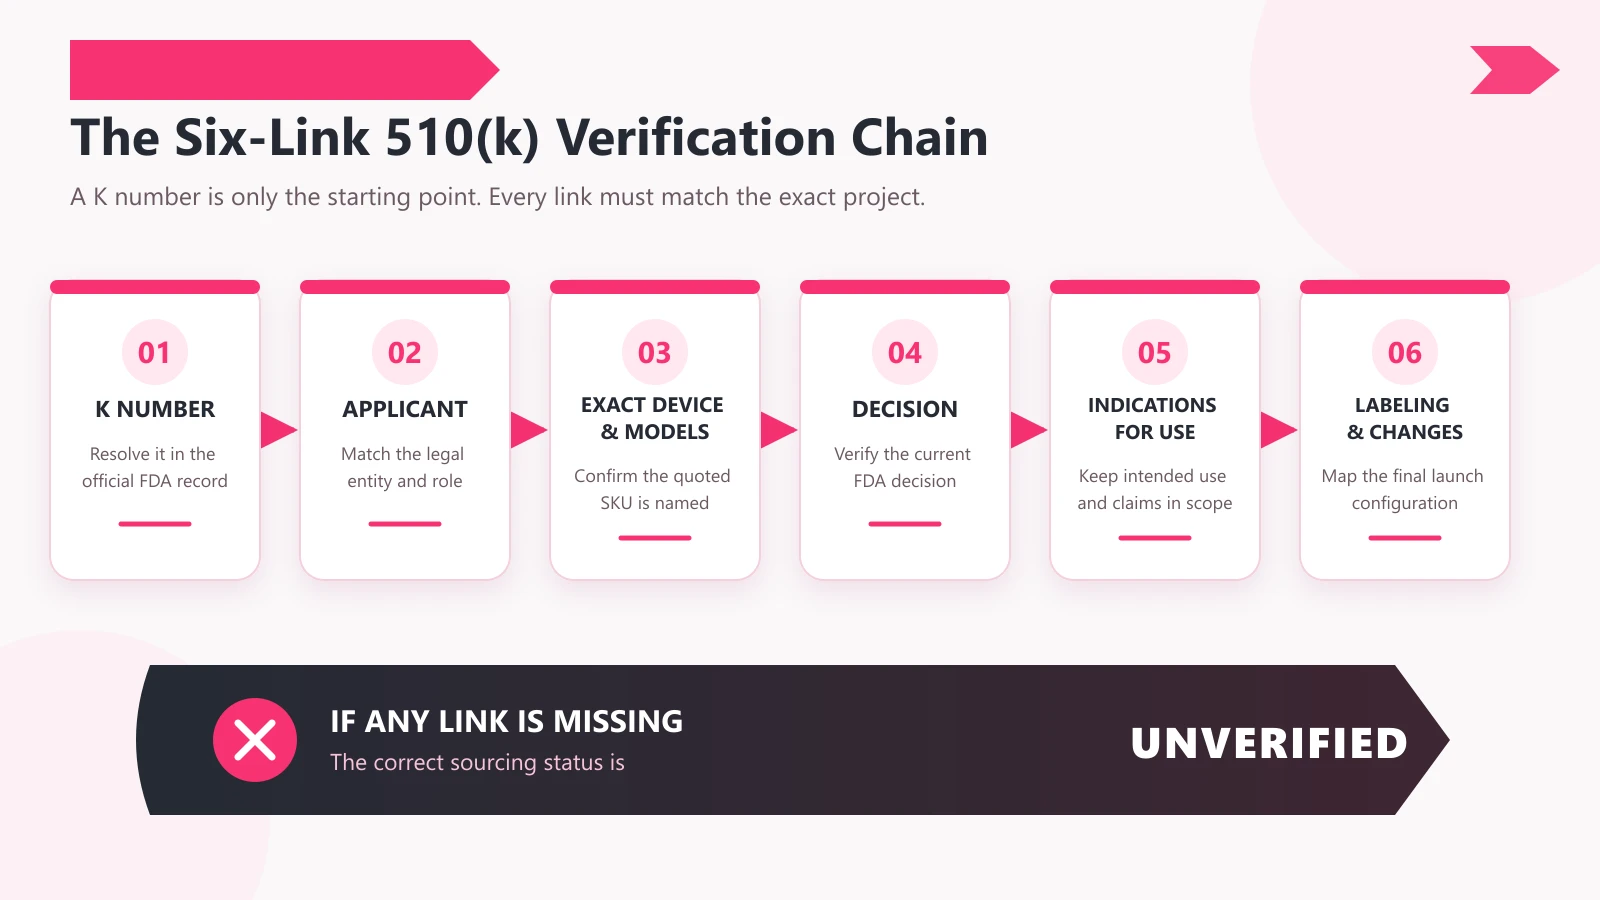
| Collegamento per verificare | Dove controllare | Domanda sul progetto | Condizione di arresto |
|---|---|---|---|
| Numero K e decisione | banca dati della FDA | Il record esiste?, e dimostra una decisione sostanzialmente equivalente? | Solo uno screenshot, reclamo applicativo, o viene fornito il numero di registrazione |
| Richiedente | Banca dati e lettera di decisione | Chi detiene la sottomissione, e qual è il rapporto documentato del fornitore con tale parte? | Il fornitore non può spiegare la relazione del richiedente |
| Nome del dispositivo e modelli esatti | Banca dati, LA NUVOLA, E 510(k) Riepilogo | Lo SKU sul tuo preventivo è esplicitamente denominato o è dimostrabilmente lo stesso dispositivo autorizzato?? | Un berretto diverso, casco, pettine, suffisso del modello, o viene visualizzata la famiglia di prodotti |
| Codice e classificazione del prodotto | Pagina database e classificazione | La categoria del dispositivo rivendicato è coerente con il record? | Il numero K appartiene ad un'altra categoria di dispositivi |
| Indicazioni per l'uso | Allegato PDF FDA | Fai gli Stati Uniti pianificati. destinazione d'uso, popolazione, zona di trattamento, e il tipo di utente rimangono all'interno del record? | Il piano di marketing aggiunge una diversa condizione di caduta dei capelli, popolazione, o utilizzare |
| Etichettatura e configurazione | Etichettatura cancellata e file di progetto controllati | Fai il manuale, avvertimenti, istruzioni, accessori, software, e la configurazione fisica rimangono coerenti? | L'imballaggio o lo sviluppo del prodotto procedono senza un confronto documentato |
Questa mappa separa un record valido da una conclusione valida del progetto. Trovare un numero K reale risponde solo alla prima domanda. Un acquirente deve ancora stabilire il motivo per cui tale record è rilevante per il dispositivo sul preventivo e per gli Stati Uniti previsti dal marchio. presentazione.
Cosa non viene trasferito a 510(k)?
Nessuno dei seguenti, da solo, trasferisce l'autorizzazione da un dispositivo all'altro:
- stessa lunghezza d'onda nominale;
- un berretto simile, casco, fascia per capelli, o a forma di pettine;
- lo stesso codice prodotto generico;
- uso dello stesso predicato;
- produzione nello stesso stabilimento;
- un rapporto di distribuzione o di marchio privato;
- un nome di modello che assomigli a un modello autorizzato;
- l’autorizzazione del richiedente per un’altra categoria di prodotti.
Ogni elemento può essere uno sfondo rilevante. Nessuno sostituisce la mappatura esatta del dispositivo.
Come funziona un reale 510(k) Definire l'ambito del dispositivo esatto? Caso: K250830
Il record K250830 di Sungrow fornisce un utile esempio di confine: la cronologia di invio riuscito di un richiedente non costituisce un dispositivo diverso, modello, indicazione, o configurazione approvata dalla FDA.
Il funzionario Record del database K250830 identifica Shenzhen Sungrow LED Technology Co., Ltd. come richiedente e nomi 13 Modelli di maschere per terapia della luce a LED. IL Lettera di decisione e indicazioni per l'uso emesse dalla FDA definire rosso, giallo, e modalità rosso-infrarossi per rughe su tutto il viso, e modalità blu e miste rosso-blu-infrarossi per l'acne infiammatoria da lieve a moderata.
Questa è una vera decisione SE per il 13 modelli di maschera denominati e i loro usi definiti. Non si tratta di una liquidazione di Wakelife come marchio, Sungrow come azienda, o la gamma di prodotti più ampia della fabbrica, e non copre i dispositivi per la crescita dei capelli.
| Campo ambito | Cosa stabilisce K250830 | Configurazione di sviluppo T01-Ultra | Conclusione dell'acquirente |
|---|---|---|---|
| Richiedente / rapporto aziendale | Shenzhen Sungrow LED Technology Co., Ltd. è il richiedente registrato | I materiali di sviluppo interno identificano una configurazione del casco VCSEL multizona inedita all'interno del sistema di prodotti Sungrow/Wakelife; nessun richiedente, produttore, Numero K, o la decisione della FDA è ancora confermata per quella configurazione | Una relazione commerciale prodotto-sistema costituisce uno sfondo rilevante, non autorizzazione a livello di modello |
| Ambito esatto del modello | 13 modelli di maschere per terapia della luce LED denominati | T01-Ultra non è uno dei modelli citati | T01-Ultra non può essere descritto come "sotto K250830" |
| Fattore di forma | Viso, collo/petto, e relativi modelli di maschera menzionati nel verbale | Dispositivo inedito in formato casco | Un fattore di forma diverso richiede una propria mappatura normativa documentata |
| Indicazioni per l'uso | Rughe su tutto il viso e acne infiammatoria da lieve a moderata, a seconda della modalità | Non sono state identificate indicazioni per l'uso T01-Ultra rilasciate dalla FDA | Non trasferire le indicazioni della maschera, né aggiungere indicazioni sulla crescita dei peli, a T01-Ultra |
| Configurazione del prodotto | Il registro ufficiale si applica alla famiglia di mascherine autorizzate e all'etichettatura controllata | È in fase di sviluppo un'inedita configurazione del casco VCSEL multizona; la verifica del dispositivo finito è in sospeso | Una configurazione di sviluppo non dimostra l'output finale, spazio, prestazione clinica, classe laser, o ambito di etichettatura |
| Decisione della FDA | Sostanzialmente equivalente a giugno 9, 2025 | Nei materiali attuali non è identificato alcun numero T01-Ultra K o decisione della FDA | Trattare l'autorizzazione T01-Ultra come non verificata finché non esiste un record ufficiale esatto |
Da questo confronto nascono due regole pratiche:
- Utilizza K250830 per dimostrare che Sungrow ha un successo tracciabile 510(k) cronologia di invio; l'autorizzazione stessa rimane limitata al 13 modelli di maschera denominati e i loro usi definiti.
- Costruisci il file delle prove T01-Ultra in modo indipendente. La sua lunghezza d'onda, conteggio degli emettitori, metodo dell'irradiazione, controlli di sicurezza, destinazione d'uso, etichettatura, e l'esatta famiglia di modelli deve collegarsi alla propria documentazione controllata e a qualsiasi futuro documento ufficiale.
HC03 ora fornisce una connessione al prodotto in tempo reale all'interno di questo flusso di lavoro. Gli acquirenti possono rivedere il Pagina prodotto cappuccio laser VCSEL in silicone HC03 e il suo guida dettagliata all'approvvigionamento per valutare la configurazione pubblicata, domande di esempio, e controlli documentali. Queste pagine supportano la scoperta dei prodotti e la due diligence; non stabiliscono 510(k) spazio. A partire dalla data di revisione di questo articolo, nessun HC03 esatto 510(k) il record è stato identificato, e K250830 non copre HC03.
Può un marchio del distributore fare affidamento su quello di un produttore 510(k)?
Un distributore può essere in grado di commercializzare il dispositivo di un produttore immutato con il proprio nome aziendale senza presentare il proprio 510(k), ma il percorso applicabile e le responsabilità differiscono per la distribuzione nazionale e gli accordi relativi al produttore estero/importazione; Il “marchio privato” da solo non è la risposta.
FDA 510(k) Domande frequenti lo dice quando un distributore commercializza il prodotto di un produttore con il proprio nome aziendale, il produttore presenta il 510(k), se richiesto per il dispositivo. Indica inoltre la dicitura dell'etichetta come “Prodotto per” O “Distribuito da” quando l'azienda nominata non è il produttore. La FDA è più ampia Notifica pre-mercato 510(k) pagina descrive separatamente un distributore nazionale di un dispositivo prodotto negli Stati Uniti da un'altra azienda e un importatore di un dispositivo straniero il cui produttore straniero è già in possesso dell'autorizzazione applicabile. La stessa pagina dice che la maggior parte dei riconfezionatori o rietichettatori non ne hanno bisogno di uno nuovo 510(k) quando non modificano in modo significativo l'etichettatura esistente o la condizione del dispositivo e l'etichettatura rimane coerente con le indicazioni autorizzate, avvertimenti, e controindicazioni.
Ciò non supporta un “sì” generale per ogni progetto OEM o di marchio del distributore. Innanzitutto classificare il ruolo e le modifiche:
| Situazione del progetto | Interpretazione predefinita dell'acquirente | Cosa verificare prima del lancio |
|---|---|---|
| Dispositivo cancellato invariato; nome del distributore aggiunto accuratamente | Il distributore potrebbe non aver bisogno del proprio 510(k), ma deve essere identificato il percorso di distribuzione nazionale o di produttore estero/importazione | Rapporto produttore/detentore/importatore/distributore, modello esatto, dicitura qualificata dell'etichetta, responsabilità di quotazione/registrazione, gestione dei reclami, etichettatura attuale |
| Il marchio modifica le dichiarazioni di marketing o la destinazione d'uso | Non dare per scontato che l’autorizzazione del produttore supporti ancora il progetto | Mappatura delle indicazioni sulle IFU e valutazione normativa documentata |
| Avvertenze sui cambiamenti di marca, controindicazioni, istruzioni, o protocollo di trattamento | Escalation prima dell'approvazione | Confronto controllato delle etichette e logica del cambiamento |
| Il marchio specifica il nuovo hardware, disposizione delle sorgenti luminose, software, accessorio, materiale, sistema di potere, o cambiamento di produzione | Considerarlo come una valutazione relativa alla modifica del dispositivo, non una semplice rietichettatura | Confronto di progettazione, analisi del rischio, testare l'impatto, e se un nuovo 510(k) potrebbe essere richiesto |
| Il marchio o un'altra parte è lo sviluppatore delle specifiche | La responsabilità normativa può differire da un accordo di distribuzione di base | Identificare chi controlla le specifiche e chi deve conservare/presentare la documentazione applicabile |
Regola dell'acquirente: documentare il ruolo aziendale effettivo e i cambiamenti effettivi. Non utilizzare la frase "marchio privato" per minimizzare il distributore, rietichettare, sviluppatore delle specifiche, produttore a contratto, E 510(k) titolare in una categoria.
Per ogni lancio specifico, si sono qualificati per gli Stati Uniti. un consulente normativo o un professionista esperto in materia di regolamentazione confermano il ruolo finale, etichettatura, elenco, e obblighi di presentazione.
Quali cambiamenti richiedono un'escalation prima di una decisione degli Stati Uniti?. Lancio?
Incrementare qualsiasi modifica che potrebbe influire sull'uso previsto, sicurezza, efficacia, etichettatura, ovvero l'azzeccato confronto tecnologico; non lasciare che l'approvazione commerciale proceda più velocemente della valutazione del cambiamento.
FDA Notifica pre-mercato 510(k) guida dice una nuova 510(k) è necessario quando un cambiamento o una modifica potrebbe incidere in modo significativo sulla sicurezza o sull’efficacia, ovvero quando il dispositivo viene commercializzato per una destinazione d'uso nuova o diversa. IL 510(k) il detentore è responsabile della valutazione e della documentazione delle modifiche ai controlli del sistema di qualità applicabili.
Usa questo cancello di escalation:
Effettuare un'escalation immediata quando il progetto cambia:
- destinazione d'uso, condizione, popolazione di utenti, zona di trattamento, o affermazione clinica;
- avvertimenti, controindicazioni, direzioni, tempo di trattamento, o frequenza;
- fonte di energia, architettura della lunghezza d'onda, produzione, ottica, o disposizione dell'emettitore;
- progettazione elettrica, batteria, caricabatterie, controllore, o alimentazione;
- software, firmware, controllo dell'app, timer, logica della dose, o interfaccia utente;
- Materiali, componenti di contatto biocompatibili, adatto, o struttura meccanica;
- accessori che influiscono sull'utilizzo, produzione, sicurezza, o etichettatura;
- metodo di produzione o fornitore in modo tale da influenzare le prestazioni del dispositivo;
- il modello di identità o di parentela riportato nei documenti di nulla osta.
Non lasciare che sia l’acquirente a decidere da solo l’esito normativo
Il compito dell’acquirente è identificare e documentare il cambiamento, non inventare una conclusione legale da un post sul blog. Chiedi a 510(k) titolare o produttore responsabile del confronto controllato e della decisione documentata se l'autorizzazione esistente rimane applicabile o se è necessaria un'altra presentazione. Quindi fai rivedere la configurazione di lancio nel contesto del ruolo e delle affermazioni effettive del marchio.
Quali documenti dovresti richiedere prima di approvare un dispositivo per la crescita dei capelli?
Richiedi un set di documenti tracciabili che colleghi il record pubblico della FDA al campione esatto, preventivo, etichetta, e la configurazione commerciale prevista.
| Documentare o registrare | Perché è importante | Che risposta utile contiene |
|---|---|---|
| FDA 510(k) collegamento alla banca dati | Conferma il registro pubblico | URL ufficiale in tempo reale, Numero K, richiedente, nome del dispositivo, codice prodotto, decisione |
| PDF ufficiale della FDA | Mostra la lettera di decisione, LA NUVOLA, e riepilogo ove disponibile | Fascicolo completo, pagine non ritagliate |
| Mappa del modello cancellato | Collega lo SKU del preventivo al record | Modello esatto e rapporto familiare documentato |
| Indicazioni attuali per l'uso | Imposta il limite iniziale della rivendicazione | Formulazione esatta e condizioni utente/uso applicabili |
| Etichettatura controllata attuale / LA NUVOLA | Mostra avvisi, controindicazioni, direzioni, e partiti nominati | Numero del documento, revisione, data, modello esatto |
| Mappa dei ruoli del marchio privato | Produttore separato, titolare, distributore, rietichettare, importatore, e sviluppatore di specifiche | Nomi delle entità giuridiche e responsabilità normative |
| Cambia valutazione | Valuta le differenze rispetto alla configurazione cancellata | Elenco delle modifiche affiancate, impatto del rischio/test, approvazione, e conclusione della presentazione |
| Specifiche del prodotto e matrice di test | Collega la configurazione del dispositivo alle prove di verifica | ID modello/campione esatto, configurazione, identificatori del rapporto, revisione, condizioni di prova |
| File di conformità alle radiazioni laser, quando applicabile | Separa gli obblighi relativi alle radiazioni dei prodotti elettronici dall'autorizzazione dei dispositivi medici | Prodotto con modello esatto o rapporto supplementare, numero di adesione, selezionato 21 Percorso CFR o Laser Notice 56/IEC, classe laser ed etichette, informazioni sull'utente, Registrazioni dei test di controllo qualità/radiazioni, stato della relazione annuale, FDA 2877/responsabilità di importazione, e cronologia dei rapporti |
| Registrazione, elenco, NOI. Agente, e piano di importazione | Copre le responsabilità amministrative e di ingresso | Entità corrette, attività, nomi ed elenchi proprietari; ruolo di importatore; dispositivo medico USA. Responsabilità dell'agente; e il prodotto radioattivo designato separatamente U.S. Agente richiesto per un produttore straniero ai sensi 21 CFR 1005.25 |
| Processo di reclamo e post-vendita | Mostra come i reclami raggiungono il produttore responsabile | Contatti, linee temporali, escalation, proprietà record, e responsabilità di reporting |
Non accettare "documenti FDA disponibili" come risposta completa. Una risposta utile nomina il file, numero di registrazione, modello, revisione, ruolo, e confine.
Quali segnali d'allarme della FDA dovrebbero bloccare l'approvazione?
Metti in pausa il campione, confezione, reclamo, o l'approvazione dell'acquisto quando le prove non possono essere ricondotte al progetto esatto.
Le bandiere rosse includono:
- un “certificato di registrazione FDA,” FDA logo, numero del proprietario/operatore, o l'elenco dei dispositivi viene presentato come 510(k) spazio;
- il fornitore dice "approvato dalla FDA" ma fornisce a 510(k) documentazione;
- non viene fornito alcun numero K, oppure il numero non rimanda a una pagina ufficiale della FDA;
- il verbale mostra un richiedente diverso, e il fornitore non può documentare il rapporto;
- il nome del dispositivo, modello esatto, o il fattore di forma differisce dal prodotto indicato nel preventivo;
- il numero K appartiene ad una maschera, dispositivo antidolorifico, pannello, o un'altra categoria di prodotto diversa dal dispositivo per la crescita dei capelli venduto;
- il fornitore indica un predicato, codice prodotto condiviso, lunghezza d'onda simile, o stessa fabbrica come prova della copertura;
- un numero di accesso al rapporto sul prodotto, Rapporto CEI, o l'etichetta della classe laser viene presentata come autorizzazione o approvazione della FDA;
- il dispositivo utilizza laser, ma nessun ambito del rapporto sulle radiazioni con modello esatto, classe laser, etichette, oppure è possibile mappare i record dei test di controllo qualità di supporto alla configurazione fornita;
- un prodotto laser importato soggetto a uno standard di prestazione non dispone della FDA applicabile 2877 dichiarazione o etichetta di certificazione/identificazione; La FDA afferma che ai prodotti coperti non conformi o senza etichetta verrà rifiutato l'ingresso;
- una domanda “in lavorazione” viene descritta come già autorizzata;
- il fornitore non può fornire il PDF ufficiale, Indicazioni per l'uso, o etichettatura attualmente controllata;
- il confezionamento previsto aggiunge una caduta dei capelli più ampia, popolazione-utente, trattamento, o richieste di prestazione;
- hardware, software, accessori, o il protocollo sono stati modificati senza una valutazione documentata della modifica;
- il fornitore afferma che l'etichettatura privata consente al marchio di presentare qualsiasi dichiarazione desideri.
Una bandiera rossa non dimostra automaticamente una cattiva condotta. Significa che il progetto non è pronto per l'approvazione.
Quali domande RFQ puoi copiare?
Una risposta utile del fornitore dovrebbe restituire collegamenti ufficiali, nomi esatti dei modelli, revisioni controllate dei documenti, definizioni di ruolo, e cambiare i confini, non solo i badge.
| Domanda di richiesta di offerta | Cosa dovrebbe contenere una risposta utile |
|---|---|
| È l'esatto dispositivo per la crescita dei capelli presente in questa citazione FDA 510(k)-cancellato, o solo registrato/elencato? | Una dichiarazione precisa sullo stato e un collegamento al database ufficiale |
| Qual è il numero K, richiedente, nome del dispositivo, codice prodotto, data della decisione, e decisione? | Campi corrispondenti al record FDA |
| Quale modello autorizzato è il nostro SKU citato? | Mappa del modello esatto, compresi suffissi e documenti di famiglia |
| Quali sono le indicazioni ufficiali per l'uso e lo stato OTC/Rx? | Esatta formulazione FDA e pagina PDF ufficiale |
| Quale entità è la 510(k) titolare, produttore, sviluppatore delle specifiche, distributore, importatore, ed etichettatrice? | Nomi legali, attività, e la mappa delle responsabilità |
| Quale formulazione dell’etichetta identificherà la relazione del nostro marchio con il produttore? | Proposto “Prodotto per” / Revisione della dicitura e dell'etichettatura "Distribuito da". |
| Sarà il nostro marchio, confezione, manuale, avvertimenti, istruzioni per il trattamento, o modifiche delle richieste? | Documenti evidenziati e confronto tra reclamo e IFU |
| Sarà il prodotto, accessori, software, produzione, Materiali, o modifica della configurazione di produzione? | Elenco delle modifiche controllate, test interessati, e valutazione normativa |
| Ha il 510(k) il titolare ha documentato se le modifiche richiedono una nuova presentazione? | Valutazione delle modifiche firmata/approvata e revisore responsabile |
| Quale registrazione, elenco, NOI. agente, importatore, UDI, rimostranza, e le responsabilità di reporting si applicano a ciascuna parte? | Tabella delle responsabilità specifiche del progetto, non una generica promessa di conformità |
| Potete fornire le specifiche attuali, etichettatura/IFU, e relativi rapporti di verifica per il modello esatto? | File controllati con modello, revisione, campione, data, e identificatori di test |
| Se il dispositivo contiene laser, quale rapporto sui prodotti radioattivi e il percorso di conformità coprono il modello esatto? | Ambito del rapporto prodotto/supplementare, numero di adesione, selezionato 21 Percorso CFR o Laser Notice 56/IEC, classe laser, etichette, informazioni sull'utente, Test di controllo qualità, stato della relazione annuale, FDA 2877/piano di importazione, cronologia dei rapporti, e prodotti radioattivi negli Stati Uniti. Agente ove applicabile |
Invia le domande con il mercato di riferimento, destinazione d'uso, sinistri pianificati, modello selezionato, canale di vendita, e personalizzazione proposta. Senza quel brief, un fornitore non può mappare in modo affidabile il set di documenti corretto per il progetto.
Cosa dovrebbe fare dopo un marchio?
Non iniziare con un’affermazione del tipo “abbiamo bisogno di una cuffia per capelli approvata dalla FDA”. Inizia con una mappa del progetto.
- Scrivi gli Stati Uniti. destinazione d'uso e dichiarazioni previste in un linguaggio semplice.
- Identificare l'esatto modello del fornitore e ogni hardware pianificato, software, accessorio, manuale, confezione, e cambiamento del marchio.
- Richiedi il numero K e il PDF ufficiale della FDA.
- Completa la mappa da record a progetto a sei collegamenti in questa guida.
- Richiedi l'etichettatura controllata, mappa del modello, mappa dei ruoli, e modificare la valutazione.
- Per un prodotto laser, mappare separatamente il modello esatto nel suo rapporto sulle radiazioni, percorso standard di prestazione, classificazione ed etichette, Prove di controllo qualità, e responsabilità sull'importazione.
- Metti in pausa le affermazioni non supportate e le relazioni del modello non risolte.
- Invia la configurazione finale a una revisione normativa qualificata prima del confezionamento e del lancio sul mercato.
Per rivedere una piattaforma di cap attualmente pubblicata, visitare il Pagina prodotto cappuccio laser VCSEL in silicone HC03 e il Guida all'approvvigionamento HC03. Per confrontare altri fattori di forma, è da Wakelife gamma di dispositivi per la crescita dei capelli laser e LED e il guida all'approvvigionamento del pettine laser per la crescita dei capelli. Queste pagine supportano l'esplorazione del prodotto e la definizione dell'ambito del progetto; non stabiliscono l'autorizzazione della FDA per un modello a meno che un record ufficiale esatto non venga identificato e verificato separatamente.
Se desideri che Wakelife prepari un elenco di richieste di documenti specifici del progetto, invia il mercato di riferimento, destinazione d'uso, sinistri pianificati, modello selezionato, canale, ruolo di etichetta, e ambito di personalizzazione con la tua richiesta. Il primo risultato dovrebbe essere una mappa delle lacune delle prove, non una promessa non supportata dalla FDA.
Domande frequenti
La registrazione della FDA è la stessa della FDA 510(k) autorizzazione per un dispositivo per la crescita dei capelli?
NO. La registrazione dello stabilimento e l'elenco dei dispositivi sono documenti amministrativi. Non dimostrano che la FDA abbia ottenuto l'approvazione, approvato, o autorizzato l'esatto dispositivo per la crescita dei capelli. Richiedi il numero K e verificalo presso il pubblico della FDA 510(k) banca dati.
Lo fa la FDA 510(k) L'autorizzazione significa che il dispositivo per la crescita dei capelli è approvato dalla FDA?
NO. Una determinazione di equivalenza sostanziale attraverso 510(k) supporta la dicitura "autorizzato dalla FDA" o "510(k)-cancellato," e non "approvato dalla FDA". L'autorizzazione deve comunque essere descritta nel suo esatto ambito di dispositivo e di utilizzo.
Il codice prodotto OAP dimostra un limite alla crescita dei capelli, casco, o il pettine è pulito?
NO. OAP è una classificazione generica dei prodotti FDA e un utile percorso di ricerca nel database. Non è un numero K e non dimostra che un particolare modello abbia l'autorizzazione. La sua definizione generica si riferisce ad una popolazione maschile con alopecia androgenetica, ma la popolazione e l'uso esatti devono provenire dalle indicazioni per l'uso del dispositivo.
Un rapporto sul prodotto laser o un numero di adesione sostituisce a 510(k)?
NO. La FDA considera obblighi separati la segnalazione delle radiazioni dei prodotti elettronici e la revisione pre-immissione in commercio dei dispositivi medici applicabili. Un numero di accesso identifica un rapporto sulle radiazioni ricevuto dal CDRH; non costituisce l'approvazione della FDA e non dimostra che il rapporto sia adeguato. Per un dispositivo laser per la crescita dei capelli, verificare sia il dispositivo esatto 510(k) base e il file di radiazione laser del modello esatto applicabile.
Due dispositivi con la stessa lunghezza d'onda possono utilizzare lo stesso? 510(k)?
Non solo sulla lunghezza d'onda. L'autorizzazione è legata al confronto del dispositivo inviato che include l'uso previsto e le caratteristiche tecnologiche. Identità del modello, produzione, ottica, progetto, etichettatura, avvertimenti, protocollo, software, e altri fattori potrebbero differire.
Il numero K di un dispositivo predicato prova che il mio dispositivo è stato cancellato?
NO. Un predicato fa parte del confronto di equivalenza sostanziale del richiedente. La sua autorizzazione non viene trasferita a un dispositivo di terze parti non elencato. Il tuo dispositivo necessita di una propria base di marketing legale applicabile.
Un distributore a marchio privato può vendere un dispositivo autorizzato senza modifiche senza il proprio 510(k)?
Potenzialmente. La FDA afferma che il produttore presenta la 510(k), se richiesto, quando un distributore commercializza il prodotto di quel produttore con il nome del distributore. La FDA affronta separatamente la distribuzione nazionale e l’importazione del dispositivo già autorizzato da un produttore straniero. Le parti devono individuare il percorso applicabile, dichiarare accuratamente la loro relazione sull'etichetta, e mantenere l'esatto dispositivo e l'etichettatura entro le condizioni applicabili. Modifiche alla destinazione d'uso, etichettatura, condizione del dispositivo, specifiche, o i ruoli normativi possono cambiare l’analisi, quindi il progetto esatto necessita ancora di revisione.
Fa un multi-modello 510(k) coprire nuovi modelli aggiunti in seguito?
Non automaticamente. Un record può nominare diversi modelli approvati, ma un modello nuovo o modificato necessita comunque di un confronto documentato e di una valutazione delle modifiche. Se la modifica potrebbe influire in modo significativo sulla sicurezza o sull'efficacia o introdurre una nuova destinazione d'uso, La FDA dice una novità 510(k) potrebbe essere richiesto.
Sono T01-Ultra, HC03, HT01, T02, o dispositivi per la crescita dei capelli approvati dalla FDA C02?
A partire dalla data di revisione di questo articolo, nessuna FDA 510(k) è stato identificato un record per questi modelli Wakelife, quindi l'articolo non li descrive come approvati dalla FDA. K250830 appartiene ad una famiglia di maschere LED definita e non può essere utilizzata per T01-Ultra, HC03, o un altro dispositivo per la crescita dei capelli. Gli acquirenti dovrebbero considerare l'autorizzazione a livello di modello come non verificata a meno che Wakelife non fornisca un record ufficiale esatto che corrisponda al dispositivo, destinazione d'uso, etichettatura, e configurazione del progetto.
Riepilogo
Il modo più sicuro per verificare un dispositivo per la crescita dei capelli approvato dalla FDA è collegare la documentazione ufficiale al progetto commerciale:
Numero K → richiedente → dispositivo/modelli esatti → decisione → Indicazioni per l'uso → etichettatura e modifiche pianificate
Se manca qualche collegamento, lo stato di approvvigionamento corretto è non verificato, non "probabilmente coperto". Registrazione, elenco, un codice prodotto condiviso, la stessa lunghezza d'onda, un fattore di forma simile, un predicato, oppure un rapporto di fabbrica non può sostituire quella catena di prove.
Per collegare questo controllo FDA con la selezione del produttore, approvazione del campione e progettazione della richiesta di offerta, continuare con il Produttore di dispositivi per la crescita dei capelli & Guida OEM/ODM.
Per la più ampia differenza tra i record di mercato, sistemi di qualità, sicurezza elettrica, test ottici, e sfondo di fabbrica, continuare con il Guida alla certificazione del dispositivo per terapia LED.
Nota normativa: Questo articolo riguarda la formazione e la due diligence sull'approvvigionamento B2B. Non sostituisce la consulenza della FDA o la revisione specifica del progetto da parte di operatori qualificati degli Stati Uniti. consulente normativo per un prodotto, ruolo dell'entità, etichetta, reclamo, modifica, regime di importazione, o lancio di un marchio privato.
Riferimenti
-
1
NOI. FDA. Notifica pre-mercato 510(k).
-
2
NOI. FDA. Cerca il rilasciabile 510(k) Banca dati.
- 3
-
4
Codice elettronico dei regolamenti federali. 21 CFR 807.97 — Misbranding in riferimento alla notifica pre-commercializzazione.
- 5
- 6
- 7
-
8
NOI. FDA. 510(k) Domande frequenti.
- 9
- 10
- 11
-
12
NOI. FDA. Prodotti e strumenti laser.
- 13
- 14
-
15
Codice elettronico dei regolamenti federali. 21 CFR 1040.10 — Prodotti laser E 21 CFR 1040.11 — Prodotti laser per scopi specifici.
- 16
-
17
Codice elettronico dei regolamenti federali. 21 CFR 1005.25 — Designazione degli Stati Uniti. Agente per un produttore straniero.