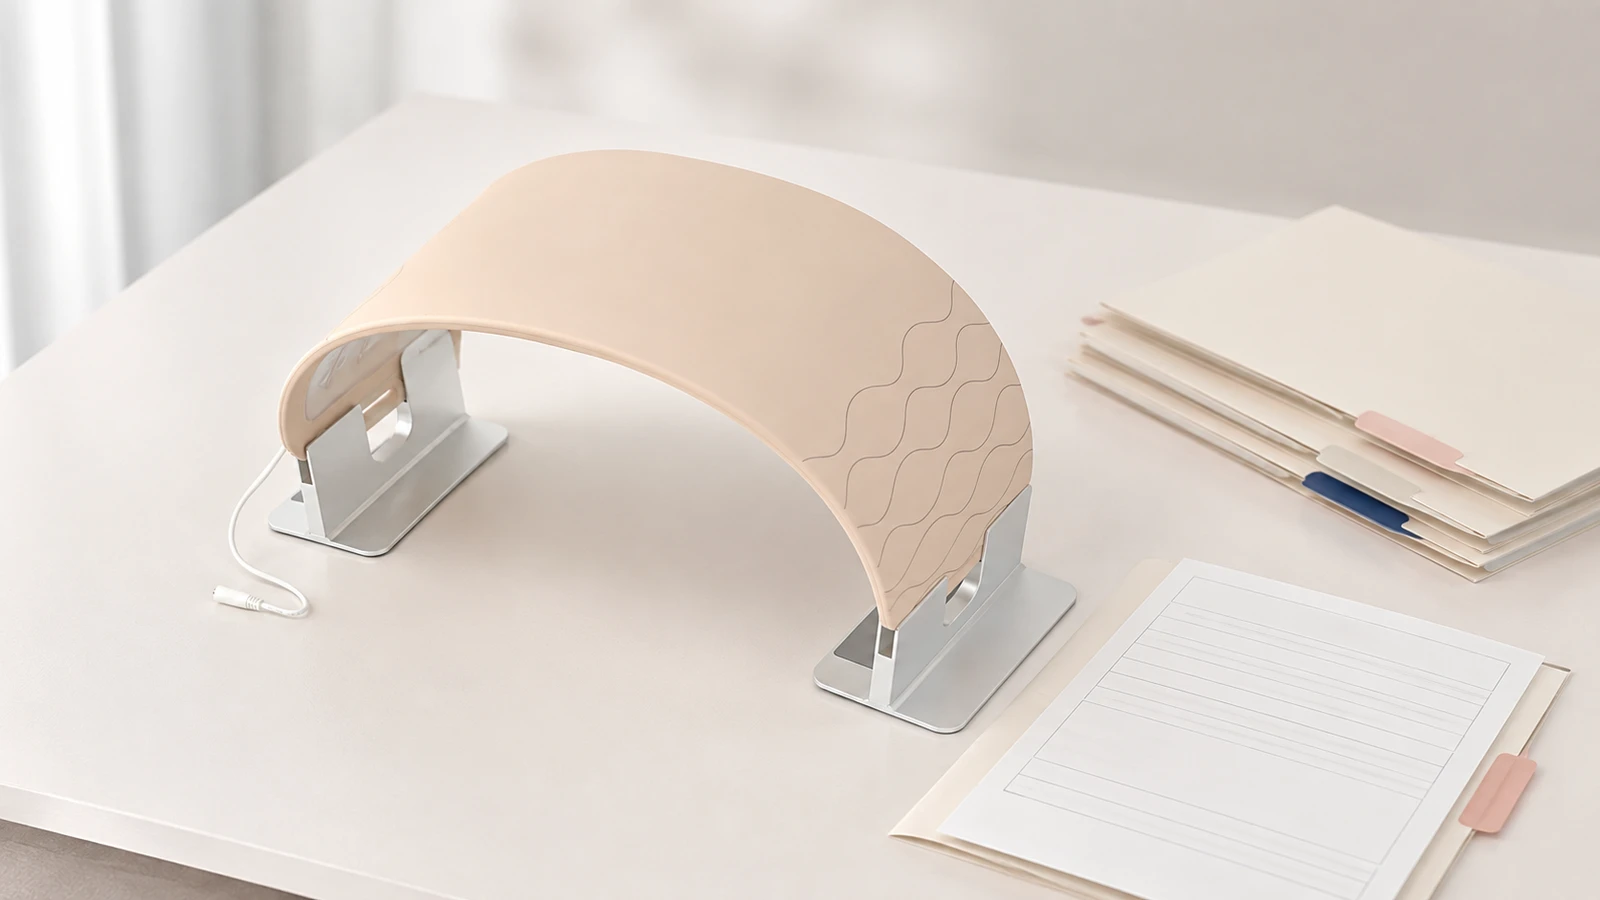
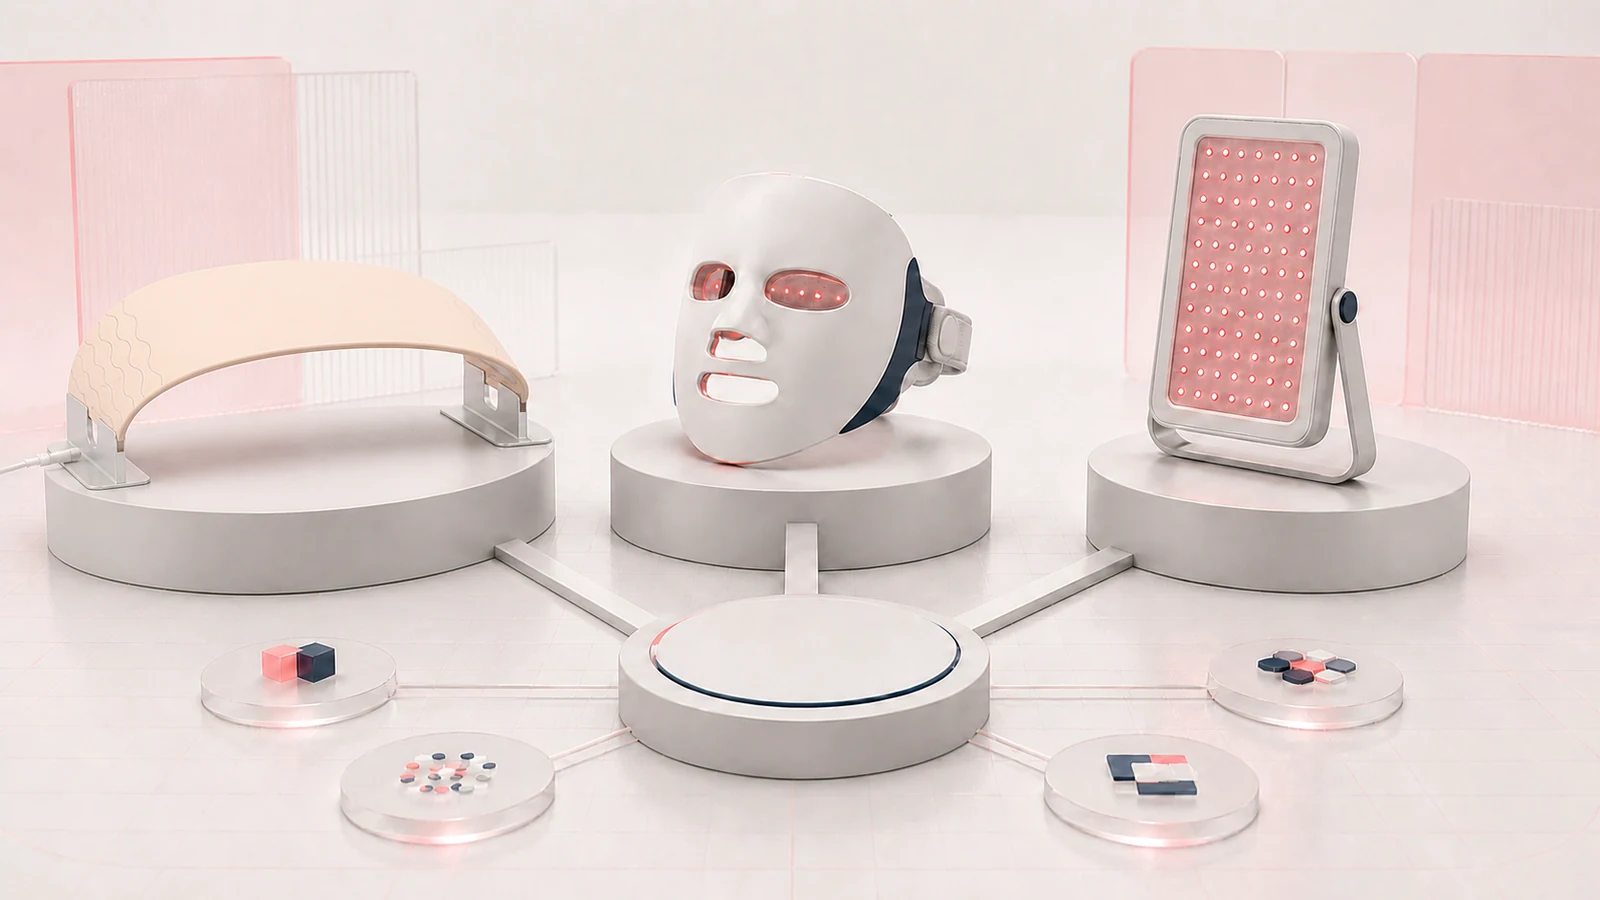
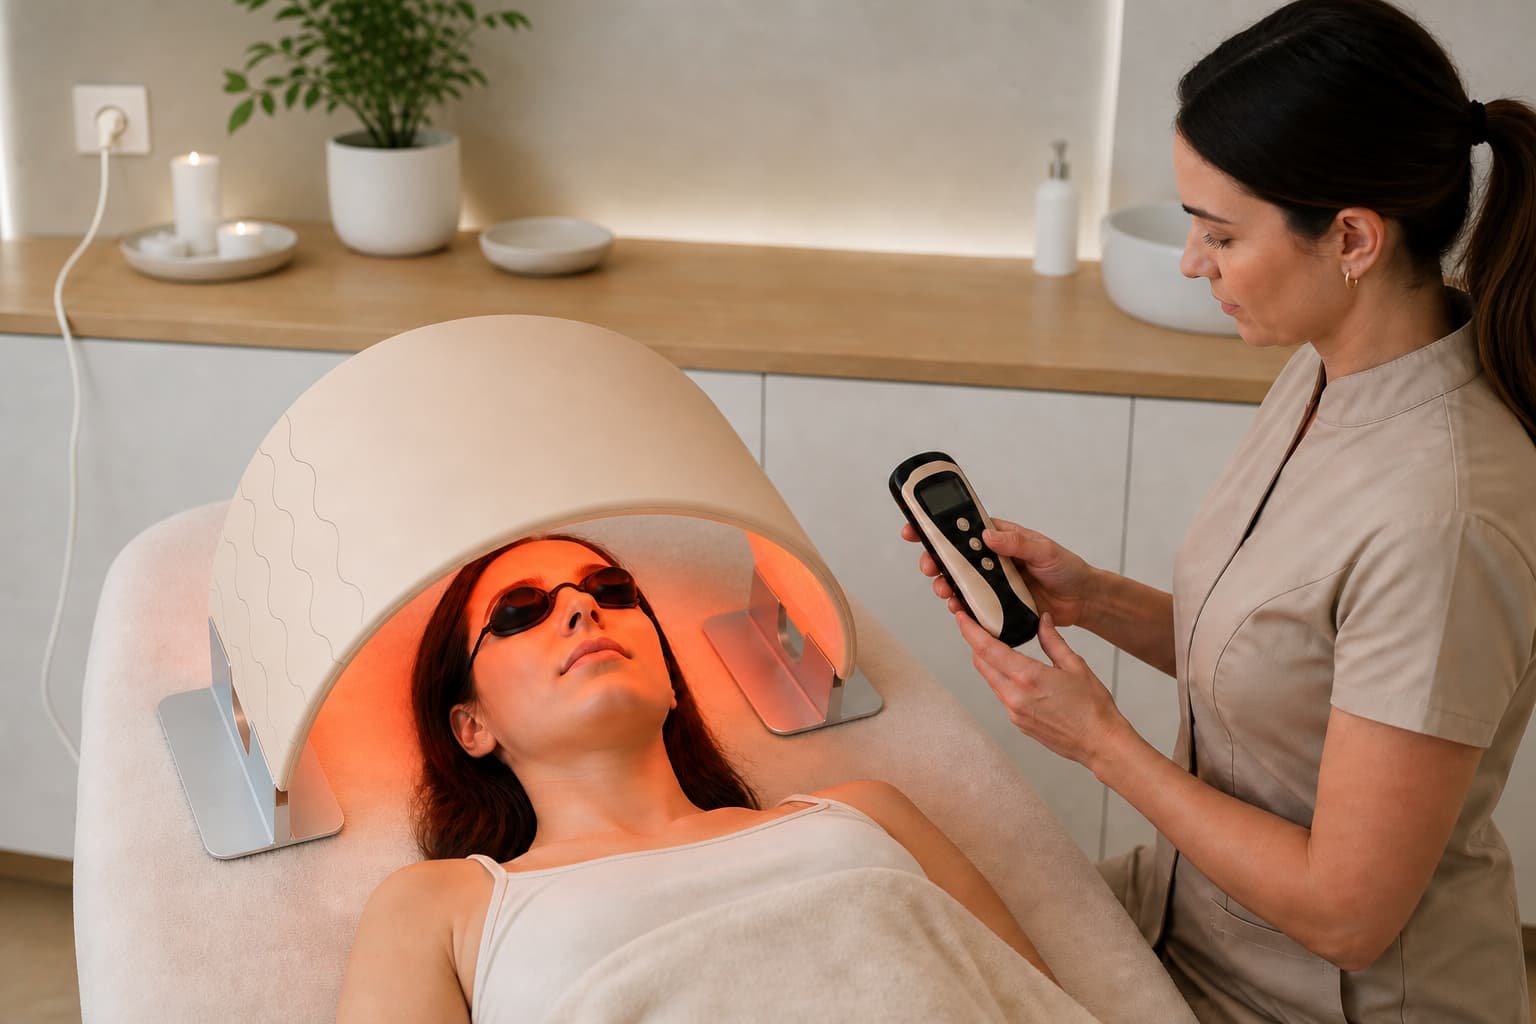
No libere la producción en masa porque se enciende una muestra de dispositivo de terapia LED, Parece terminado y coincide con una foto de catálogo.. Aprobar una revisión de muestra identificada frente a una especificación controlada, resultados de pruebas reproducibles, etiquetado y embalaje final, un mapa de documento de modelo exacto, y un plan escrito de control de producción..
En esta guía, “aprobación de muestra” significa la autorización de adquisición del comprador.. No es la aprobación de la FDA., Marcado CE, certificación de laboratorio o cualquier otra autorización reglamentaria.
Antes de firmar, responder tres preguntas:
- ¿Qué es exactamente esta unidad?? grabar el modelo, ID de muestra, revisión, configuración y si es una muestra estándar, muestra modificada, prototipo de ingeniería o muestra de intención de producción.
- ¿Qué demostró?? Registre el requisito, método de prueba, resultado, evidencia y desviación no resuelta para cada característica crítica.
- ¿Qué controla las próximas unidades?? Bloquear la especificación, muestra de referencia, reglas de notificación de cambios y plan piloto o de inspección de producción.
Si falta alguna respuesta, la muestra no está lista para lanzar la producción en masa.
¿Qué libera realmente la aprobación de muestra??
Una decisión de muestra debe publicar solo la etapa y la configuración mencionadas en el registro de aprobación..
Utilícelas como etiquetas de adquisiciones funcionales, no como definiciones de etapas regulatorias universales.:
| tipo de muestra | Qué puede ayudar a evaluar | Lo que no libera automáticamente |
|---|---|---|
| Muestra de producción estándar | La apariencia actual de una plataforma existente, controles, accesorios y flujo de trabajo del usuario | Su obra de arte de marca privada, configuración personalizada o evidencia del mercado objetivo |
| Muestra modificada | Un cambio con nombre, como color., logo, interfaz de usuario del controlador, modo de longitud de onda o embalaje | Otros cambios que no estuvieron representados en la unidad |
| Prototipo de ingeniería | Una cuestión de diseño como el ajuste., electrónica, óptica, controles o viabilidad mecánica | Materiales finales, acabado cosmético, proceso de producción o repetibilidad de producción en masa |
| Muestra de intención de producción o preproducción | La lista de materiales planificada, método de fabricación, obra de arte, accesorios y embalaje en una etapa cercana a la producción | Coherencia del lote futuro, autorización final de comercialización o aceptación del envío |
Pídale al proveedor que indique qué etiqueta se aplica y qué es intencionalmente no producido.. Un prototipo hecho a mano puede ser útil y aun así no ser adecuado como muestra de oro.. Es posible que una unidad de stock estándar esté lista para producción y aun así no represente su versión de marca privada..
¿Cuáles son las condiciones de parada inmediata??
Detener la aprobación antes de la puntuación detallada si la muestra no se puede rastrear o tiene una brecha crítica no resuelta.
No liberar la producción cuando:
- el modelo, Falta el ID de la muestra o la revisión.;
- la cita, La especificación y la unidad física describen diferentes configuraciones.;
- un modo crítico, minutero, controlador, La fuente de alimentación o la función de seguridad no funcionan según lo especificado.;
- el adaptador, batería, enchufar, El controlador o accesorio difiere del kit vendible planificado sin un cambio aprobado.;
- Los valores ópticos no pueden vincularse a un modo establecido., posición, distancia, instrumento y muestra;
- El etiquetado o las afirmaciones de venta exceden el uso previsto y el alcance de la evidencia planificado para el mercado.;
- el proveedor se basa en un informe de prueba, Certificado o registro regulatorio que no se puede conectar con el modelo y la configuración exactos.;
- Se presenta un prototipo de ingeniería como referencia final de producción.;
- un material conocido, componente, firmware, El cambio de diseño o embalaje no tiene evaluación de impacto.;
- El proveedor no puede explicar cómo se comparará la producción futura con la referencia aprobada..
Una condición de parada no siempre significa que el proyecto deba abandonarse. Significa que la versión actual no se puede aprobar hasta que se resuelva y documente la brecha..
Cree el registro de aprobación antes de realizar la prueba
Cree un registro maestro para que el producto, calidad, cumplimiento, La logística y el proveedor están juzgando la misma muestra..
Utilice una fila por requisito:
| Campo | que grabar |
|---|---|
| ID de requisito | Número estable vinculado a la especificación., dibujo, arte o plan de calidad |
| Requisito | El material esperado, dimensión, función, producción, etiqueta, accesorio o paquete |
| Criterio de aceptación | Una condición de aprobación por escrito y tolerancia cuando corresponda. |
| Método de prueba o inspección | Configuración, instrumento, modo, distancia, duración, Condición de la muestra y parte responsable. |
| Resultado observado | Medición o hallazgo real, no sólo "OK" |
| Evidencia | Foto, video, número de informe, archivo de datos, revisión de arte o registro firmado |
| Estado | Aprobar / Condicional / Fallar / N / A |
| Desviación y acción | que difiere, quien es el dueño, evidencia requerida y fecha de vencimiento |
| Autoridad de aprobación | Aprobadores de compradores y proveedores designados, fecha de decisión y etapa de lanzamiento |
No utilice "N/A" como espacio en blanco. Indique la razón específica del proyecto.. No utilice "Condicional" para una seguridad crítica., afirmar, falla en la función principal o en el alcance del documento.
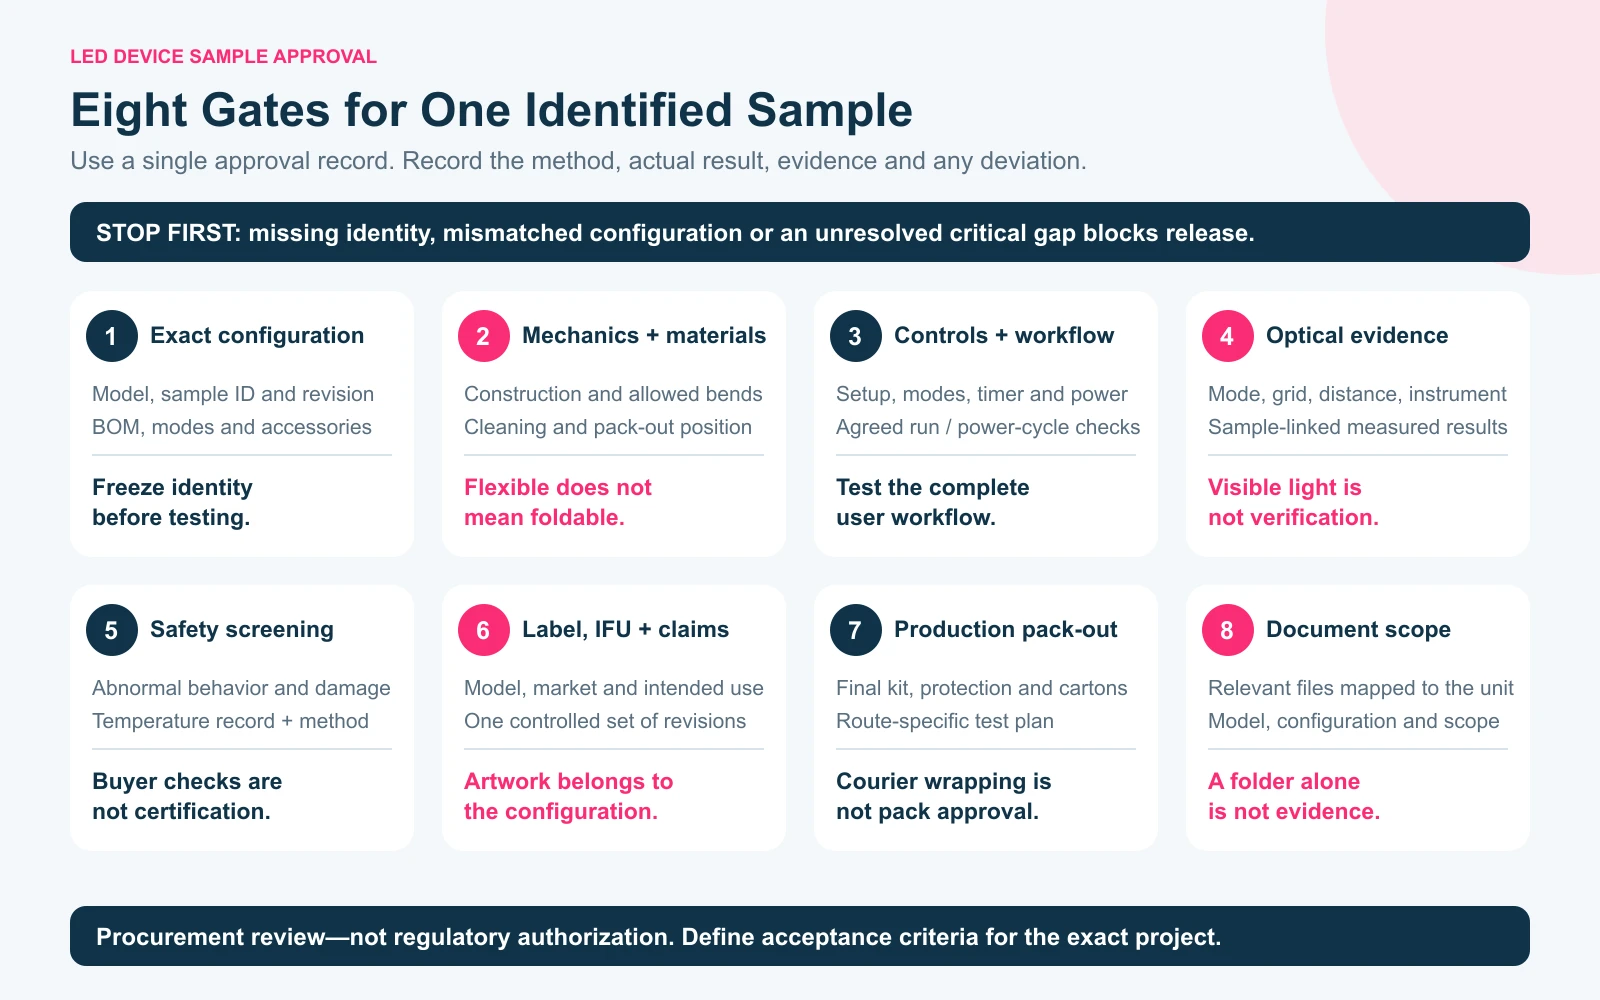
Puerta 1: ¿Puedes identificar la configuración exacta??
Congelar la identidad antes de realizar pruebas de apariencia o rendimiento. De lo contrario, un resultado aprobado puede pertenecer a una configuración que nunca solicita.
Grabar al menos:
- SKU legal del fabricante y proveedor;
- SKU del comprador y nombre de la marca, si ya está asignado;
- modelo exacto e ID de muestra;
- hardware, firmware, revisión del controlador y de la interfaz de usuario cuando sea relevante;
- Recuento de paquetes de LED, convención de recuento de fichas, matriz y mapa de longitud de onda/modo;
- materiales principales, capas ópticas y partes en contacto con la piel;
- tarjeta de circuito impreso, conductor, batería, configuración de adaptador y enchufe;
- accesorios y repuestos;
- etiqueta, LA NUBE, revisiones de arte y empaque;
- mercado objetivo, uso previsto y conjunto de reclamaciones planificadas;
- lista de cambios personalizados aprobados y elementos abiertos conocidos.
Las fotografías ayudan, pero no reemplazan una hoja de configuración controlada. Fotografiar el frente, atrás, conectores, etiquetas, pantallas del controlador, accesorios, embalaje y cualquier área que sea difícil de describir. Asigne al conjunto de fotografías el mismo ID de muestra y revisión que el registro..
Puerta 2: ¿La almohadilla flexible coincide con la definición mecánica y de material??
Para una almohadilla LED flexible, probar el comportamiento de posicionamiento permitido, no un truco de plegado improvisado.
Controlar:
- dimensiones generales, espesor y peso según el método acordado;
- silicona u otro material corporal, acabado superficial, expectativas de color y olor;
- costuras, acabado de borde, alivio de tensión, conectores y salidas de cables;
- Retención del paquete de LED y cualquier proceso de unión o dispensación local;
- permitido doblar, posiciones curvadas o envolventes;
- acciones prohibidas por la especificación o IFU, como plegar, arrugando, aplastamiento o presión fuerte;
- titulares, correas, reposacabezas y otros accesorios de posicionamiento;
- método de limpieza y si la limpieza repetida afecta el acabado, imprimir, adherencia o conectores;
- posición de almacenamiento y embalaje, especialmente si una caja más pequeña obligaría a doblarse más de lo que permite el diseño aprobado.
No generalice un método de construcción para todas las almohadillas flexibles.. Por ejemplo, un proceso de dispensación de epoxi puede asegurar paquetes de LED localmente sin convertir todo el producto en un "dispositivo recubierto de epoxi". Registre la construcción real del modelo seleccionado..
Para materiales en contacto con la piel en un proyecto de dispositivo médico, confirmar en la puerta 8 si los materiales exactos, El tipo de contacto y la duración están cubiertos por la evidencia de evaluación biológica.; No trate una verificación visual y de olores como calificación de material..
Si no se ha definido ningún radio de curvatura mínimo ni límite de posicionamiento, marcarlo como un requisito abierto. No invente uno durante la revisión de la muestra.
Puerta 3: Realice los controles y complete el flujo de trabajo del usuario?
Pruebe el flujo de trabajo vendible desde el desembalaje hasta el almacenamiento, funciones de botones no aislados.
Ejecutar cada combinación acordada de:
- encendido/apagado y estado de inicio;
- Modo de luz o combinación de longitudes de onda.;
- nivel de brillo;
- selección de temporizador y parada automática;
- ajuste de pulso, si se especifica que el modelo exacto tiene uno;
- emparejamiento del controlador, rango y comportamiento multidispositivo cuando corresponda;
- cargando, indicación de batería y comportamiento de bajo consumo;
- Conexión de alimentación del dispositivo principal y comportamiento del adaptador.;
- memoria, Comportamiento de reinicio o interrupción de energía reclamado en la especificación.;
- indicación de error y recuperación descritas en las IFU;
- una secuencia acordada de funcionamiento continuo y ciclo de encendido, con la duracion, modo, condiciones ambientales y controles posteriores a la prueba registrados.
Luego solicite a los operadores previstos que configuren, posición, correr, Limpiar y almacenar el producto siguiendo únicamente las instrucciones propuestas.. Registre dónde dudan o toman decisiones diferentes.. Una función que solo funciona después de la capacitación de proveedores aún no es un flujo de trabajo de canal repetible.
Mantenga explícitos el controlador y la arquitectura de energía.. El cable de carga de un controlador inalámbrico no es necesariamente la ruta de alimentación del dispositivo principal. la muestra, diagrama, manual, El contenido de la caja y la demostración de ventas deben contar la misma historia..
Puerta 4: ¿Están los resultados ópticos vinculados a la muestra??
La luz visible confirma que los emisores se encienden. No verifica longitud de onda, irradiancia, distribución espacial o seguridad fotobiológica.
Para cada modo relevante, conectar la muestra física a:
- salida espectral medida o informe de longitud de onda;
- valores de irradiancia en puntos definidos o en una cuadrícula definida;
- distancia de medición o plano de contacto;
- punto, definiciones de promedio y pico;
- identificación de instrumentos y sensores;
- contexto de calibración cuando esté disponible;
- condiciones de calentamiento y funcionamiento;
- brillo, temporizador y estado de pulso;
- ID de muestra, configuración, fecha de prueba y número de informe;
- Límites de aceptación acordados y disposición de valores atípicos..
Un valor de irradiancia medido en la superficie emisora no se puede comparar directamente con un valor medido a una distancia de separación.. Un pico de punto central no puede tratarse como un promedio de área completa. El resultado de un modo no puede cubrir silenciosamente todos los modos de luz mixta.
El Guía de Wakelife para IEC 62471, informes de longitud de onda e irradiancia explica en detalle los campos de medición y evidencia. Mantenga este registro de aprobación de muestra más breve: vincule cada resultado con el método exacto y marque cualquier discrepancia para su revisión técnica.
El IEC 62471 alcance oficial cubre la evaluación de riesgos fotobiológicos para fuentes ópticas no láser, incluyendo LED, bajo métodos y condiciones definidos. Un CEI 62471 El informe no es evidencia de eficacia clínica., autorización de comercialización o prueba de que futuros lotes serán idénticos.
Puerta 5: ¿Ha separado la evaluación del comprador de la evidencia de seguridad??
Un comprador puede identificar defectos obvios y comportamientos anormales., pero un control de escritorio no puede certificar, óptico, seguridad térmica o mecánica.
Durante la revisión de la muestra, registrar observaciones como:
- aislamiento dañado, Conductores expuestos o conectores sueltos.;
- Clasificaciones de adaptadores y dispositivos que no coinciden con las especificaciones aprobadas.;
- poder inestable, apagado inesperado, sonido inusual, olor, parpadeo o daño visible;
- Temperaturas superficiales en áreas definidas de contacto con la piel., controles y conectores durante y al final de una sesión operativa completa prevista;
- baterías dañadas, hinchazón, anomalías en la carga o restricciones de transporte cuando se incluye una batería;
- bordes afilados, alivio de tensión débil, piezas sueltas o fallos de posicionamiento;
- instrucciones de limpieza que entren en conflicto con el material o las limitaciones de ingreso;
- advertencias faltantes, contraindicaciones o instrucciones de protección ocular requeridas por el etiquetado aprobado del proyecto.
Cualquier resultado anormal requiere una investigación documentada.. Pasar estas observaciones no reemplaza las pruebas de laboratorio aplicables., verificación de ingeniería o evaluación regulatoria.
Registre cada observación de temperatura como una medición reproducible, no es una impresion: tenga en cuenta la temperatura ambiente, modo seleccionado, duración de la sesión, puntos de medición, instrumento y valores observados. Si el proyecto ha definido una condición del peor de los casos, como una posición cubierta, brillo máximo o sesiones consecutivas: pruebe esa condición acordada en lugar de una improvisada. No invente un límite universal de temperatura de superficie o duración de resistencia durante la revisión de la muestra.. Establezca los criterios de aceptación desde el dispositivo exacto, condición de contacto, uso previsto, Normas aplicables y evaluación de riesgos del proyecto., luego use el mismo método para la muestra aprobada y las unidades de comparación posteriores.
Para proyectos dentro de su alcance, IEC 60601-2-57:2023 aborda la seguridad básica y el rendimiento esencial de los equipos que incorporan fuentes de radiación óptica no láser de 200 nm a 3,000 nm y destinado a crear efectos fotobiológicos en humanos con fines terapéuticos., diagnóstico, escucha, aplicaciones cosméticas o estéticas. La aplicabilidad aún depende del uso exacto previsto., clasificación, mercado objetivo y conjunto de estándares. No agregue una norma IEC a una lista de verificación simplemente porque el producto contiene LED.
Puerta 6: hacer la etiqueta, Las instrucciones de uso y las reclamaciones describen el mismo producto?
Aprobar contenido orientado al mercado como parte de la configuración., no como obra de arte agregada después de congelar el dispositivo.
Haga coincidir la muestra física y los archivos controlados para:
- nombre del producto y modelo;
- fabricante legal y otra información requerida del operador económico;
- uso previsto y afirmaciones permitidas;
- nombres de modo, redacción de longitud de onda y especificaciones de rendimiento;
- fuerza, adaptador, información de batería y carga;
- pasos operativos, limpieza y almacenamiento;
- advertencias, contraindicaciones y condiciones de parada;
- identificación de accesorios y piezas de repuesto;
- simbolos, idioma, código de barras, campos de serie/lote y marcas de mercado cuando corresponda;
- sitio web, Presentación del distribuidor y copia del listado previstas para su lanzamiento..
En el marco de los productos sanitarios de la UE, el Definición de propósito previsto del MDR conecta la etiqueta del fabricante, LA NUBE, materiales promocionales o de ventas y evaluación clínica. Esto no clasifica un producto LED en particular., pero muestra por qué una muestra de proyecto médico no puede pasar mientras la caja, El manual y los reclamos de ventas cuentan historias diferentes..
Para un proyecto de belleza o bienestar no médico, mantener la misma disciplina interna incluso cuando la vía legal aplicable difiera: congelar un conjunto de reclamaciones aprobadas y eliminar tratamientos de enfermedades no respaldados, declaraciones clínicas de seguridad absoluta o prestadas.
Puerta 7: ¿Es el embalaje un paquete con intención de producción??
Aprobar el kit final vendible y la configuración de envío, no un producto envuelto para entrega por mensajería de muestra..
Verificar:
- cada accesorio, cable, adaptador, enchufar, correa, titular, artículo de gafas y manual;
- cantidad de unidades y separación de SKU;
- bandeja interior, bolsa, Película protectora y orientación del producto.;
- dimensiones de la caja de venta al por menor, peso, revisión y cierre de impresión;
- cantidad de caja exterior, dimensiones, peso y marcas;
- Escanabilidad de códigos de barras y etiquetas después de la colocación final.;
- protección de conectores, superficies ópticas, Circuitos flexibles y acabados cosméticos.;
- Posición de almacenamiento que no exceda los límites aprobados de curvatura o presión.;
- el plan de pruebas de transporte o distribución acordado para la ruta real.
Una entrega informal no valida un sistema de envío. Definir las pruebas de embalaje requeridas del producto., empacar, canal, requisitos de ruta y mercado, luego conserve el informe y la identidad del paquete probado.
Puerta 8: ¿Cada documento cubre la muestra exacta??
Una carpeta de documentos es útil solo cuando todos los archivos relevantes se corresponden con la configuración comercial planificada y de muestra..
Construya una matriz de modelo a documento:
| Capa de documento | Coincide con estos campos | No asumas |
|---|---|---|
| Autorización de comercialización o registro público, cuando hace falta | Titular/solicitante, dispositivo/modelo exacto, uso previsto, reclamos, mercado y estado actual | Un modelo similar o registro a nivel de fábrica cubre este SKU |
| Sistema de gestión de calidad | Titular legal, sitio, estándar, alcance y validez de la actividad/dispositivo | ISO 13485 es una aprobación de producto o prueba de lote |
| Seguridad eléctrica/EMC o del producto | Solicitante, modelo, adaptador, accesorios, hardware/software y edición estándar | Un informe de adaptador o familia cubre una configuración modificada |
| IEC 62471 / seguridad óptica | Muestra probada, modelo, modos, geometría, condiciones y resultado | Un resultado de grupo de riesgo demuestra eficacia o consistencia del lote |
| Espectro e irradiancia | ID de muestra, modo, mapa de puntos, distancia, instrumento, fecha y método de aceptación | Un número de catálogo describe cada punto, modo o lote |
| Materiales y otros informes aplicables | Material exacto, proveedor/especificación, tipo de contacto y alcance del producto | Una declaración de componentes demuestra el cumplimiento de todo el producto |
| Transporte de baterías de litio, cuando corresponda | Tipo exacto de celda/batería, fabricante, montaje/configuración, resumen de la prueba y documentos de transporte actuales | Un cargador o un informe de seguridad eléctrica cubre los requisitos de transporte de la batería. |
| Etiqueta/IFU/ilustraciones | Revisión, modelo, mercado, idioma, uso previsto y afirmaciones | Un borrador se puede corregir después de la producción sin impacto |
Para proyectos de dispositivos médicos con contacto corporal directo o indirecto, determinar si los materiales exactos y el tipo y duración del contacto están cubiertos por una evaluación biológica bajo ISO 10993-1:2025 y cualquier parte aplicable de la serie. ISO 10993-1 es un marco de evaluación de la seguridad biológica basado en riesgos, ni una “prueba de biocompatibilidad” universal ni una aprobación automática para cada material.
Si el kit vendible contiene una celda o batería de litio, Verifique el tipo y la configuración exactos de la batería con la evidencia de transporte aplicable según la subsección 38.3 del Manual de Pruebas y Criterios de la ONU. Utilice el actual UNECE Rev.8 y Enmienda 1 publicación en lugar de tratar “ONU 38.3” como una etiqueta de certificado genérica; el mercado, El transportista y el envío aún determinan los requisitos completos del documento de transporte y del embalaje..
Utilice el Guía de certificación de dispositivos de terapia LED para el mapa de evidencia completo. Utilice el Lista de verificación de calificación OEM de terapia de luz roja si la persona jurídica, Los controles en el sitio de fabricación o a nivel de proveedores aún están sin resolver.. No duplique esas auditorías dentro del registro de muestra..
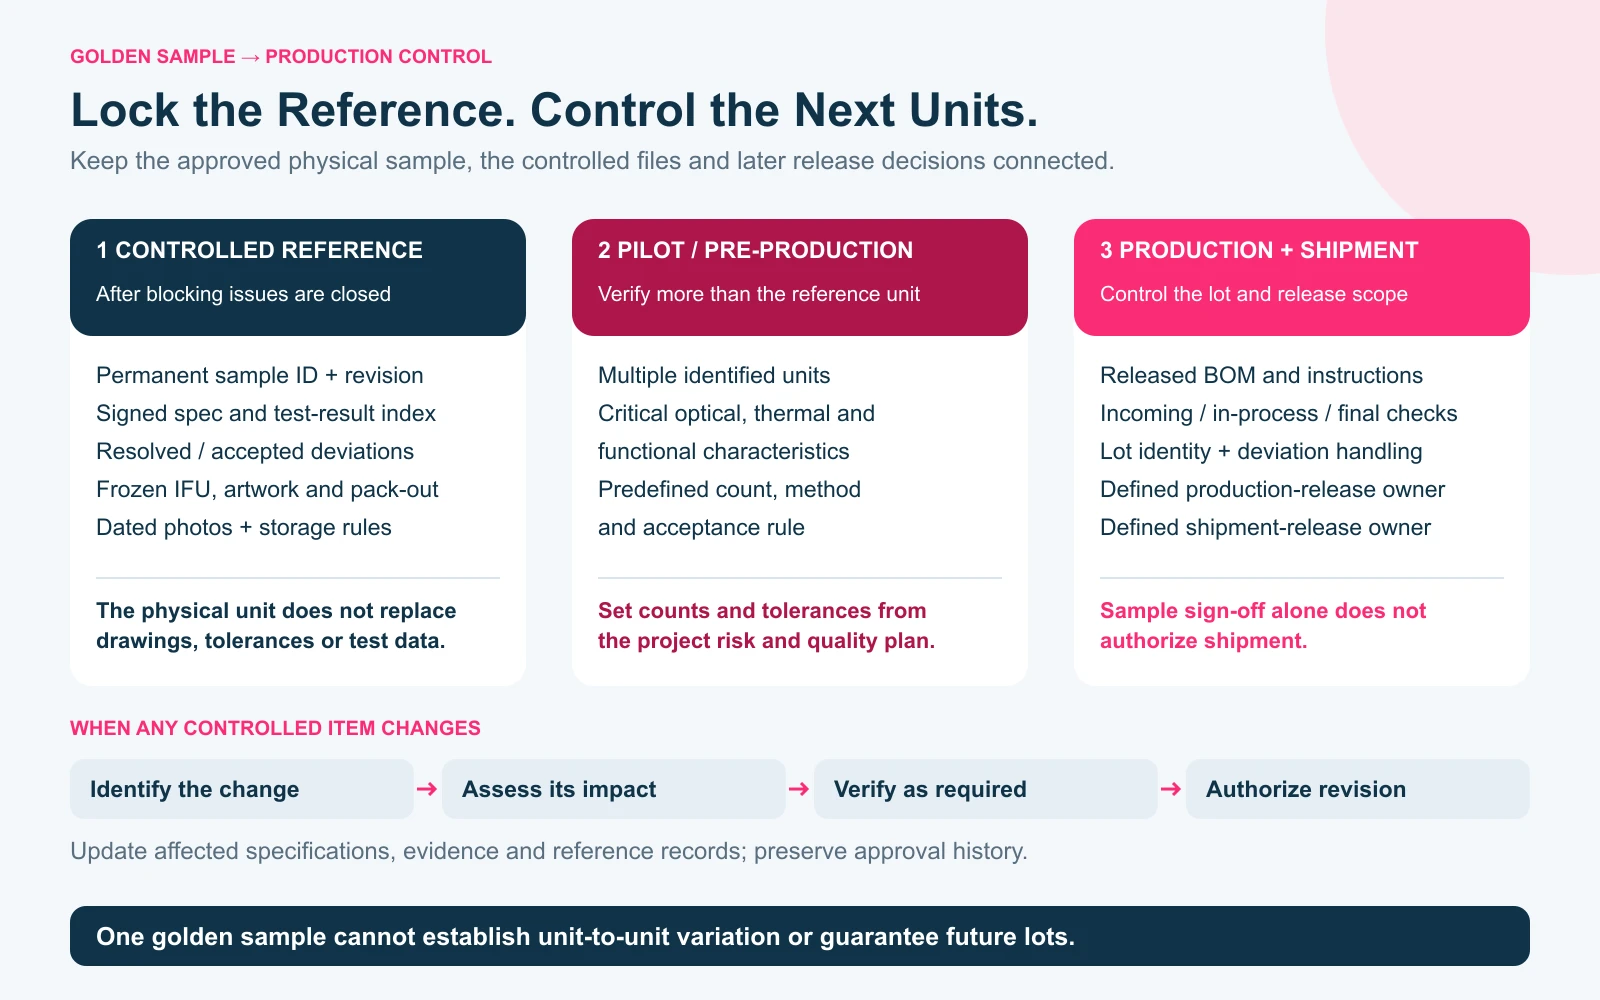
¿Cómo se debe crear la muestra dorada??
Una muestra de oro es una referencia física controlada., no reemplaza las especificaciones, tolerancias y registros de pruebas.
Después de que se cierren todos los problemas de bloqueo:
- Asigne a la unidad aprobada una identificación de muestra permanente y una revisión..
- Marque la fecha de aprobación y la etapa de producción lanzada..
- Adjunte la hoja de configuración firmada, índice de resultados de prueba y lista de desviaciones aceptadas.
- Congelar la obra de arte correspondiente, LA NUBE, lista de embalaje y accesorios.
- Cree un registro fotográfico fechado que muestre detalles cosméticos e identificativos..
- Mantener referencias controladas de compradores y proveedores cuando sea práctico..
- Definir almacenamiento, reglas de acceso y reemplazo para que la muestra no se pueda intercambiar, dañado o reemplazado silenciosamente.
- Indique qué requisitos están controlados por la muestra física y cuáles están controlados únicamente por dibujos., límites de datos o pruebas.
Si la muestra se desgasta, envejece o está dañado, no lo reemplaces silenciosamente. Cree una nueva revisión controlada y conserve el historial de aprobación..
¿Qué cambios requieren reevaluación??
La aprobación pertenece a la configuración congelada.. Un cambio no siempre requiere que se repitan todas las pruebas., pero siempre requiere una decisión de impacto documentada.
Los desencadenantes del cambio comúnmente incluyen:
- paquete de LED, chip, papelera, proveedor, cambios de modo de matriz o longitud de onda;
- conductor, tarjeta de circuito impreso, firmware, controlador, minutero, cambios de pulso o brillo;
- adaptador, enchufar, batería, cambios de cable o conector;
- silicona, adhesivo, difusor, capa óptica, cambios de colorante o proceso de dispensación;
- dimensión, curvatura, correa, cambios de soporte o caja;
- etiqueta, LA NUBE, advertencia, uso previsto o cambios en las afirmaciones de marketing;
- accesorio, embalaje, cambios de caja o logística;
- sitio de la fábrica, proveedor crítico, proceso, cambios de accesorios o métodos de inspección;
- sustitución de componentes al final de su vida útil o reelaboración introducida después de una falla.
Para cada cambio propuesto, registrar la razón, documentos afectados, impacto técnico y regulatorio, verificación requerida, necesidad de nueva muestra, impacto costo/tiempo, aprobadores y revisión de implementación. El “componente equivalente” es una conclusión que necesita evidencia, no una descripción del cambio suficiente..
¿Qué debe suceder antes de la producción y el envío en masa??
La aprobación de la muestra debe alimentar un plan de producción; no debe terminar como una unidad firmada en un estante.
Antes de la orden de producción, confirmar:
- especificación publicada, lista de materiales, dibujos, revisiones de firmware y arte;
- muestra de oro aprobada y registro de desviación;
- Instrucciones de trabajo del proveedor y controles de procesos críticos.;
- entrante, elementos de inspección en proceso y final;
- instrumentos, accesorios, requisitos de calibración y registro de datos;
- piloto, Confirmación del primer artículo o de la intención de producción apropiada para el proyecto.;
- definiciones de defectos y autoridad de disposición;
- requisitos de identidad y trazabilidad del lote;
- Muestreo de envíos o controles a nivel de unidad.;
- no conformidad, proceso de retrabajo y concesión;
- reglas de notificación de cambios y reaprobación;
- quién autoriza la liberación de producción y la liberación de envío.
Cuando el muestreo de atributos es apropiado, ISO 2859-1:2026 proporciona esquemas de muestreo lote por lote indexados por AQL. No proporciona un AQL universal., Clasificación de defectos o tamaño de muestra para cada proyecto de terapia LED.. Definir quiénes son el equipo de calidad responsable del riesgo del producto., lote, contrato, propósito de mercado e inspección. Algunas características críticas pueden necesitar controles más allá del muestreo de lotes de rutina..
No utilice una muestra de oro para estimar la variación de unidad a unidad. En etapa piloto o de preproducción, evaluar múltiples unidades identificadas para la óptica crítica, características térmicas y funcionales, usando un recuento de muestra predefinido, método y regla de aceptación. El número de unidades y la distribución o tolerancia requerida deben provenir del plan de calidad y riesgo del proyecto, no de una lista de verificación genérica..
Para EE.UU.. proyectos de dispositivos médicos, la FDA Reglamento del Sistema de Gestión de la Calidad entró en vigor en febrero 2, 2026 e incorpora ISO 13485:2016 en el marco QMS del dispositivo. Ese es el contexto regulatorio del fabricante., No es motivo para etiquetar cada muestra de belleza/bienestar como dispositivo médico.. El ISO 13485 pagina oficial también describe un SGC para dispositivos médicos.; un certificado no aprueba la muestra del producto ni garantiza un lote de producción.
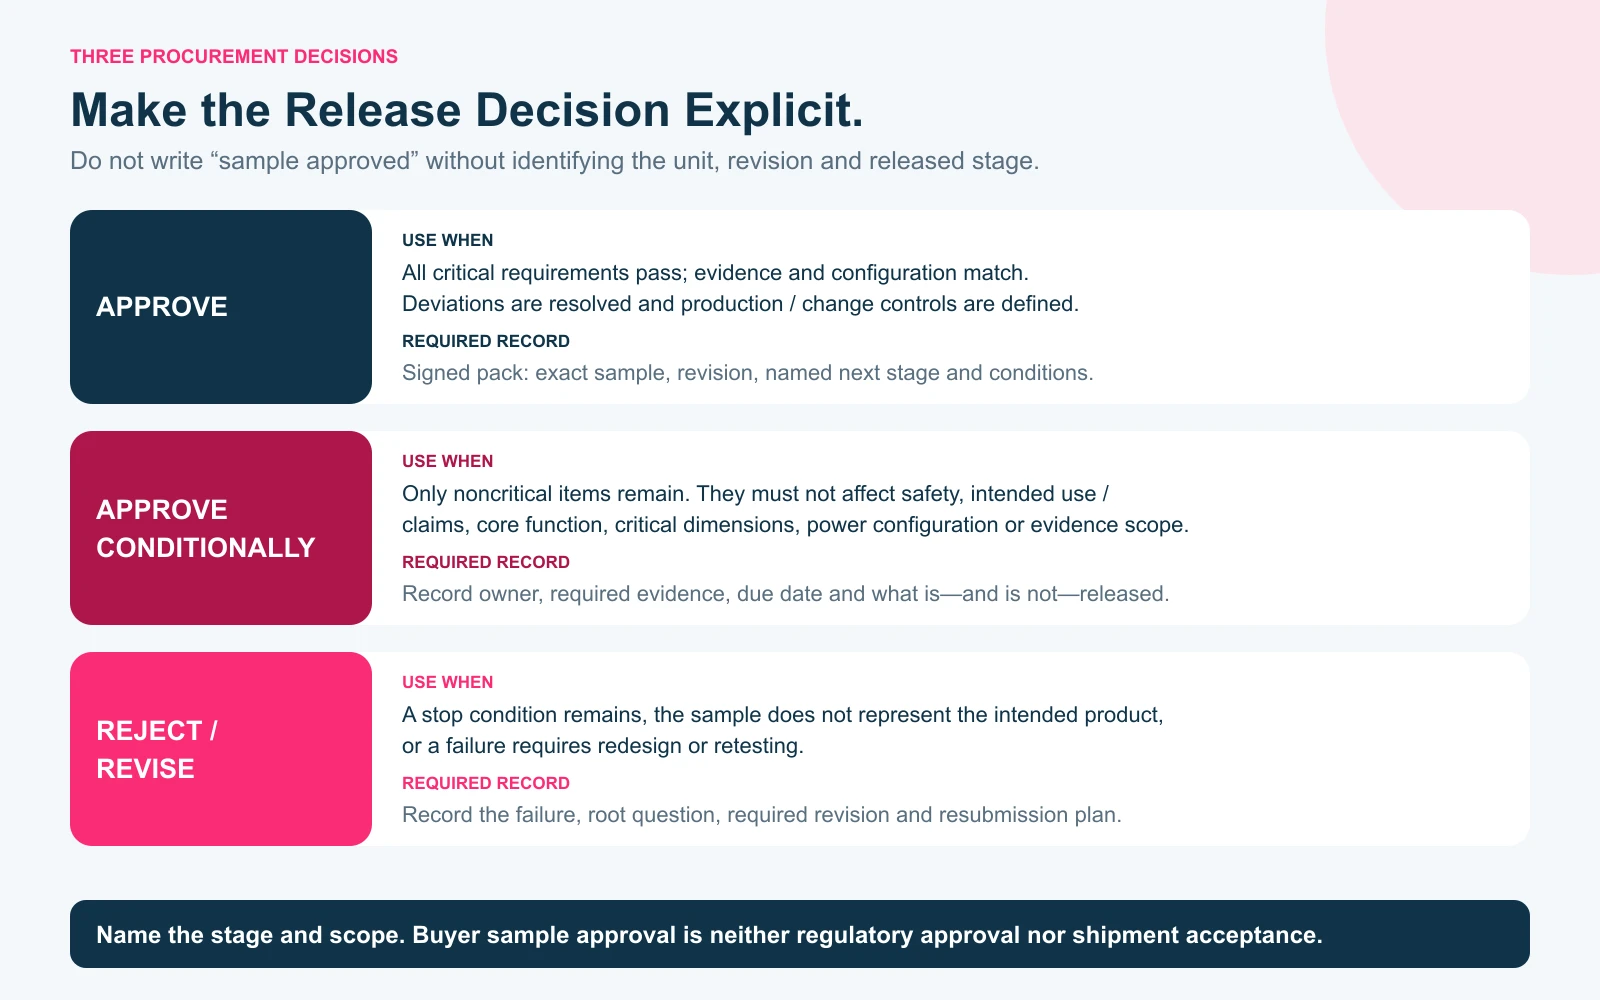
Aprobar, Aprobar condicionalmente o rechazar?
Terminar con una decisión de liberación y un alcance explícitos..
| Decisión | Úselo cuando | Registro requerido |
|---|---|---|
| Aprobar para la siguiente etapa nombrada | Todos los requisitos críticos pasan; coincidencia de evidencia y configuración; las desviaciones se resuelven; Se definen controles de producción/cambio. | Paquete de aprobación firmado que nombra la muestra exacta, revisión, próxima etapa y condiciones |
| Aprobación condicional | Sólo quedan elementos no críticos y no afectan la seguridad., uso previsto/reclamaciones, función central, dimensiones críticas, configuración de energía o alcance de evidencia | Propietario nombrado, evidencia requerida, fecha de vencimiento y una declaración clara de lo que se publica y lo que no se publica |
| Rechazar / revisar | Permanece una condición de parada, la muestra no representa el producto previsto o la falla requiere un rediseño/nueva prueba | Registro de fallas, pregunta raíz, plan de revisión y reenvío requerido |
Evite la frase "muestra aprobada" por sí sola. Escribir, Por ejemplo:
Muestra WL-X, revisión C, está aprobado como referencia cosmética y funcional para la versión piloto P1, sujeto al cierre del embalaje código de barras acción A-07. No es aprobación de envío..
¿Qué debe enviar con una solicitud de muestra de Wakelife??
Defina el objetivo de aprobación antes de preparar la muestra..
Enviar:
- modelo exacto o formato del producto;
- mercado objetivo y canal;
- uso previsto y reclamaciones planificadas;
- configuración estándar versus configuración personalizada solicitada;
- longitudes de onda, modos, controles y especificaciones ópticas que deben ser verificadas;
- adaptador, enchufar, idioma, obra de arte, accesorios y requisitos de embalaje;
- documento requerido y lista de informes;
- cantidad esperada y momento de lanzamiento;
- sus pruebas de aceptación de muestras y aprobadores internos.
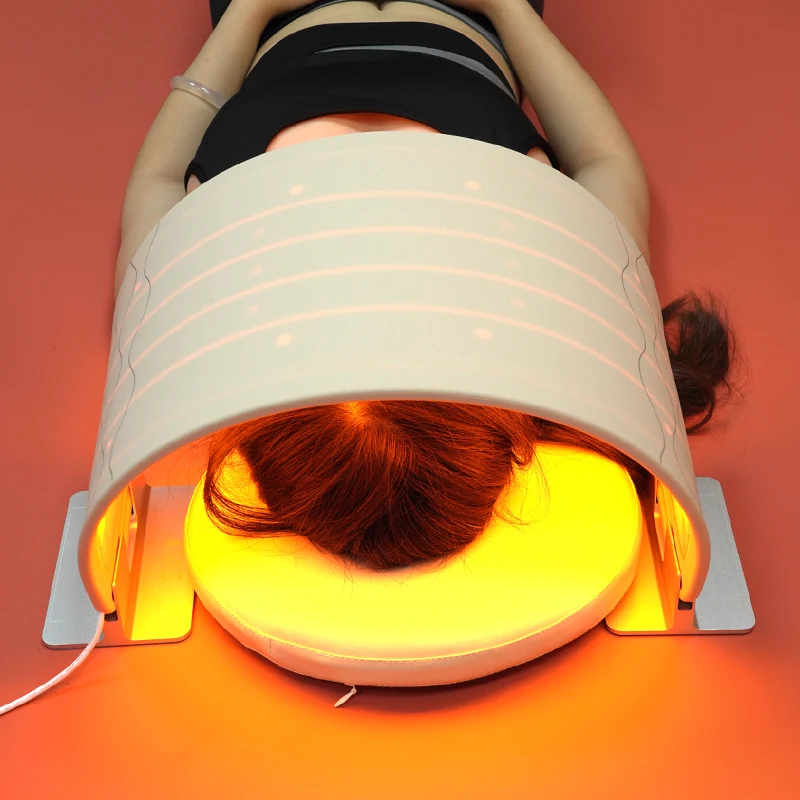
Si una plataforma flexible encaja en la lista corta, revisa Wakelife categoría de dispositivo de terapia de luz LED flexible y especifique si está evaluando la plataforma G240 destacada o una opción de tamaño NFY. Solicite la especificación actual a nivel de modelo y el mapa del documento para la configuración cotizada; no confíes solo en un apellido.
Contacto Wakelife con el resumen del proyecto para confirmar el tipo de muestra, configuración, costo, el momento y la evidencia disponible para el modelo exacto. Cualquier producción o lanzamiento al mercado permanece sujeto al registro de aprobación acordado y a los requisitos aplicables del proyecto..
La conclusión
Un sólido proceso de aprobación de muestras de dispositivos de terapia LED convierte una unidad física en una definición de producción controlada.
Identificar la muestra. Pruébelo con criterios escritos. Conecte la evidencia óptica y de seguridad a su configuración exacta. Congele el etiquetado y el embalaje vendibles. Registre cada desviación. Cree la muestra dorada con especificaciones controladas. Luego defina cómo las unidades piloto, lotes de producción, Se comprobarán cambios y envíos..
La muestra es una pieza de evidencia.. El verdadero activo de aprobación es la cadena rastreable que le dice a cada equipo lo que pasó., lo que queda abierto, Qué puede cambiar y qué está autorizada a producir la fábrica..
Referencias
-
1
Organización Internacional de Normalización. ISO 2859-1:2026—Procedimientos de muestreo para la inspección por atributos—Parte 1
-
2
A NOSOTROS. Administración de Alimentos y Medicamentos. Reglamento del Sistema de Gestión de la Calidad (QMSR)
-
3
Organización Internacional de Normalización. ISO 13485:2016—Dispositivos médicos—Sistemas de gestión de calidad
-
4
Comisión Electrotécnica Internacional. IEC 62471:2006—Seguridad fotobiológica de lámparas y sistemas de lámparas.
-
5
Comisión Electrotécnica Internacional. IEC 60601-2-57:2023—Equipo con fuente de luz no láser
-
6
unión Europea. Regulación (UE) 2017/745 sobre dispositivos médicos
-
7
Organización Internacional de Normalización. ISO 10993-1:2025—Evaluación biológica de dispositivos médicos—Parte 1
-
8
Comisión Económica de las Naciones Unidas para Europa. Manual de pruebas y criterios de la ONU, Revisión 8 y Enmienda 1—Subsección 38.3