Non rilasciare la produzione di massa perché un campione del dispositivo terapeutico a LED si accende, sembra finito e corrisponde a una foto del catalogo. Approvare una revisione del campione identificata rispetto a una specifica controllata, risultati dei test riproducibili, etichettatura e confezionamento finale, una mappa del documento a modello esatto, e un piano scritto di controllo della produzione.
In questa guida, Per "approvazione del campione" si intende il rilascio dell'appalto da parte dell'acquirente. Non è l'approvazione della FDA, Marcatura CE, certificazione di laboratorio o qualsiasi altra autorizzazione normativa.
Prima di firmare, rispondere a tre domande:
- Cos'è esattamente questa unità?? Registra il modello, ID del campione, revisione, configurazione e se si tratta di un campione standard, campione modificato, prototipo ingegneristico o campione di intento produttivo.
- Cosa ha dimostrato?? Registrare il requisito, metodo di prova, risultato, prove e deviazioni irrisolte per ciascuna caratteristica critica.
- Cosa controlla le unità successive? Blocca la specifica, campione di riferimento, regole di notifica delle modifiche e piano di ispezione pilota o di produzione.
Se manca qualche risposta, il campione non è pronto per il rilascio della produzione di massa.
Cosa rilascia effettivamente l'approvazione del campione?
Una decisione di esempio dovrebbe rilasciare solo la fase e la configurazione indicate nel record di approvazione.
Usateli come etichette operative per gli appalti, non come definizioni universali delle fasi normative:
| Tipo di campione | Cosa può aiutare a valutare | Ciò che non rilascia automaticamente |
|---|---|---|
| Campione di produzione standard | L'aspetto attuale di una piattaforma esistente, controlli, accessori e flusso di lavoro dell'utente | La tua opera d'arte con il marchio del distributore, configurazione personalizzata o evidenza del mercato target |
| Campione modificato | Un cambiamento chiamato come il colore, logo, interfaccia utente del controller, modalità di lunghezza d'onda o confezionamento | Altri cambiamenti che non erano rappresentati nell'unità |
| Prototipo ingegneristico | Una questione di progettazione come la vestibilità, elettronica, ottica, controlli o fattibilità meccanica | Materiali finali, finitura cosmetica, processo di produzione o ripetibilità della produzione di massa |
| Intento di produzione o campione di pre-produzione | La distinta base pianificata, metodo di produzione, opera d'arte, accessori e confezionamento in una fase quasi di produzione | Consistenza del lotto futuro, autorizzazione definitiva al mercato o accettazione della spedizione |
Chiedere al fornitore di indicare quale etichetta si applica e cosa è intenzionalmente non-produzione. Un prototipo costruito a mano può essere utile e tuttavia non adatto come campione d'oro. Un'unità di stock standard potrebbe essere pronta per la produzione e tuttavia non rappresentare la versione con il marchio del distributore.
Quali sono le condizioni di arresto immediato?
Interrompere l'approvazione prima di assegnare un punteggio dettagliato se il campione non può essere rintracciato o presenta una lacuna critica irrisolta.
Non rilasciare la produzione quando:
- il modello, manca l'ID o la revisione del campione;
- la citazione, le specifiche e l'unità fisica descrivono diverse configurazioni;
- una modalità critica, timer, controllore, l'alimentazione o la funzione di sicurezza non funziona come specificato;
- l'adattatore, batteria, tappo, il controller o l'accessorio differisce dal kit vendibile previsto senza una modifica approvata;
- i valori ottici non possono essere legati ad una modalità dichiarata, posizione, distanza, strumento e campione;
- l'etichettatura o le dichiarazioni di vendita superano la destinazione d'uso e la portata delle prove previste per il mercato;
- il fornitore fa affidamento su un rapporto di prova, certificato o record normativo che non può essere collegato al modello e alla configurazione esatti;
- un prototipo ingegneristico viene presentato come riferimento di produzione finale;
- un materiale conosciuto, componente, firmware, la modifica della grafica o della confezione non prevede una valutazione dell'impatto;
- il fornitore non può spiegare come verrà confrontata la produzione futura con il riferimento approvato.
Una condizione di stop non significa sempre che il progetto debba essere abbandonato. Ciò significa che la versione attuale non può essere approvata finché il divario non sarà risolto e documentato.
Costruisci il record di approvazione prima del test
Crea un record anagrafico quindi prodotto, qualità, conformità, la logistica e il fornitore giudicano lo stesso campione.
Utilizza una riga per requisito:
| Campo | Cosa registrare |
|---|---|
| ID requisito | Numero stabile legato al disciplinare, disegno, grafica o piano di qualità |
| Requisito | Il materiale previsto, dimensione, funzione, produzione, etichetta, accessorio o confezione |
| Criterio di accettazione | Una condizione di passaggio scritto e tolleranza ove applicabile |
| Metodo di prova o ispezione | Impostare, strumento, modalità, distanza, durata, condizione del campione e parte responsabile |
| Risultato osservato | Misurazione o risultato effettivo, non solo “OK” |
| Prova | Foto, video, numero del rapporto, file di dati, revisione dell'opera d'arte o registrazione firmata |
| Stato | Passaggio / Condizionale / Fallire / N / A |
| Deviazione e azione | Cosa differisce, chi lo possiede, prove richieste e data di scadenza |
| Autorità di approvazione | Approvatori nominati dell'acquirente e del fornitore, data della decisione e fase di rilascio |
Non utilizzare "N/A" come spazio vuoto. Fornisci il motivo specifico del progetto. Non utilizzare “Condizionale” per una sicurezza critica, reclamo, errore della funzione principale o dell'ambito del documento.
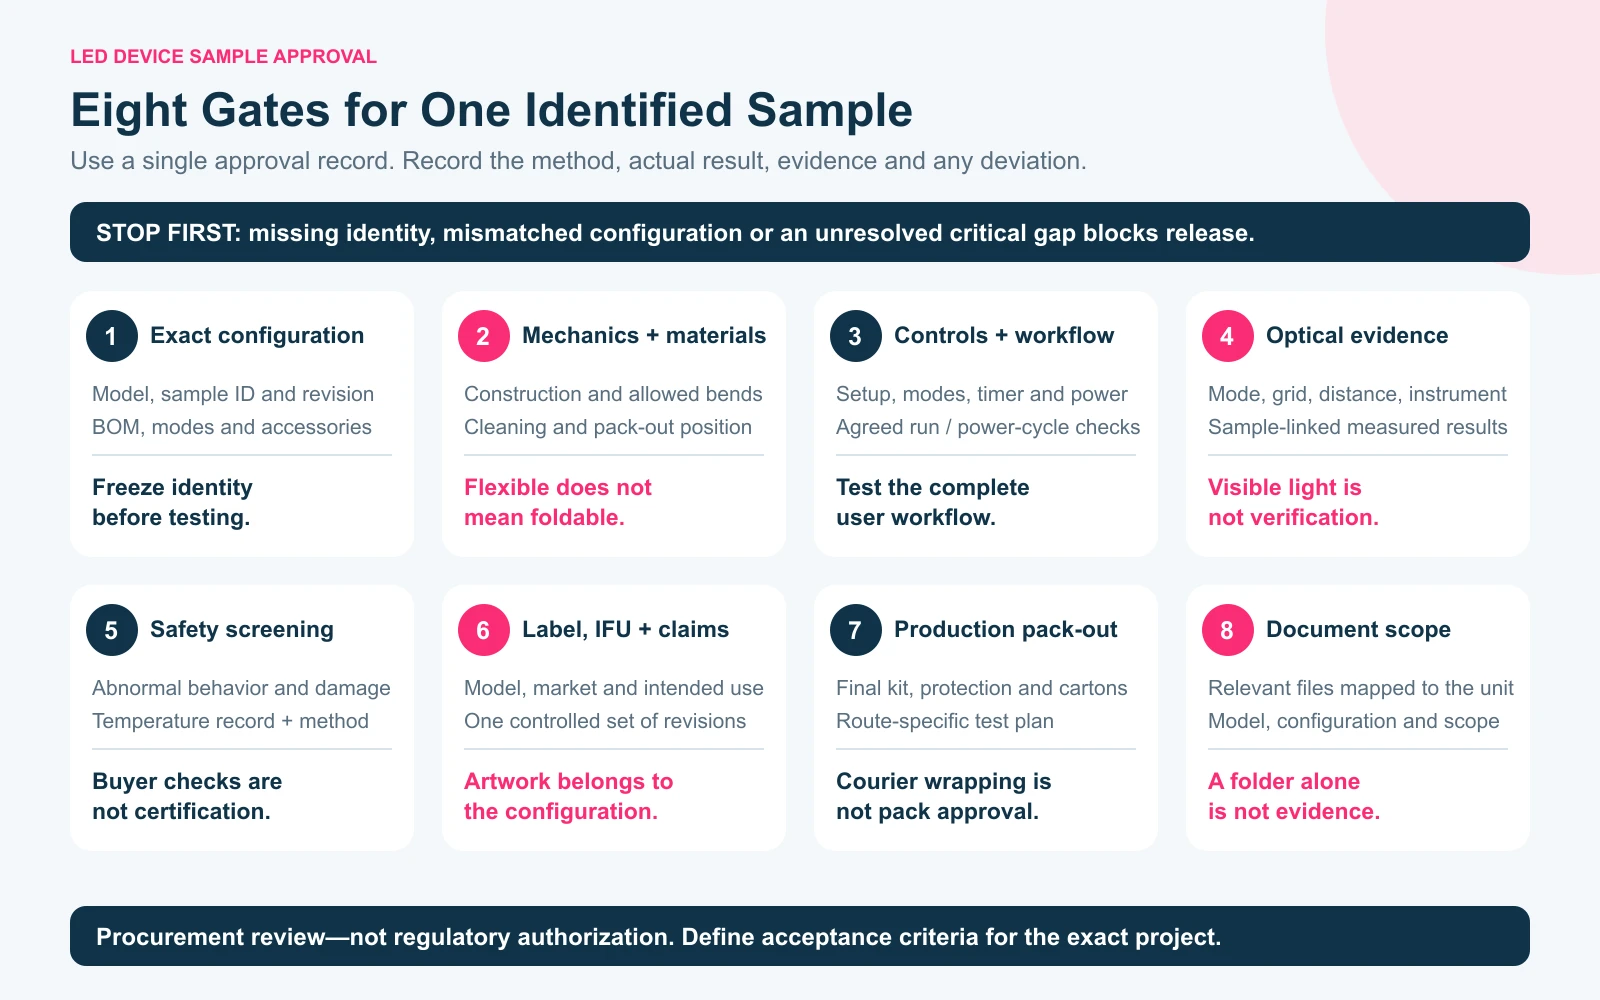
Cancello 1: Puoi identificare la configurazione esatta?
Congelare l'identità prima dell'aspetto o del test delle prestazioni. Altrimenti, un risultato positivo potrebbe appartenere a una configurazione che non hai mai ordinato.
Registra almeno:
- SKU del produttore e fornitore legale;
- SKU dell'acquirente e nome del marchio, se già assegnato;
- modello esatto e ID campione;
- hardware, firmware, controller e revisione dell'interfaccia utente, ove pertinente;
- Conteggio dei pacchetti LED, convenzione sul conteggio dei chip, array e mappa lunghezza d'onda/modalità;
- materiali principali, strati ottici e parti a contatto con la pelle;
- PCB, autista, batteria, configurazione dell'adattatore e della spina;
- accessori e parti di ricambio;
- etichetta, LA NUVOLA, revisioni della grafica e del packaging;
- mercato di riferimento, uso previsto e insieme di richieste previste;
- elenco delle modifiche personalizzate approvate e degli elementi aperti noti.
Le fotografie aiutano, ma non sostituiscono un foglio di configurazione controllata. Fotografa la parte anteriore, Indietro, connettori, etichette, schermate del controller, accessori, imballaggio e qualsiasi area difficile da descrivere. Assegna al set di foto lo stesso ID campione e la stessa revisione del record.
Cancello 2: Il cuscinetto flessibile corrisponde alla definizione meccanica e del materiale?
Per un pad LED flessibile, testare il comportamento di posizionamento consentito, non un'acrobazia pieghevole improvvisata.
Controllo:
- dimensioni complessive, spessore e peso rispetto al metodo concordato;
- silicone o altro materiale del corpo, finitura superficiale, aspettative di colore e odore;
- cuciture, finitura del bordo, scarico della tensione, connettori e uscite cavi;
- Conservazione del pacchetto LED e qualsiasi processo di erogazione o collegamento locale;
- ha permesso la flessione, posizioni di curvatura o avvolgimento;
- azioni proibite dalle specifiche o dalle IFU, come piegare, cordonatura, schiacciamento o forte pressione;
- titolari, cinghie, poggiatesta e altri accessori di posizionamento;
- metodo di pulizia e se la pulizia ripetuta influisce sulla finitura, stampa, adesione o connettori;
- posizione di stoccaggio e imballaggio, soprattutto se un cartone più piccolo costringerebbe a una piegatura più stretta di quella consentita dal progetto approvato.
Non generalizzare un metodo di costruzione per tutti i pad flessibili. Per esempio, un processo di erogazione di resina epossidica può proteggere i pacchetti LED localmente senza rendere l'intero prodotto un "dispositivo con rivestimento epossidico". Registra la costruzione effettiva del modello selezionato.
Per materiali a contatto con la pelle in un progetto di dispositivo medico, confermare al Gate 8 se i materiali esatti, il tipo e la durata del contatto sono coperti dalle prove della valutazione biologica; non considerare il controllo visivo e olfattivo come qualificazione del materiale.
Se non è stato definito alcun raggio di curvatura minimo o limite di posizionamento, contrassegnarlo come requisito aperto. Non inventarne uno durante la revisione del campione.
Cancello 3: Esegui i controlli e completa il lavoro del flusso di lavoro dell'utente?
Testa il flusso di lavoro vendibile dal disimballaggio allo stoccaggio, funzioni dei pulsanti non isolate.
Esegui ogni combinazione concordata di:
- accensione/spegnimento e stato di avvio;
- modalità luce o combinazione di lunghezze d'onda;
- livello di luminosità;
- selezione del timer e arresto automatico;
- impostazione degli impulsi, se il modello esatto è specificato per averne uno;
- accoppiamento del controller, portata e comportamento multi-dispositivo, ove applicabile;
- ricarica, indicazione della batteria e comportamento a basso consumo;
- connessione di alimentazione del dispositivo principale e comportamento dell'adattatore;
- memoria, comportamento di riavvio o interruzione dell'alimentazione dichiarato nelle specifiche;
- indicazione dell'errore e ripristino descritti nelle IFU;
- una sequenza concordata di funzionamento continuo e di ciclo di accensione, con la durata, modalità, registrazione delle condizioni ambientali e dei controlli post-prova.
Quindi chiedere agli operatori previsti di installarsi, posizione, correre, pulire e conservare il prodotto seguendo esclusivamente le istruzioni proposte. Registra dove esitano o fanno scelte diverse. Una funzione che funziona solo dopo il coaching del fornitore non è ancora un flusso di lavoro del canale ripetibile.
Mantenere espliciti il controller e l'architettura di alimentazione. Il cavo di ricarica di un controller wireless non è necessariamente il percorso di alimentazione del dispositivo principale. Il campione, diagramma, manuale, il contenuto della confezione e la dimostrazione di vendita devono raccontare la stessa storia.
Cancello 4: I risultati ottici sono legati al campione?
La luce visibile conferma che gli emettitori si accendono. Non verifica la lunghezza d'onda, irraggiamento, distribuzione spaziale o sicurezza fotobiologica.
Per ciascuna modalità pertinente, collegare il campione fisico a:
- uscita spettrale misurata o rapporto sulla lunghezza d'onda;
- valori di irraggiamento in punti definiti o in una griglia definita;
- distanza di misurazione o piano di contatto;
- punto, definizioni di media e di picco;
- identificazione dello strumento e del sensore;
- contesto di calibrazione, ove disponibile;
- condizioni di riscaldamento e di funzionamento;
- luminosità, timer e stato degli impulsi;
- ID del campione, configurazione, data del test e numero del rapporto;
- limiti di accettazione concordati e disposizione dei valori anomali.
Un valore di irradianza misurato sulla superficie emittente non può essere confrontato direttamente con un valore misurato a distanza. Un picco del punto centrale non può essere trattato come una media dell'intera area. Un risultato di una modalità non può coprire silenziosamente tutte le modalità a luce mista.
IL Guida Wakelife all'IEC 62471, rapporti sulla lunghezza d'onda e sull'irradianza spiega in dettaglio i campi di misurazione e di prova. Mantenere più breve questo record di approvazione del campione: collega ciascun risultato al metodo esatto e segnala eventuali discrepanze per la revisione tecnica.
IL IEC 62471 ambito ufficiale copre la valutazione del rischio fotobiologico per sorgenti ottiche non laser, compresi i LED, secondo modalità e condizioni definite. Una CEI 62471 il rapporto non costituisce una prova di efficacia clinica, autorizzazione all'immissione in commercio o prova che i lotti futuri saranno identici.
Cancello 5: Hai separato lo screening dell'acquirente dalle prove di sicurezza?
Un acquirente può identificare difetti evidenti e comportamenti anomali, ma un controllo documentale non può certificare l'impianto elettrico, ottico, sicurezza termica o meccanica.
Durante la revisione del campione, registrare osservazioni come:
- isolamento danneggiato, conduttori esposti o connettori allentati;
- caratteristiche nominali dell'adattatore e del dispositivo che non corrispondono alle specifiche approvate;
- potere instabile, arresto imprevisto, suono insolito, odore, sfarfallio o danni visibili;
- temperature superficiali in aree definite a contatto con la pelle, controlli e connettori durante e al termine di una sessione operativa completa prevista;
- batterie danneggiate, rigonfiamento, anomalie di ricarica o restrizioni di trasporto nel caso in cui sia inclusa una batteria;
- spigoli vivi, debole pressacavo, parti allentate o errori di posizionamento;
- istruzioni di pulizia che siano in conflitto con i limiti del materiale o di ingresso;
- avvisi mancanti, controindicazioni o istruzioni per la protezione degli occhi richieste dall’etichettatura approvata del progetto.
Qualsiasi risultato anomalo richiede un'indagine documentata. Il superamento di queste osservazioni non sostituisce i test di laboratorio applicabili, verifica ingegneristica o valutazione normativa.
Registrare ogni osservazione della temperatura come misura riproducibile, non un'impressione: notare la temperatura ambiente, modalità selezionata, durata della sessione, punti di misurazione, strumento e valori osservati. Se il progetto ha definito una condizione peggiore, ad esempio una posizione coperta, luminosità massima o sessioni consecutive: testa la condizione concordata invece di una improvvisata. Non inventare un limite universale per la temperatura superficiale o una durata di resistenza durante la revisione del campione. Imposta i criteri di accettazione dal dispositivo esatto, condizione di contatto, destinazione d'uso, norme applicabili e valutazione del rischio del progetto, quindi utilizzare lo stesso metodo per il campione approvato e le successive unità di confronto.
Per i progetti che rientrano nel suo ambito, IEC 60601-2-57:2023 riguarda la sicurezza di base e le prestazioni essenziali delle apparecchiature che incorporano sorgenti di radiazioni ottiche non laser 200 nm a 3,000 nm e destinato a creare effetti fotobiologici nell'uomo a scopo terapeutico, diagnostico, monitoraggio, applicazioni cosmetiche o estetiche. L'applicabilità dipende ancora dall'esatto uso previsto, classificazione, mercato di riferimento e set di standard. Non aggiungere uno standard IEC a una lista di controllo semplicemente perché il prodotto contiene LED.
Cancello 6: Fai l'etichetta, Le istruzioni per l'uso e le dichiarazioni descrivono lo stesso prodotto?
Approvare i contenuti rivolti al mercato come parte della configurazione, non come grafica aggiunta dopo che il dispositivo è stato congelato.
Abbina il campione fisico e i file controllati per:
- nome del prodotto e del modello;
- produttore legale e altre informazioni richieste sull’operatore economico;
- uso previsto e rivendicazioni consentite;
- nomi delle modalità, formulazione della lunghezza d'onda e specifiche prestazionali;
- energia, adattatore, informazioni sulla batteria e sulla ricarica;
- fasi operative, pulizia e conservazione;
- avvertimenti, controindicazioni e condizioni di arresto;
- identificazione degli accessori e delle parti di ricambio;
- simboli, lingua, codice a barre, campi di serie/lotto e contrassegni di mercato, ove applicabile;
- sito web, mazzo del distributore e copia dell'elenco pianificati per il lancio.
Nel quadro UE sui dispositivi medici, IL Definizione MDR di scopo previsto collega l’etichetta del produttore, LA NUVOLA, materiale promozionale o di vendita e valutazione clinica. Ciò non classifica un particolare prodotto LED, ma mostra perché un campione di un progetto medico non può passare mentre è nella scatola, il manuale e le dichiarazioni di vendita raccontano storie diverse.
Per un progetto di bellezza o benessere non medico, mantenere la stessa disciplina interna anche quando il percorso giuridico applicabile differisce: congelare una serie di richieste approvate e rimuovere il trattamento della malattia non supportato, dichiarazioni cliniche sulla sicurezza assoluta o prese in prestito.
Cancello 7: Il packaging è un pack-out con intento produttivo?
Approva il kit vendibile finale e la configurazione di spedizione, non un prodotto confezionato per la consegna campione tramite corriere.
Verificare:
- ogni accessorio, cavo, adattatore, tappo, cinghia, titolare, articolo di occhiali e manuale;
- quantità unitaria e separazione SKU;
- vassoio interno, borsa, pellicola protettiva e orientamento del prodotto;
- dimensioni della scatola al dettaglio, peso, revisione e chiusura della stampa;
- quantità della confezione esterna, dimensioni, peso e segni;
- scansione di codici a barre ed etichette dopo il posizionamento finale;
- protezione dei connettori, superfici ottiche, circuiti flessibili e finiture estetiche;
- posizione di stoccaggio che non superi i limiti di curvatura o di pressione approvati;
- il piano di prove di trasporto o distribuzione concordato per il percorso effettivo.
Una consegna informale non convalida un sistema di spedizione. Definire i test di imballaggio richiesti dal prodotto, fare le valigie, canale, percorso e requisiti del mercato, quindi conservare il rapporto e l'identità del pacchetto testato.
Cancello 8: Ciascun documento copre il campione esatto?
Una cartella documenti è utile solo quando ogni file rilevante corrisponde alla configurazione commerciale campione e pianificata.
Costruisci una matrice modello-documento:
| Livello del documento | Abbina questi campi | Non dare per scontato |
|---|---|---|
| Autorizzazione al mercato o registro pubblico, quando richiesto | Titolare/richiedente, dispositivo/modello esatto, destinazione d'uso, affermazioni, mercato e situazione attuale | Un modello simile o un record a livello di fabbrica copre questo SKU |
| Sistema di gestione della qualità | Titolare legale, sito, standard, ambito e validità dell'attività/dispositivo | Iso 13485 è un'approvazione del prodotto o un test in batch |
| Sicurezza elettrica/EMC o del prodotto | Richiedente, modello, adattatore, accessori, hardware/software ed edizione standard | Un adattatore o un rapporto di famiglia copre una configurazione modificata |
| IEC 62471 / sicurezza ottica | Campione testato, modello, Modalità, geometria, condizioni e risultato | Un risultato relativo al gruppo di rischio dimostra l'efficacia o la coerenza del lotto |
| Spettro e irradianza | ID campione, modalità, mappa dei punti, distanza, strumento, data e modalità di accettazione | Un numero di catalogo descrive ogni punto, modalità o batch |
| Materiali e altri rapporti applicabili | Materiale esatto, fornitore/specifica, tipo di contatto e ambito del prodotto | Una dichiarazione di componente dimostra la conformità dell'intero prodotto |
| Trasporto batterie al litio, quando applicabile | Tipo esatto di cella/batteria, produttore, montaggio/configurazione, riepilogo del test e documenti di trasporto aggiornati | Un caricabatterie o un rapporto sulla sicurezza elettrica copre i requisiti di trasporto della batteria |
| Etichetta/IFU/illustrazione | Revisione, modello, mercato, lingua, destinazione d'uso e rivendicazioni | Una bozza può essere corretta dopo la produzione senza alcun impatto |
Per progetti di dispositivi medici con contatto corporeo diretto o indiretto, determinare se i materiali esatti, il tipo e la durata del contatto sono coperti da una valutazione biologica di cui Iso 10993-1:2025 e qualsiasi parte applicabile della serie. Iso 10993-1 è un quadro di valutazione della sicurezza biologica basato sul rischio, non un “test di biocompatibilità” universale o un’approvazione automatica per ogni materiale.
Se il kit vendibile contiene una cella o una batteria al litio, verificare l'esatto tipo e configurazione della batteria rispetto alle prove di trasporto applicabili riportate nella sottosezione 38.3 del Manuale delle prove e dei criteri delle Nazioni Unite. Usa il attuale UNECE Rev.8 e emendamento 1 pubblicazione piuttosto che trattare “UN 38.3” come un’etichetta di certificato generica; il mercato, il trasportatore e la spedizione determinano comunque i requisiti completi di documento di trasporto e imballaggio.
Usa il Guida alla certificazione del dispositivo per terapia LED per la mappa completa delle prove. Usa il Elenco di controllo per la qualificazione OEM per la terapia con luce rossa se la persona giuridica, i controlli a livello di sito di produzione o di fornitore sono ancora irrisolti. Non duplicare tali controlli all'interno del record del campione.
Come dovresti creare il campione d'oro?
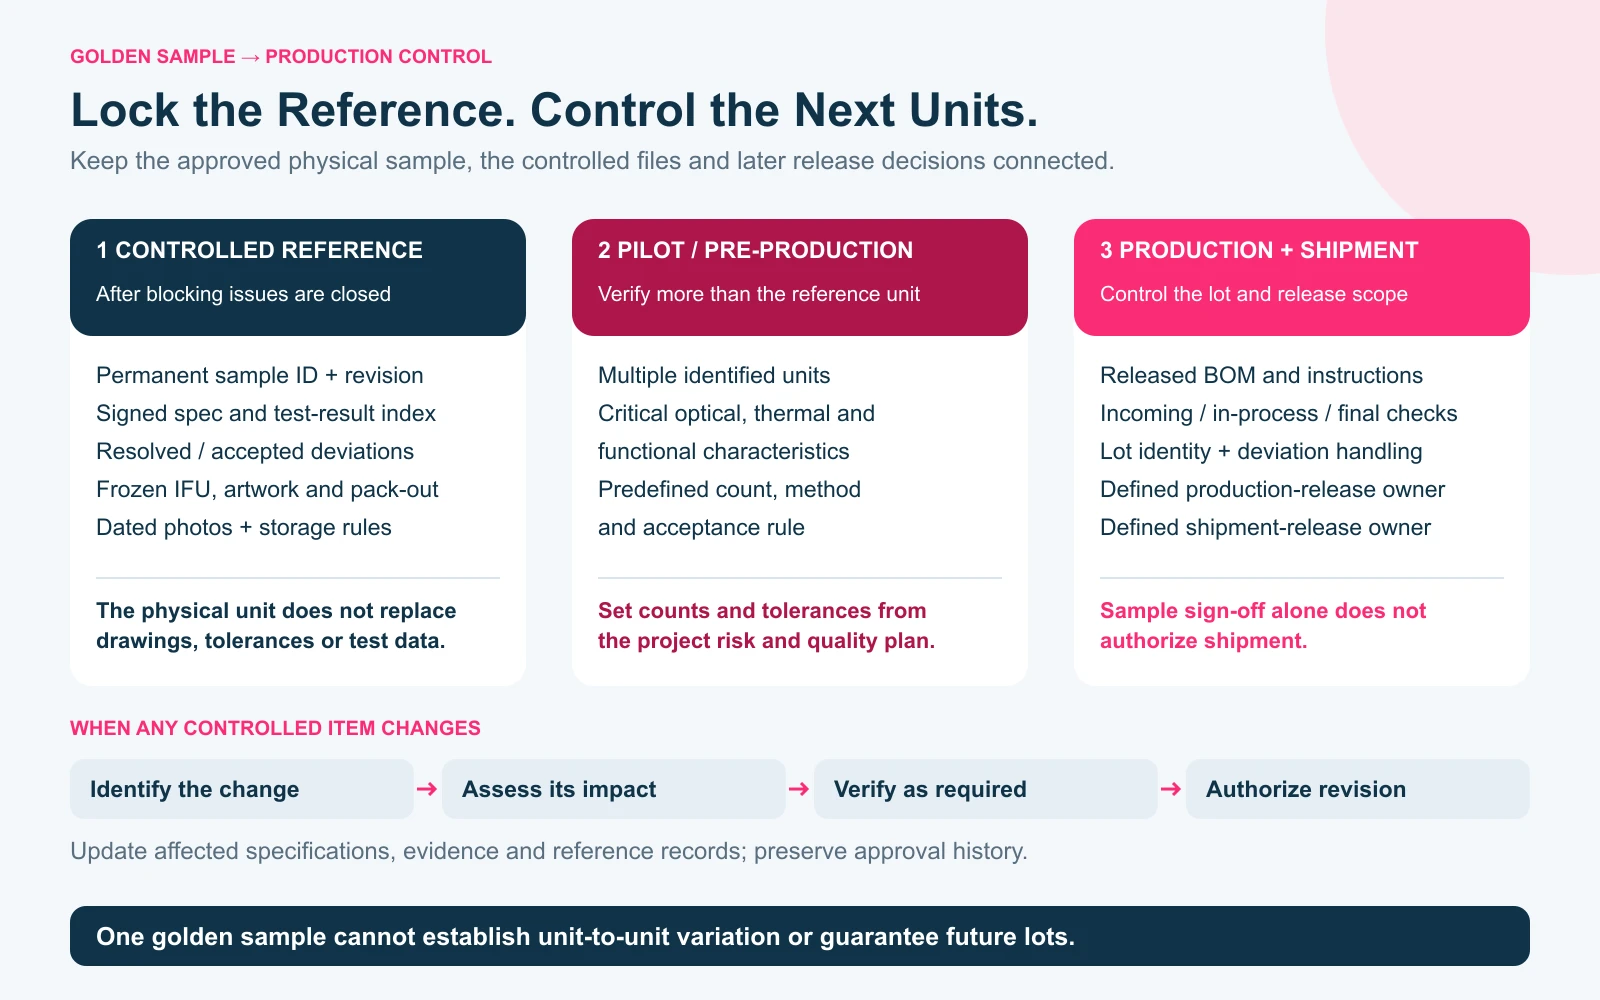
Un campione dorato è un riferimento fisico controllato, non sostituisce le specifiche, tolleranze e registrazioni dei test.
Dopo che tutti i problemi di blocco sono stati chiusi:
- Assegnare all'unità approvata un ID campione e una revisione permanenti.
- Segna la data di approvazione e la fase di produzione rilasciata.
- Allega il foglio di configurazione firmato, indice dei risultati del test ed elenco delle deviazioni accettate.
- Blocca la grafica corrispondente, LA NUVOLA, elenco imballaggi e accessori.
- Crea una documentazione fotografica datata che mostri dettagli identificativi e cosmetici.
- Conservare le referenze controllate di acquirenti e fornitori, ove possibile.
- Definire lo spazio di archiviazione, regole di accesso e sostituzione per cui il campione non può essere scambiato, danneggiato o silenziosamente sostituito.
- Dichiarare quali requisiti sono controllati dal campione fisico e quali sono controllati solo dai disegni, dati o limiti di test.
Se il campione si usura, invecchia o è danneggiato, non sostituirlo tranquillamente. Crea una nuova revisione controllata e preserva la cronologia delle approvazioni.
Quali cambiamenti richiedono una rivalutazione?
L'approvazione appartiene alla configurazione congelata. Una modifica non richiede sempre la ripetizione di tutti i test, ma richiede sempre una decisione di impatto documentata.
I trigger di modifica comunemente includono:
- Pacchetto LED, chip, bidone, fornitore, modifiche alla modalità di array o lunghezza d'onda;
- autista, PCB, firmware, controllore, timer, variazioni di impulsi o luminosità;
- adattatore, tappo, batteria, modifiche al cavo o al connettore;
- silicone, adesivo, diffusore, strato ottico, modifiche del colorante o del processo di dispensazione;
- dimensione, curvatura, cinghia, modifiche al supporto o alla custodia;
- etichetta, LA NUVOLA, avvertimento, destinazione d'uso o modifiche alle dichiarazioni di marketing;
- accessorio, confezione, modifiche al cartone o alla logistica;
- sito della fabbrica, fornitore critico, processo, modifiche all'attrezzatura o al metodo di ispezione;
- sostituzione o rilavorazione del componente a fine vita introdotta dopo un guasto.
Per ogni modifica proposta, registrare il motivo, documenti interessati, impatto tecnico e normativo, verifica richiesta, nuova necessità di campione, impatto costi/tempi, approvatori e revisione dell'implementazione. La “componente equivalente” è una conclusione che necessita di prove e non di una descrizione sufficiente del cambiamento.
Cosa deve accadere prima della produzione di massa e della spedizione?
L'approvazione del campione dovrebbe alimentare un piano di produzione; non dovrebbe finire come un'unità firmata su uno scaffale.
Prima dell'ordine di produzione, confermare:
- specifica rilasciata, Distinta base, disegni, revisioni del firmware e della grafica;
- campione d'oro approvato e registro delle deviazioni;
- istruzioni di lavoro dei fornitori e controlli dei processi critici;
- in arrivo, elementi di ispezione in corso e finale;
- strumenti, infissi, requisiti di calibrazione e registrazione dei dati;
- pilota, conferma del primo articolo o dell'intento di produzione adeguato al progetto;
- definizioni di difetto e autorità di disposizione;
- requisiti di identità e tracciabilità del lotto;
- campionamento delle spedizioni o controlli a livello di unità;
- non conformità, processo di rilavorazione e concessione;
- regole di notifica e riapprovazione delle modifiche;
- chi autorizza il rilascio della produzione e il rilascio della spedizione.
Dove il campionamento per attributi è appropriato, Iso 2859-1:2026 fornisce schemi di campionamento lotto per lotto indicizzati AQL. Non fornisce un AQL universale, classificazione dei difetti o dimensione del campione per ogni progetto di terapia LED. Definire coloro che fanno parte del team di qualità responsabile dal rischio del prodotto, quantità, contrarre, finalità di mercato e di ispezione. Alcune caratteristiche critiche potrebbero richiedere controlli oltre al campionamento di routine dei lotti.
Non utilizzare un campione dorato per stimare la variazione da unità a unità. Nella fase pilota o di pre-produzione, valutare più unità identificate per l'ottica critica, caratteristiche termiche e funzionali, utilizzando un conteggio dei campioni predefinito, Metodo e regola di accettazione. Il numero di unità e la distribuzione o tolleranza richiesta devono provenire dal piano di rischio e qualità del progetto, non da una lista di controllo generica.
Per gli Stati Uniti. progetti di dispositivi medici, quelli della FDA Regolamento del Sistema di Gestione della Qualità è entrato in vigore a febbraio 2, 2026 e incorpora l'ISO 13485:2016 nel quadro del sistema di gestione della qualità del dispositivo. Questo è un contesto normativo del produttore, non è un motivo per etichettare ogni campione di bellezza/benessere come un dispositivo medico. IL Iso 13485 pagina ufficiale descrive allo stesso modo un SGQ per dispositivi medici; un certificato non approva il campione del prodotto né garantisce un lotto di produzione.
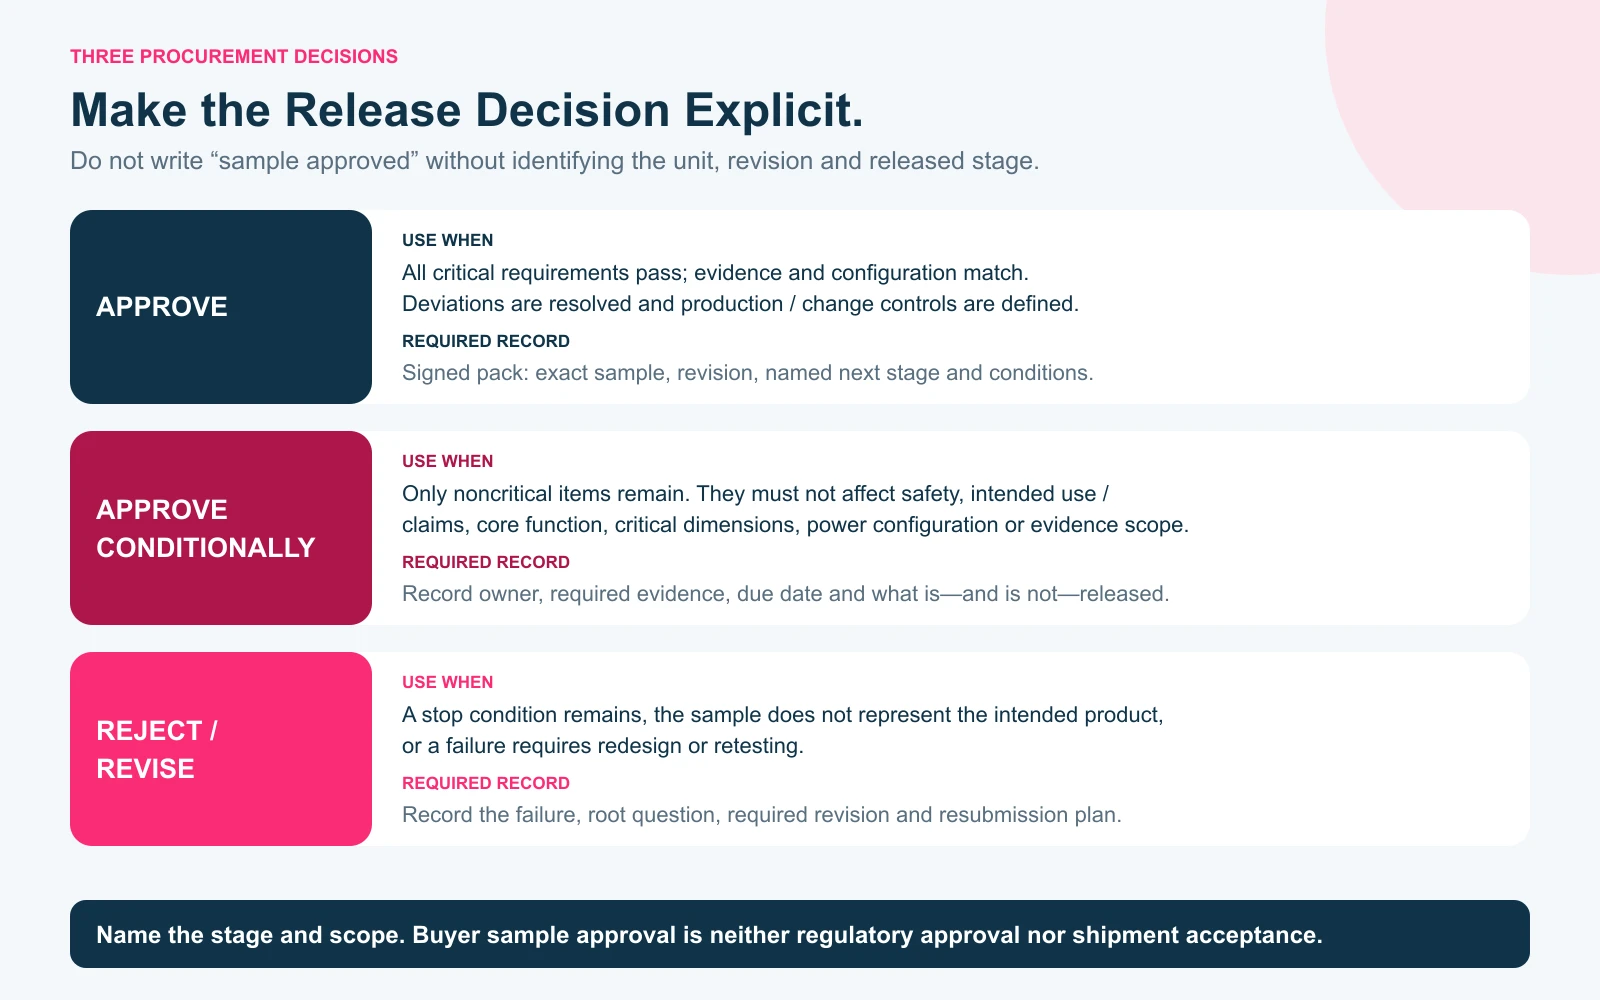
Approvare, Approvare in modo condizionale o rifiutare?
Terminare con una decisione e un ambito di rilascio espliciti.
| Decisione | Usalo quando | Registrazione richiesta |
|---|---|---|
| Approvare per la fase successiva denominata | Tutti i requisiti critici vengono superati; prove e corrispondenza della configurazione; le deviazioni vengono risolte; sono definiti i controlli di produzione/modifica | Pacchetto di approvazione firmato che nomina il campione esatto, revisione, fase e condizioni successive |
| Approvazione condizionata | Rimangono solo gli elementi non critici e non influiscono sulla sicurezza, destinazione d'uso/dichiarazioni, funzione principale, dimensioni critiche, configurazione di potenza o ambito di prova | Proprietario nominato, prova richiesta, data di scadenza e una dichiarazione chiara di ciò che viene rilasciato e di ciò che non viene rilasciato |
| Rifiutare / rivedere | Permane una condizione di arresto, il campione non rappresenta il prodotto previsto o il guasto richiede una riprogettazione/ritest | Registro dei fallimenti, questione radice, piano di revisione e nuova presentazione richiesto |
Evitare la sola frase "campione approvato".. Scrivere, Per esempio:
Esempio WL-X, revisione C, è approvato come riferimento estetico e funzionale per la build pilota P1, soggetto a chiusura dell'imballaggio codice a barre azione A-07. Non è l'approvazione della spedizione.
Cosa dovresti inviare con una richiesta di campione Wakelife?
Definire l'obiettivo di approvazione prima della preparazione del campione.
Inviare:
- modello esatto o formato del prodotto;
- mercato e canale di riferimento;
- destinazione d'uso e richieste previste;
- configurazione standard rispetto a quella personalizzata richiesta;
- lunghezze d'onda, Modalità, controlli e specifiche ottiche che devono essere verificate;
- adattatore, tappo, lingua, opera d'arte, accessori e requisiti di imballaggio;
- elenco dei documenti e dei rapporti richiesti;
- quantità prevista e tempi di lancio;
- i test di accettazione del campione e gli approvatori interni.
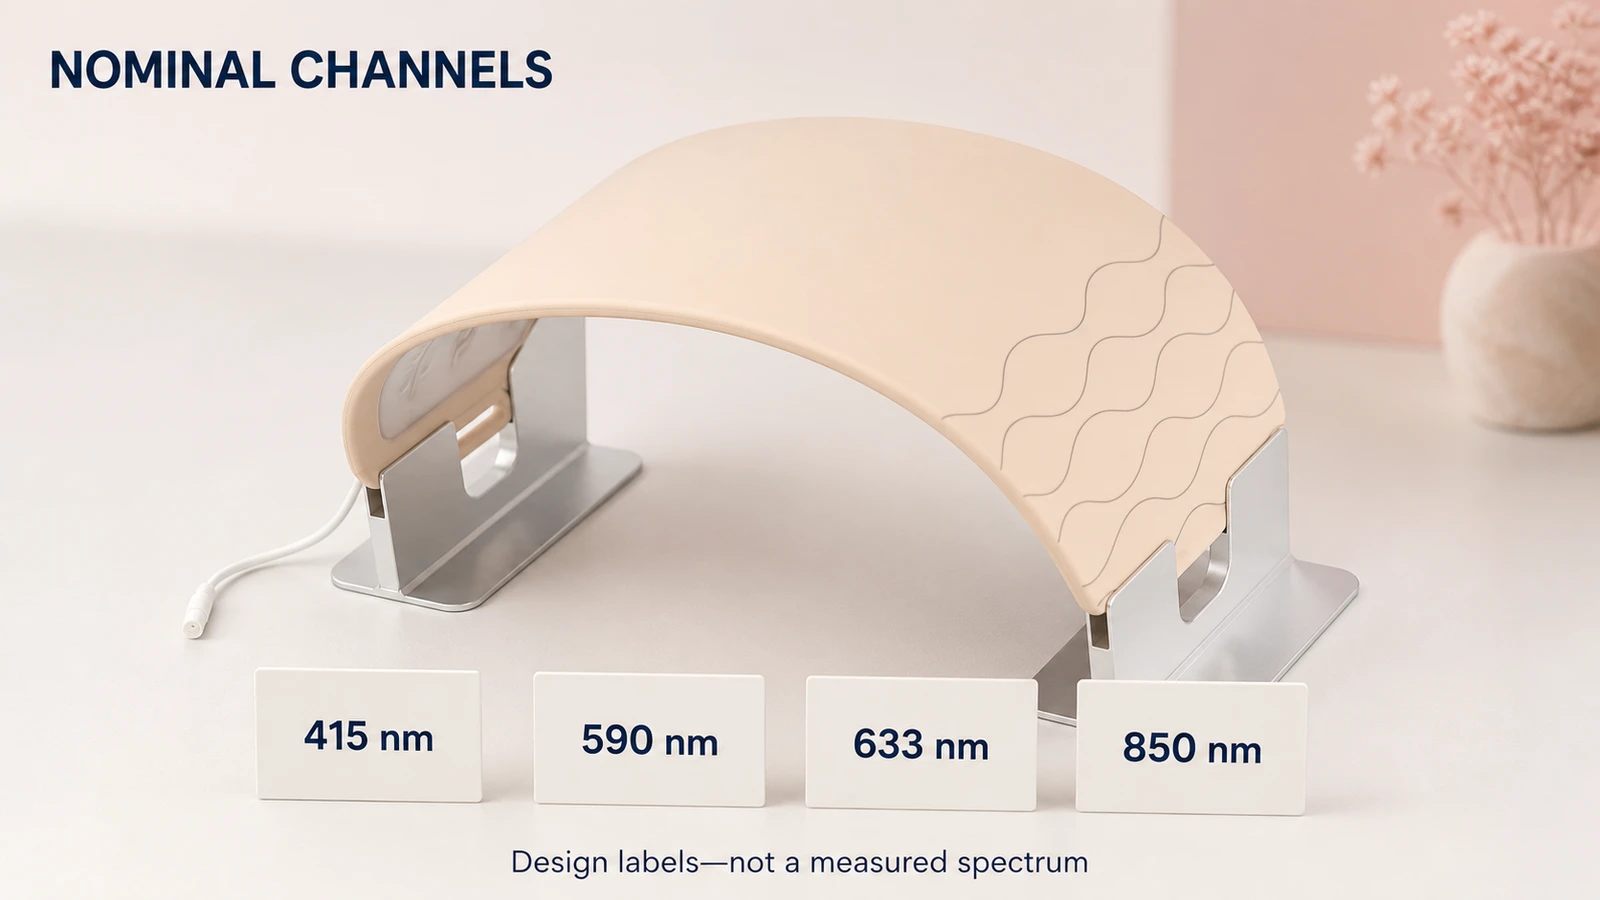
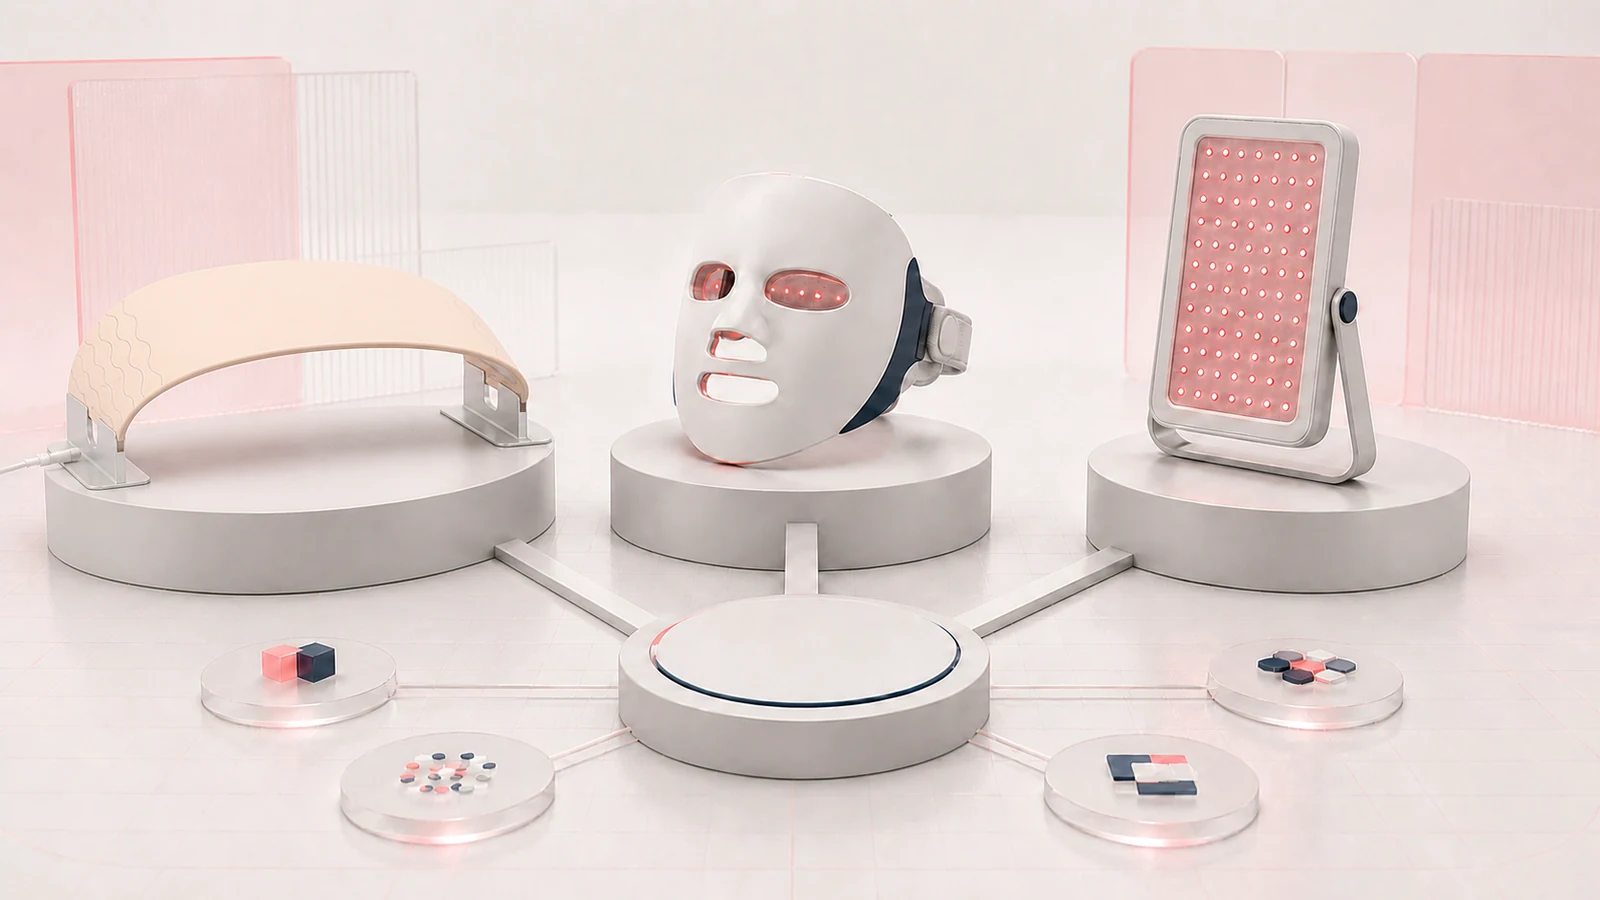
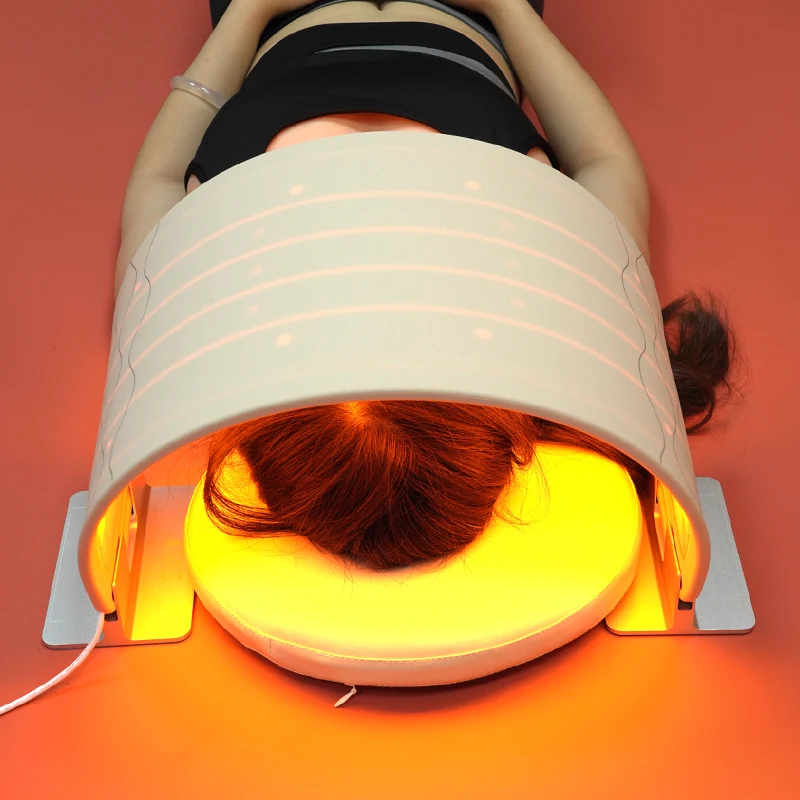
Se una piattaforma flessibile rientra nella rosa dei candidati, rivedere Wakelife categoria di dispositivi flessibili per terapia della luce a LED e specifica se stai valutando la piattaforma G240 in primo piano o un'opzione di dimensione NFY. Richiedi le specifiche attuali a livello di modello e la mappa dei documenti per la configurazione indicata; non fare affidamento solo sul cognome.
Contatta Wakelife con il brief del progetto per confermare il tipo di campione, configurazione, costo, tempistica e le prove disponibili per il modello esatto. Qualsiasi produzione o rilascio sul mercato rimane soggetto al record di approvazione concordato e ai requisiti di progetto applicabili.
La linea di fondo
Un efficace processo di approvazione dei campioni di dispositivi per terapia LED trasforma un'unità fisica in una definizione di produzione controllata.
Identificare il campione. Mettilo alla prova rispetto a criteri scritti. Collega le prove ottiche e di sicurezza alla sua esatta configurazione. Congelare l'etichettatura e l'imballaggio vendibili. Registra ogni deviazione. Crea il campione d'oro con specifiche controllate. Quindi definire come unità pilota, lotti di produzione, modifiche e spedizioni verranno controllate.
Il campione è una prova. La vera risorsa di approvazione è la catena tracciabile che racconta a ogni squadra cosa è successo, ciò che resta aperto, cosa può cambiare e cosa la fabbrica è autorizzata a produrre.
Riferimenti
-
1
Organizzazione internazionale per la standardizzazione. Iso 2859-1:2026—Procedure di campionamento per l'ispezione per attributi—Parte 1
-
2
NOI. Food and Drug Administration. Regolamento del Sistema di Gestione della Qualità (QMSR)
-
3
Organizzazione internazionale per la standardizzazione. Iso 13485:2016—Dispositivi Medici—Sistemi di Gestione della Qualità
-
4
Commissione Elettrotecnica Internazionale. IEC 62471:2006—Sicurezza fotobiologica delle lampade e dei sistemi di lampade
-
5
Commissione Elettrotecnica Internazionale. IEC 60601-2-57:2023—Apparecchiature con sorgenti luminose non laser
-
6
Unione Europea. Regolamento (Unione Europea) 2017/745 sui Dispositivi Medici
-
7
Organizzazione internazionale per la standardizzazione. Iso 10993-1:2025—Valutazione biologica dei dispositivi medici—Parte 1
-
8
Commissione economica per l’Europa delle Nazioni Unite. Manuale delle prove e dei criteri delle Nazioni Unite, Revisione 8 e Emendamento 1—Sottosezione 38.3