TL;DR para compradores B2B
- Un número K no es suficiente por sí solo. Haga coincidir el registro de la FDA con el solicitante, Dispositivo y modelos exactos., Indicaciones de uso, etiquetado, y la configuración que su marca planea vender.
- El registro de establecimiento de la FDA y el listado de dispositivos no están 510(k) autorización. La FDA no emite certificados de registro de dispositivos, y una entrada de registro o listado no muestra que la FDA haya aprobado, aprobado, o autorizado el dispositivo.
- La autorización pertenece a un alcance de dispositivo definido, no a una fábrica, longitud de onda, forma, o código de producto en general. Una gorra similar, casco, peine, predicado, o 650 La especificación nm no hereda la autorización de otro producto..
- Es posible que un distribuidor no necesite su propio 510(k) en algunas disposiciones de dispositivos sin cambios, pero la respuesta depende del fabricante real., importador, distribuidor, etiquetadora, y funciones de control de especificaciones. Confirme qué EE.UU.. Se aplica la ruta de distribución o fabricante extranjero/importación., ¿Qué modelo exacto se suministra?, y si la etiqueta, uso previsto, reclamos, software, accesorios, o el diseño cambiará.
- Un dispositivo láser puede tener un segundo, vía paralela de cumplimiento de la FDA. Los estándares de rendimiento aplicables de los productos láser., informes de productos de radiación, etiquetado, proceso de dar un título, registros de control de calidad, y las responsabilidades de importación no desaparecen porque un dispositivo tenga una 510(k).
- Antes de aprobar EE.UU.. reclamos, embalaje, o un pedido OEM, guarde el registro de la base de datos oficial y el PDF, complete el mapa de evidencia a continuación, y escalar cada desajuste para una revisión regulatoria específica del proyecto.
la frase "Dispositivo para el crecimiento del cabello aprobado por la FDA" Sólo es útil cuando se puede vincular a un registro de producto verificable.. No debe tratarse como una insignia de calidad general para cada dispositivo que fabrica un proveedor..
Para una marca del mercado estadounidense, distribuidor, importador, o canal de clínica, la cuestión práctica no es simplemente, “¿El proveedor tiene certificación FDA??"La pregunta útil es:
¿Este registro de la FDA respalda el dispositivo exacto para el crecimiento del cabello?, etiquetado, uso previsto, reclamos, y configuración que planeamos colocar en los EE. UU.. mercado?
Esta guía muestra cómo responder esa pregunta utilizando fuentes de la FDA.. No clasifica los dispositivos de consumo., comparar los resultados del tratamiento, o indicar que cualquier modelo de crecimiento del cabello de Wakelife está aprobado por la FDA.
¿Qué significa la aprobación de la FDA para un dispositivo para el crecimiento del cabello??
Autorizado por la FDA normalmente significa que la FDA emitió una determinación de equivalencia sustancial para un dispositivo definido y presentó su uso a través de la 510(k) camino; no significa que la FDA haya aprobado o respaldado el producto.
La FDA explica que un 510(k) El remitente compara un dispositivo con uno o más dispositivos predicados comercializados legalmente.. Antes de comercializar un dispositivo que requiera 510(k), el remitente debe recibir una orden de la FDA que determine que el dispositivo es sustancialmente equivalente. Esa orden autoriza el dispositivo para su distribución comercial., sujeto a los demás requisitos que aún se aplican.
Cuatro mandatos deben permanecer separados:
| Término de la FDA | lo que muestra | lo que no muestra | Primera acción del comprador |
|---|---|---|---|
| Registro de establecimiento | Una instalación completó un registro de registro de la FDA aplicable | Liquidación de producto, aprobación, autorización, o inspección FDA de cada producto | Verificar la entidad legal y la actividad., luego continúe con el registro del producto |
| Listado de dispositivos | Un dispositivo está asociado con un establecimiento en el sistema de listado de la FDA. | Esa FDA revisó y autorizó exactamente ese dispositivo. | Busque un número de envío previo a la comercialización aplicable |
| 510(k)-despejado | La FDA emitió una determinación de equivalencia sustancial para el dispositivo y el uso presentados. | Aprobación de la FDA, aprobación, cobertura de modelos no relacionados, o libertad para hacer cualquier reclamo | Verifique el número K y lea su alcance. |
| Aprobado por la FDA | Un término regulatorio diferente asociado con una vía de aprobación, no ordinario 510(k) autorización | Un sinónimo para “510(k)-despejado” | No utilice esta redacción para 510(k) dispositivo |
FDA recordatorio de registro y cotización establece que la FDA no emite certificados de registro a instalaciones de dispositivos médicos y que las entradas de registro/lista no denotan aprobación, autorización, o autorización. Por separado, 21 CFR 807.97 dice que presentar un 510(k) y recibir una determinación de equivalencia sustancial no denota aprobación oficial.
regla del comprador: utilice “autorizado por la FDA” o “510(k)-borrado” sólo después de verificar el registro exacto. No se convierta en “registrado,” “enumerado,” “sustancialmente equivalente,” o “autorizado” a “aprobado,” “certificado,” o “respaldado”.
¿Qué registro de la FDA debería verificar primero??
Comience con el número K en el documento liberable de la FDA. 510(k) base de datos, luego abre el PDF oficial; no empieces con un logo, imagen del certificado, plataforma de ventas, o listado de mercado.
FDA 510(k) guía de base de datos explica que la base de datos pública se puede buscar por número K, código de producto, nombre del dispositivo, o panel. Un resultado puede mostrar campos que incluyen el nombre del dispositivo., solicitante, código de producto, fecha de decisión, decisión, y si hay un resumen disponible.
Utilice este orden:
- Pregunta por el número K. Normalmente comienza con "K" seguida de seis dígitos..
- Buscar en la base de datos de la FDA. Confirme que el registro existe en una página fda.gov o accessdata.fda.gov.
- comprobar la decisión. La fecha de recepción o el número de envío por sí solos no constituyen una decisión de autorización..
- Abrir el PDF oficial. Lea la carta de decisión, Indicaciones de uso, y 510(k) Resumen donde esté disponible.
- Construir un mapa del proyecto. Compara el registro con el modelo exacto., etiqueta, uso previsto, reclamos, accesorios, software, y cambios planificados en su proyecto.
El estándar de la FDA Página de clasificación de dispositivos médicos OAP identifica el tipo genérico como “láser, peine, cabello” debajo 21 CFR 890.5500. Su definición genérica se refiere a hombres con alopecia androgénica en las clases Norwood-Hamilton IIa-V.. Esa definición es una descripción a nivel de clasificación, no un sustituto de las Indicaciones de uso exactas en el archivo de autorización del propio dispositivo., que debe verificarse para el modelo y la población enviados.
La FDA también mantiene un informe separado Página de códigos de producto emisores de radiación OAP. Actualmente, esa página identifica un informe de seguridad radiológica del producto y los informes anuales necesarios y enumera 21 CFR 1040.10 y 1040.11 como estándares de desempeño aplicables. Las dos páginas de la FDA responden a preguntas diferentes: uno ayuda a clasificar el dispositivo médico y encontrar su 510(k) ruta; el otro señala los requisitos de radiación láser paralela.
¿Qué debe verificar más allá del 510(k) para un dispositivo láser para el crecimiento del cabello?
Para un producto láser, 510(k) La autorización y el cumplimiento de la radiación de productos electrónicos son pistas de evidencia paralelas.; ninguno reemplaza al otro.
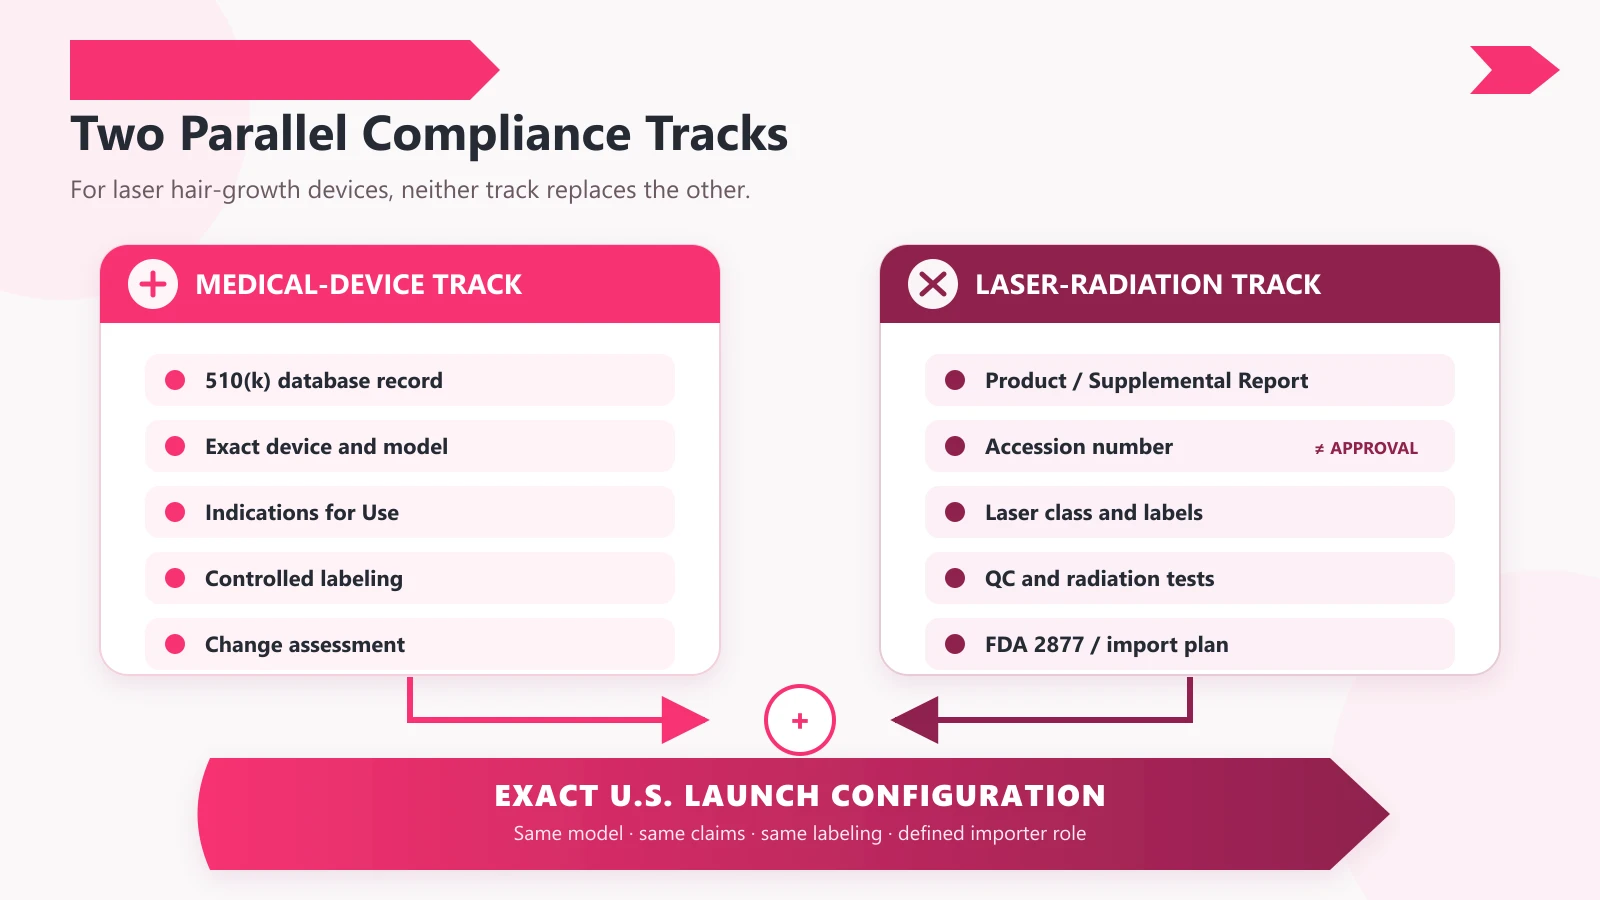
La FDA establece que los productos láser utilizados para aplicaciones médicas deben cumplir tanto con los requisitos aplicables de productos láser como con las regulaciones de dispositivos médicos.. La página actual de radiación OAP enumera 21 CFR 1040.10 y 1040.11, un informe de producto, y presentación de informes anuales. Las preguntas frecuentes sobre entrada al mercado de la FDA dicen que los informes de producto requeridos deben presentarse antes de que el producto se introduzca en los EE. UU.. comercio. Para un producto importado, La FDA recomienda enviar el informe al menos un mes antes de presentarlo para importación para que el CDRH tenga tiempo de emitir una carta de reconocimiento y un número de acceso.. Una carta de reconocimiento o un número de acceso solo muestra que el CDRH recibió un informe de radiación.; no es la aprobación de la FDA y no establece que el informe sea adecuado.
Aviso láser 56 describe el enfoque de aplicación de la FDA para los fabricantes que utilizan disposiciones específicas de IEC 60825-1 Edición 3 e iec 60601-2-22 Edición 3.1 que la FDA identifica como comparable con partes de sus estándares de rendimiento láser. Por lo tanto, un certificado IEC genérico no es suficiente por sí solo.. Los compradores deben asignar el modelo y la configuración exactos a la ruta de cumplimiento seleccionada., clase de láser, informe o suplemento del producto, etiquetas, información de usuario, pruebas de control de calidad, y estados unidos. responsabilidades de importación.
regla del comprador: Solicite el archivo de radiación del modelo exacto por separado del 510(k) archivo. No trate un número de acceso de informe de producto, etiqueta de clase láser, informe CEI, o 510(k) como sustituto de las otras capas de evidencia.
La distinción de informes láser no debe copiarse en todos los dispositivos basados en luz.. FDA Preguntas frecuentes sobre entrada al mercado establece que los productos LED y IPL no cumplen con su definición de láser y actualmente no están sujetos a un estándar de desempeño obligatorio de la FDA ni a informes anuales o de producto según 21 Parte CFR 1002. Siguen siendo productos emisores de radiación sujetos a requisitos generales aplicables en 21 CFR Partes 1000–1005, incluidas notificaciones de defectos y radiación accidental. Para compradores, Ningún informe de producto láser es una señal de alerta para un dispositivo láser aplicable.; su ausencia no es, por sí mismo, un espacio para un dispositivo solo LED.
¿Cómo se combina un 510(k) al dispositivo exacto para el crecimiento del cabello?
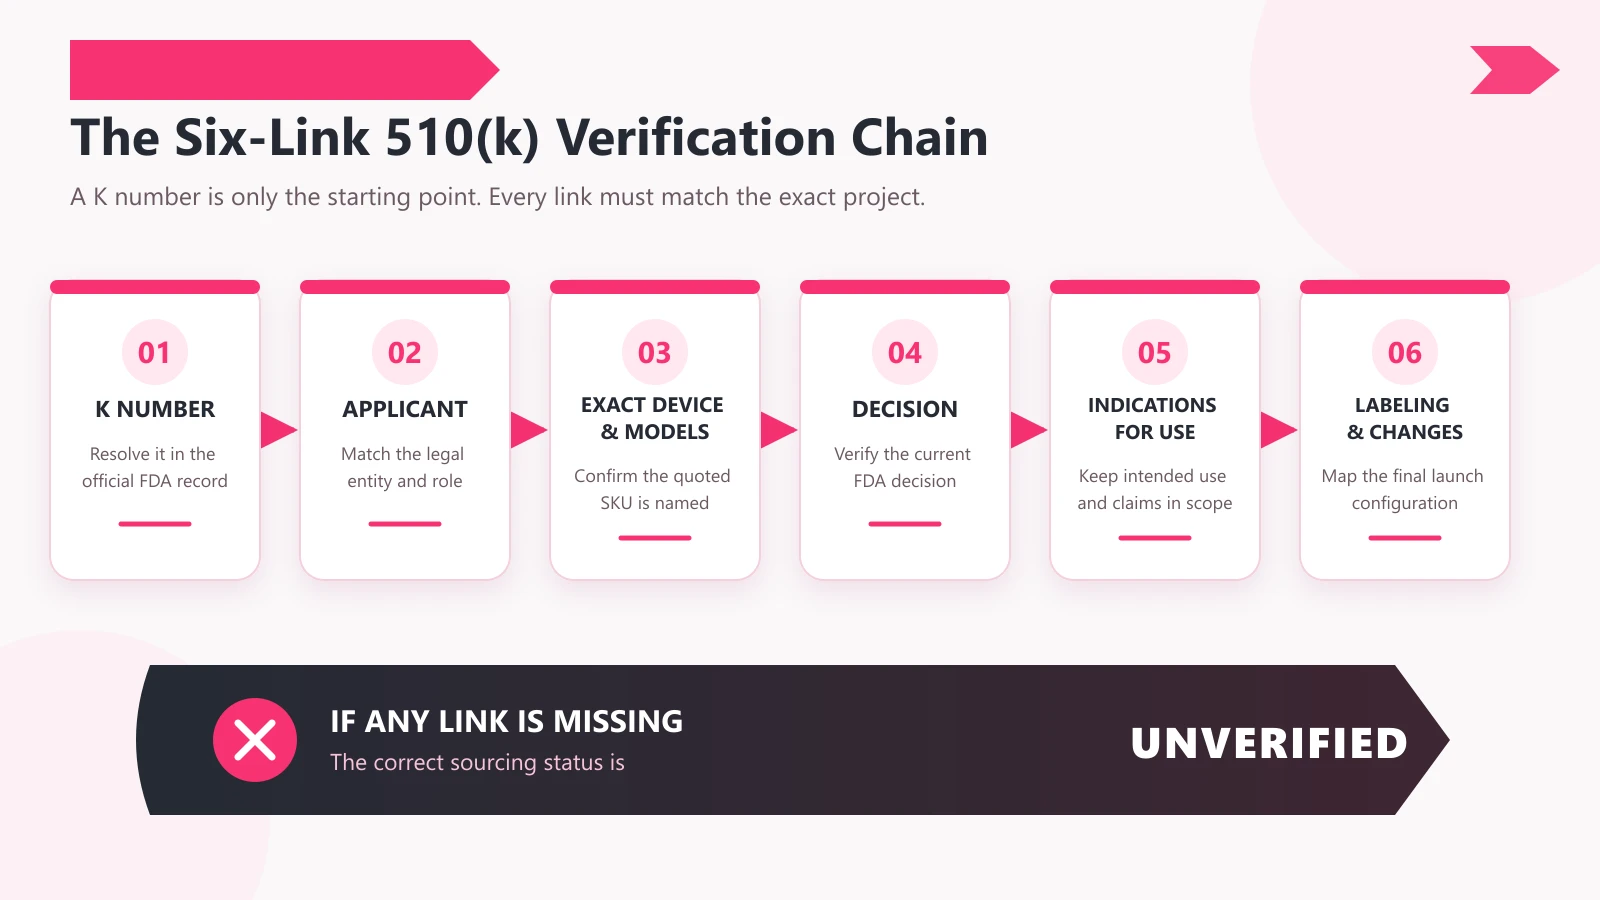
| Enlace para verificar | donde comprobar | Pregunta del proyecto | Condición de parada |
|---|---|---|---|
| Número K y decisión. | base de datos de la FDA | ¿Existe el registro?, y ¿muestra una decisión sustancialmente equivalente?? | Solo una captura de pantalla, reclamo de solicitud, o se proporciona el número de registro |
| Solicitante | Base de datos y carta de decisión. | ¿Quién tiene la presentación?, y cuál es la relación documentada del proveedor con esa parte? | El proveedor no puede explicar la relación con el solicitante. |
| Nombre del dispositivo y modelos exactos. | Base de datos, LA NUBE, y 510(k) Resumen | ¿El SKU en su cotización se nombra explícitamente o se puede demostrar que es el mismo dispositivo aprobado?? | Una gorra diferente, casco, peine, sufijo de modelo, o aparece una familia de productos |
| Código de producto y clasificación. | Página de base de datos y clasificación. | ¿La categoría del dispositivo reclamado es consistente con el registro?? | El número K pertenece a otra categoría de dispositivo |
| Indicaciones de uso | Anexo PDF de la FDA | ¿Hacer los EE.UU. planificados?. uso previsto, población, área de tratamiento, y el tipo de usuario permanecen dentro del registro? | El plan de marketing añade una condición diferente de caída del cabello, población, o usar |
| Etiquetado y configuración | Etiquetado limpio y archivos de proyecto controlados | hacer el manual, advertencias, instrucciones, accesorios, software, y la configuración física permanecen consistentes? | El embalaje o el desarrollo del producto se realiza sin una comparación documentada. |
Este mapa separa un registro válido de una conclusión válida de proyecto. Encontrar un número K real responde solo a la primera pregunta. Un comprador aún necesita establecer por qué ese registro es relevante para el dispositivo en la cotización y para los EE. UU. planificados de la marca.. presentación.
¿Qué no transfiere un 510(k)?
Ninguno de los siguientes, por sí mismo, transfiere autorización de un dispositivo a otro:
- la misma longitud de onda nominal;
- una gorra similar, casco, venda, o forma de peine;
- el mismo código de producto genérico;
- uso del mismo predicado;
- producción en la misma fábrica;
- una relación de distribuidor o de marca privada;
- un nombre de modelo que se parece a un modelo aprobado;
- autorización de un solicitante para otra categoría de producto.
Cada elemento puede tener antecedentes relevantes.. Ninguno reemplaza el mapeo exacto del dispositivo.
¿Cómo funciona un verdadero 510(k) Definir el alcance exacto del dispositivo? Caso: K250830
El registro K250830 de Sungrow proporciona un ejemplo de límites útil: el historial de envío exitoso de un solicitante no constituye un dispositivo diferente, modelo, indicación, o configuración aprobada por la FDA.
El funcionario Registro de base de datos K250830 identifica Shenzhen Sungrow LED Technology Co., Limitado. como el solicitante y nombres 13 Modelos de máscara de terapia de luz LED. El Carta de decisión emitida por la FDA e indicaciones de uso definir rojo, amarillo, y modos rojo más infrarrojos para las arrugas de toda la cara, y modos azul y mixto rojo-azul-infrarrojo para el acné inflamatorio leve a moderado.
Esta es una verdadera decisión SE para el 13 Modelos de máscaras con nombre y sus usos definidos.. No es una autorización de Wakelife como marca., Sungrow como empresa, o la gama más amplia de productos de la fábrica, y no cubre dispositivos para el crecimiento del cabello..
| Campo de alcance | Lo que establece la K250830 | T01-Configuración de desarrollo ultra | Conclusión del comprador |
|---|---|---|---|
| Solicitante / relación de empresa | Tecnología Co. del LED de Shenzhen Sungrow., Limitado. es el solicitante registrado | Los materiales de desarrollo interno identifican una configuración de casco VCSEL multizona inédita dentro del sistema de productos Sungrow/Wakelife.; ningún solicitante, fabricante, numero k, o la decisión de la FDA aún está confirmada para esa configuración | Una relación comercial producto-sistema es un antecedente relevante., no autorización a nivel de modelo |
| Alcance del modelo exacto | 13 Modelos de máscaras de terapia de luz LED con nombre | T01-Ultra no es uno de los modelos nombrados | T01-Ultra no puede describirse como "bajo K250830" |
| Factor de forma | Rostro, cuello/pecho, y modelos de máscaras relacionados nombrados en el registro | Dispositivo inédito en formato casco | Un factor de forma diferente requiere su propio mapeo regulatorio documentado |
| Indicaciones de uso | Arrugas en toda la cara y acné inflamatorio de leve a moderado, dependiendo del modo | No se han identificado indicaciones de uso de T01-Ultra emitidas por la FDA | No transfiera las indicaciones de la mascarilla (ni agregue indicaciones de crecimiento del cabello) a T01-Ultra |
| Configuración del producto | El registro oficial se aplica a la familia de mascarillas autorizadas y etiquetado controlado. | Se está desarrollando una configuración de casco VCSEL multizona inédita; la verificación del dispositivo terminado está pendiente | Una configuración de desarrollo no demuestra el resultado final., autorización, desempeño clínico, clase de láser, o alcance del etiquetado |
| Decisión de la FDA | Sustancialmente equivalente en junio 9, 2025 | No se identifica ningún número T01-Ultra K ni decisión de la FDA en los materiales actuales | Trate la autorización de T01-Ultra como no verificada hasta que exista un registro oficial exacto |
Esta comparación produce dos reglas prácticas.:
- Utilice K250830 para demostrar que Sungrow tiene un éxito rastreable 510(k) historial de envío; la autorización en sí sigue limitada a la 13 Modelos de máscaras con nombre y sus usos definidos..
- Construya el archivo de evidencia T01-Ultra de forma independiente. Su longitud de onda, recuento de emisores, método de irradiancia, controles de seguridad, uso previsto, etiquetado, y la familia de modelos exacta debe conectarse a su propia documentación controlada y a cualquier registro oficial futuro.
HC03 ahora proporciona una conexión de producto en vivo dentro de este flujo de trabajo. Los compradores pueden revisar el Página de producto de tapa láser VCSEL de silicona HC03 y su guía de abastecimiento detallada para evaluar la configuración publicada, preguntas de muestra, y controles de documentos. Estas páginas apoyan el descubrimiento de productos y la debida diligencia.; no establecen 510(k) autorización. A partir de la fecha de revisión de este artículo., no hay HC03 exacto 510(k) el registro ha sido identificado, y K250830 no cubre HC03.
¿Puede una marca privada confiar en la marca de un fabricante? 510(k)?
Un distribuidor puede comercializar un dispositivo del fabricante sin cambios bajo el nombre de su propia empresa sin presentar su propia 510(k), pero la ruta aplicable y las responsabilidades difieren para la distribución nacional y los acuerdos de importación/fabricante extranjero.; La “etiqueta privada” por sí sola no es la respuesta.
FDA 510(k) Preguntas frecuentes dice que cuando un distribuidor comercializa el producto de un fabricante bajo el nombre de su propia empresa, el fabricante presenta el 510(k), si se requiere uno para el dispositivo. También señala textos en las etiquetas como “Fabricado para” o “Distribuido por” cuando la empresa nombrada no es el fabricante. La FDA más amplia Notificación previa a la comercialización 510(k) página describe por separado a un distribuidor nacional de un dispositivo fabricado en los EE. UU. de otra empresa y a un importador de un dispositivo extranjero cuyo fabricante extranjero ya posee la autorización correspondiente.. La misma página dice que la mayoría de los reenvasadores o reetiquetadores no necesitan un nuevo 510(k) cuando no cambian significativamente el etiquetado existente o la condición del dispositivo y el etiquetado permanece consistente con las indicaciones aclaradas, advertencias, y contraindicaciones.
Eso no respalda un “sí” general para cada proyecto OEM o de marca privada.. Primero clasifica el rol y los cambios.:
| Situación del proyecto | Interpretación predeterminada del comprador | Qué verificar antes del lanzamiento |
|---|---|---|
| Dispositivo borrado sin cambios; nombre del distribuidor agregado con precisión | Es posible que el distribuidor no necesite su propio 510(k), pero se debe identificar la ruta de distribución nacional o fabricante extranjero/importación. | Relación fabricante/titular/importador/distribuidor, modelo exacto, redacción de etiqueta calificada, responsabilidades de listado/registro, manejo de quejas, etiquetado actual |
| La marca cambia las afirmaciones de marketing o el uso previsto. | No asuma que la autorización del fabricante aún respalda el proyecto. | Mapeo de reclamo a IFU y evaluación regulatoria documentada |
| Advertencias de cambios de marca, contraindicaciones, instrucciones, o protocolo de tratamiento | Escalar antes de la aprobación | Comparación controlada del etiquetado y justificación del cambio |
| La marca especifica hardware nuevo., disposición de la fuente de luz, software, accesorio, material, sistema de energía, o cambio de fabricación | Tratar como una evaluación de cambio de dispositivo, no es un simple reetiquetado | Comparación de diseños, análisis de riesgos, impacto de la prueba, y si un nuevo 510(k) puede ser necesario |
| La marca u otra parte es el desarrollador de la especificación. | La responsabilidad regulatoria puede diferir de un acuerdo básico de distribuidor | Identificar quién controla las especificaciones y quién debe mantener/presentar el registro aplicable. |
regla del comprador: documentar el rol empresarial real y los cambios reales. No utilice la frase "marca privada" para colapsar al distribuidor., reetiquetar, desarrollador de especificaciones, fabricante por contrato, y 510(k) titular en una categoría.
Para cualquier lanzamiento específico, han calificado EE.UU.. Un asesor regulatorio o un profesional regulatorio experimentado confirma el rol final., etiquetado, listado, y obligaciones de presentación.
¿Qué cambios requieren una intensificación ante Estados Unidos?. Lanzamiento?
Escalar cualquier cambio que pueda afectar el uso previsto., seguridad, eficacia, etiquetado, o la comparación tecnológica autorizada; no permita que la aprobación comercial avance más rápido que la evaluación del cambio.
FDA Notificación previa a la comercialización 510(k) guía dice una nueva 510(k) Se requiere cuando un cambio o modificación podría afectar significativamente la seguridad o eficacia., o cuando el dispositivo se comercialice para un uso nuevo o diferente al previsto.. El 510(k) El titular es responsable de evaluar y documentar los cambios bajo los controles aplicables del sistema de calidad..
Utilice esta puerta de escalada:
Escalar inmediatamente cuando el proyecto cambie:
- uso previsto, condición, población de usuarios, área de tratamiento, o reclamo clínico;
- advertencias, contraindicaciones, instrucciones, tiempo de tratamiento, o frecuencia;
- fuente de energía, arquitectura de longitud de onda, producción, óptica, o disposición del emisor;
- diseño electrico, batería, cargador, controlador, o fuente de alimentación;
- software, firmware, control de aplicaciones, minutero, lógica de dosis, o interfaz de usuario;
- materiales, componentes de contacto biocompatibles, adaptar, o estructura mecánica;
- accesorios que afectan el uso, producción, seguridad, o etiquetado;
- método de fabricación o proveedor de una manera que podría afectar el rendimiento del dispositivo;
- El modelo de identidad o relación familiar que se muestra en los documentos de autorización..
No deje que el comprador decida solo el resultado regulatorio.
La tarea del comprador es identificar y documentar el cambio., no inventar una conclusión legal a partir de una publicación de blog. Pregúntale al 510(k) titular o fabricante responsable para la comparación controlada y la decisión documentada sobre si la autorización existente sigue siendo aplicable o si se necesita otra presentación. Luego, revise la configuración de lanzamiento en el contexto del rol y las afirmaciones reales de la marca..
¿Qué documentos debe solicitar antes de aprobar un dispositivo para el crecimiento del cabello??
Solicite un conjunto de documentos rastreables que conecte el registro público de la FDA con la muestra exacta, cotización, etiqueta, y configuración comercial planificada.
| Documento o registro | Por qué es importante | Que respuesta tan útil contiene |
|---|---|---|
| FDA 510(k) enlace de base de datos | Confirma el registro público. | URL oficial en vivo, numero k, solicitante, nombre del dispositivo, código de producto, decisión |
| PDF oficial de la FDA | Muestra carta de decisión, LA NUBE, y resumen donde esté disponible | expediente completo, páginas no recortadas |
| Mapa de modelo despejado | Conecta el SKU de cotización al registro. | Modelo exacto y relación familiar documentada. |
| Indicaciones de uso actuales | Establece el límite inicial del reclamo | Redacción exacta y condiciones de uso/usuario aplicables |
| Etiquetado controlado actual / LA NUBE | Muestra advertencias, contraindicaciones, instrucciones, y partes nombradas | Número de documento, revisión, fecha, modelo exacto |
| Mapa de roles de la marca privada | Separa fabricante, titular, distribuidor, reetiquetar, importador, y desarrollador de especificaciones | Nombres de entidades legales y responsabilidades regulatorias |
| Evaluación de cambios | Evalúa las diferencias con respecto a la configuración borrada. | Lista de cambios en paralelo, riesgo/impacto de las pruebas, aprobación, y conclusión de la presentación |
| Especificación del producto y matriz de prueba. | Conecta la configuración del dispositivo a la evidencia de verificación. | Modelo exacto/ID de muestra, configuración, identificadores de informes, revisión, condiciones de prueba |
| Archivo de cumplimiento de radiación láser, cuando corresponda | Separa las obligaciones de radiación de productos electrónicos de la autorización de dispositivos médicos. | Producto de modelo exacto o informe complementario, número de acceso, seleccionado 21 Ruta CFR o Laser Notice 56/IEC, clase de láser y etiquetas, información de usuario, Registros de pruebas de control de calidad/radiación, estado del informe anual, FDA 2877/responsabilidades de importación, y cronograma de informes |
| Registro, listado, A NOSOTROS. Agente, y plan de importación | Cubre responsabilidades administrativas y de entrada. | Entidades correctas, actividades, nombres de propiedad y listados; rol de importador; dispositivo-medico EE.UU.. Responsabilidades del agente; y el producto de radiación designado por separado U.S.. Agente requerido para un fabricante extranjero según 21 CFR 1005.25 |
| Proceso de reclamación y post-comercialización | Muestra cómo las quejas llegan al fabricante responsable | Contactos, cronogramas, escalada, propiedad del registro, y responsabilidades de presentación de informes |
No acepte “Documentos de la FDA disponibles” como respuesta completa. Una respuesta útil nombra el archivo., número de registro, modelo, revisión, role, y límite.
¿Qué señales de alerta de la FDA deberían detener una aprobación??
Pausar muestra, embalaje, afirmar, o aprobación de compra cuando la evidencia no se puede rastrear hasta el proyecto exacto.
Las banderas rojas incluyen:
- un “certificado de registro de la FDA,”Logotipo de la FDA, número de propietario/operador, o la lista de dispositivos se presenta como 510(k) autorización;
- el proveedor dice "aprobado por la FDA" pero proporciona una 510(k) registro;
- no se proporciona ningún número K, o el número no se resuelve en una página oficial de la FDA;
- el registro muestra un solicitante diferente, y el proveedor no puede documentar la relación;
- el nombre del dispositivo, modelo exacto, o el factor de forma difiere del producto en la cotización;
- el número K pertenece a una máscara, dispositivo de dolor, panel, u otra categoría de producto en lugar del dispositivo para el crecimiento del cabello que se vende;
- el proveedor apunta a un predicado, código de producto compartido, longitud de onda similar, o la misma fábrica como prueba de cobertura;
- un número de acceso al informe del producto, informe CEI, o la etiqueta de clase de láser se presenta como autorización o aprobación de la FDA;
- el dispositivo utiliza láseres, pero no hay un alcance de informe de radiación del modelo exacto, clase de láser, etiquetas, o los registros de pruebas de control de calidad de soporte se pueden asignar a la configuración suministrada;
- un producto láser importado sujeto a un estándar de rendimiento carece de la FDA aplicable 2877 etiqueta de declaración o certificación/identificación; La FDA establece que se denegará la entrada a los productos cubiertos que no cumplan con las normas o no estén etiquetados.;
- una solicitud “en proceso” se describe como ya aprobada;
- el proveedor no puede proporcionar el PDF oficial, Indicaciones de uso, o etiquetado controlado actual;
- el embalaje previsto añade una pérdida de cabello más amplia, población de usuarios, tratamiento, o reclamaciones de desempeño;
- hardware, software, accesorios, o protocolo fueron cambiados sin una evaluación de cambio documentada;
- el proveedor dice que el etiquetado privado permite a la marca hacer cualquier afirmación que desee.
Una señal de alerta no demuestra automáticamente una mala conducta. Significa que el proyecto no está listo para su aprobación..
¿Qué preguntas de RFQ puede copiar??
Una respuesta útil del proveedor debería devolver enlaces oficiales., nombres exactos de los modelos, revisiones controladas de documentos, definiciones de roles, y cambiar los límites, no sólo las insignias.
| pregunta de solicitud de cotización | Qué respuesta útil debería contener. |
|---|---|
| ¿Es el dispositivo para el crecimiento del cabello exacto en esta cotización de la FDA? 510(k)-despejado, o solo registrado/listado? | Una declaración de estado precisa y un enlace a la base de datos oficial |
| ¿Cuál es el número K?, solicitante, nombre del dispositivo, código de producto, fecha de decisión, y decisión? | Campos que coinciden con el registro de la FDA |
| ¿Qué modelo aprobado es nuestro SKU cotizado?? | Mapa modelo exacto, incluyendo sufijos y documentos familiares |
| ¿Cuáles son las indicaciones de uso oficiales y el estado de OTC/Rx?? | Texto exacto de la FDA y página oficial en PDF |
| ¿Qué entidad es la 510(k) titular, fabricante, desarrollador de especificaciones, distribuidor, importador, y etiquetadora? | Nombres legales, actividades, y mapa de responsabilidad |
| ¿Qué texto de la etiqueta identificará la relación de nuestra marca con el fabricante?? | Propuesta “Fabricada para” / Revisión de redacción y etiquetado de “Distribuido por” |
| ¿Nuestra marca, embalaje, manual, advertencias, instrucciones de tratamiento, o cambio de reclamos? | Documentos resaltados y comparación entre reclamo e instrucciones de uso |
| ¿El producto, accesorios, software, producción, materiales, o cambio de configuración de fabricación? | Lista de cambios controlados, pruebas afectadas, y evaluación regulatoria |
| tiene el 510(k) El titular documenta si los cambios requieren una nueva presentación.? | Evaluación de cambios firmada/aprobada y revisor responsable |
| cual registro, listado, A NOSOTROS. agente, importador, UDI, queja, y las responsabilidades de presentación de informes se aplican a cada parte? | Tabla de responsabilidades específicas del proyecto, no es una promesa de cumplimiento genérica |
| ¿Puede proporcionar la especificación actual?, etiquetado/IDU, e informes de verificación relevantes para el modelo exacto? | Archivos controlados con modelo., revisión, muestra, fecha, e identificadores de prueba |
| Si el dispositivo contiene láseres, qué informe de productos de radiación y ruta de cumplimiento cubren el modelo exacto? | Alcance del informe complementario o del producto, número de acceso, seleccionado 21 Ruta CFR o Laser Notice 56/IEC, clase de láser, etiquetas, información de usuario, pruebas de control de calidad, estado del informe anual, FDA 2877/plan de importación, cronograma de informes, y productos de radiación EE. UU.. Agente cuando corresponda |
Envíe las preguntas con el mercado objetivo., uso previsto, reclamaciones planificadas, modelo seleccionado, canal de ventas, y personalización propuesta. Sin ese breve, un proveedor no puede asignar de manera confiable el conjunto de documentos correcto al proyecto.
¿Qué debería hacer una marca a continuación??
No comience con una afirmación como "necesitamos un gorro para el cabello aprobado por la FDA". Comience con un mapa del proyecto.
- Escribe a los EE.UU.. uso previsto y afirmaciones planificadas en lenguaje sencillo.
- Identifique el modelo exacto del proveedor y cada hardware planificado., software, accesorio, manual, embalaje, y cambio de marca.
- Solicite el número K y el PDF oficial de la FDA.
- Complete el mapa de seis enlaces de registro a proyecto en esta guía.
- Solicita el etiquetado controlado, mapa modelo, mapa de roles, y evaluación del cambio.
- Para un producto láser, asignar por separado el modelo exacto a su informe de radiación, ruta estándar de rendimiento, clasificación y etiquetas, evidencia de control de calidad, y responsabilidades de importación.
- Pausar reclamaciones no admitidas y relaciones de modelo no resueltas.
- Enviar la configuración final a una revisión regulatoria calificada antes del empaque y lanzamiento al mercado..
Para revisar una plataforma de límites actualmente publicada, visita el Página de producto de tapa láser VCSEL de silicona HC03 y el Guía de abastecimiento de HC03. Para comparar otros factores de forma, él está en Wakelife's Gama de dispositivos para el crecimiento del cabello con láser y LED y el guía de abastecimiento de peine láser para el crecimiento del cabello. Estas páginas apoyan la exploración de productos y el alcance del proyecto.; no establecen la autorización de la FDA para un modelo a menos que se identifique y verifique por separado un registro oficial exacto.
Si desea que Wakelife prepare una lista de solicitud de documentos específicos del proyecto, enviar el mercado objetivo, uso previsto, reclamaciones planificadas, modelo seleccionado, canal, rol de etiqueta, y alcance de personalización con tu consulta. El primer resultado debería ser un mapa de brechas de evidencia, no una promesa sin respaldo de la FDA..
Preguntas frecuentes
¿El registro de la FDA es lo mismo que el de la FDA? 510(k) autorización para un dispositivo para el crecimiento del cabello?
No. El registro de establecimiento y el listado de dispositivos son registros administrativos.. No demuestran que la FDA haya autorizado, aprobado, o autorizado el dispositivo exacto para el crecimiento del cabello. Solicite el número K y verifíquelo en público de la FDA 510(k) base de datos.
¿La FDA 510(k) La autorización significa que el dispositivo para el crecimiento del cabello está aprobado por la FDA.?
No. Una determinación de equivalencia sustancial a través de 510(k) admite la expresión “autorizado por la FDA” o “510(k)-despejado,” no “aprobado por la FDA”. La autorización aún debe describirse dentro de su dispositivo exacto y alcance de uso..
¿El código de producto OAP demuestra un límite para el crecimiento del cabello?, casco, o peine se limpia?
No. OAP es una clasificación genérica de productos de la FDA y una útil ruta de búsqueda en bases de datos. No es un número K y no prueba que un modelo en particular tenga autorización.. Su definición genérica se refiere a una población masculina con alopecia androgenética., pero la población y el uso exactos autorizados deben provenir de las propias indicaciones de uso del dispositivo..
¿Un informe de producto láser o un número de acceso reemplaza a un 510(k)?
No. La FDA trata los informes de radiación de productos electrónicos y la revisión previa a la comercialización de dispositivos médicos aplicables como obligaciones separadas. Un número de acceso identifica un informe de radiación recibido por CDRH; no es la aprobación de la FDA y no establece que el informe sea adecuado. Para un dispositivo láser para el crecimiento del cabello, verificar tanto el dispositivo exacto 510(k) base y el archivo de radiación láser del modelo exacto aplicable.
¿Pueden dos dispositivos con la misma longitud de onda utilizar la misma 510(k)?
No solo en longitud de onda. La autorización está vinculada a una comparación de dispositivos enviada que incluye el uso previsto y las características tecnológicas.. Identidad modelo, producción, óptica, diseño, etiquetado, advertencias, protocolo, software, y otros factores pueden diferir.
¿Es el número K de un dispositivo predicado una prueba de que mi dispositivo está borrado??
No. Un predicado es parte de la comparación de equivalencia sustancial del remitente.. Su autorización no se transfiere a un dispositivo de terceros no incluido en la lista.. Su dispositivo necesita su propia base legal de marketing aplicable.
¿Puede un distribuidor de marca privada vender un dispositivo autorizado sin cambios y sin el suyo propio? 510(k)?
Potencialmente. La FDA dice que el fabricante presenta la 510(k), si es necesario, cuando un distribuidor comercializa el producto de ese fabricante bajo el nombre del distribuidor. La FDA aborda por separado la distribución nacional y la importación de un dispositivo ya autorizado de un fabricante extranjero.. Las partes deberán identificar la ruta aplicable, Indique con precisión su relación en la etiqueta., y mantener el dispositivo exacto y el etiquetado dentro de las condiciones aplicables. Cambios en el uso previsto, etiquetado, condición del dispositivo, presupuesto, o los roles regulatorios pueden cambiar el análisis, entonces el proyecto exacto aún necesita revisión.
¿Tiene un modelo múltiple? 510(k) cubrir nuevos modelos agregados más tarde?
No automáticamente. Un registro puede nombrar varios modelos autorizados., pero un modelo nuevo o modificado aún necesita una comparación documentada y una evaluación de cambios. Si el cambio podría afectar significativamente la seguridad o eficacia o introduce un nuevo uso previsto, La FDA dice una nueva 510(k) puede ser necesario.
Son T01-Ultra, HC03, HT01, T02, o C02 dispositivos para el crecimiento del cabello aprobados por la FDA?
A partir de la fecha de revisión de este artículo., sin FDA 510(k) Se ha identificado un registro para estos modelos de Wakelife., por lo que el artículo no los describe como aprobados por la FDA. K250830 pertenece a una familia de máscaras LED definida y no se puede utilizar para T01-Ultra, HC03, u otro dispositivo para el crecimiento del cabello. Los compradores deben considerar la autorización a nivel de modelo como no verificada a menos que Wakelife proporcione un registro oficial exacto que coincida con el dispositivo., uso previsto, etiquetado, y configuración del proyecto.
Resumen
La forma más segura de verificar un dispositivo para el crecimiento del cabello aprobado por la FDA es conectar el registro oficial con el proyecto comercial.:
Número K → solicitante → dispositivo/modelos exactos → decisión → Indicaciones de uso → etiquetado y cambios planificados
Si falta algún enlace, el estado de abastecimiento correcto es inconfirmado, no "probablemente cubierto". Registro, listado, un código de producto compartido, la misma longitud de onda, un factor de forma similar, un predicado, o una relación de fábrica no puede reemplazar esa cadena de evidencia.
Para conectar esta verificación de la FDA con la selección del fabricante, aprobación de muestras y diseño de RFQ, continuar con el Fabricante de dispositivos para el crecimiento del cabello & Guía OEM/ODM.
Para conocer la diferencia más amplia entre los registros del mercado, sistemas de calidad, seguridad electrica, pruebas ópticas, y fondo de fábrica, continuar con el Guía de certificación de dispositivos de terapia LED.
Nota regulatoria: Este artículo es para educación sobre abastecimiento B2B y diligencia debida.. No reemplaza el asesoramiento de la FDA ni la revisión de proyectos específicos por parte de expertos estadounidenses calificados.. Asesoramiento regulatorio para un producto., rol de entidad, etiqueta, afirmar, cambiar, acuerdo de importación, o lanzamiento de marca privada.
Referencias
-
1
A NOSOTROS. FDA. Notificación previa a la comercialización 510(k).
-
2
A NOSOTROS. FDA. Buscar lo liberable 510(k) Base de datos.
-
3
A NOSOTROS. FDA. Recordatorios importantes sobre el registro y el listado.
-
4
Código Electrónico de Regulaciones Federales. 21 CFR 807.97 — Etiquetado erróneo por referencia a notificación previa a la comercialización.
-
5
A NOSOTROS. FDA. Código de producto OAP — Láser, Peine, Cabello.
-
6
A NOSOTROS. FDA. K250830 510(k) Registro de base de datos.
-
7
A NOSOTROS. FDA. K250830 Carta de decisión e indicaciones de uso.
-
8
A NOSOTROS. FDA. 510(k) Preguntas frecuentes.
-
9
A NOSOTROS. FDA. es un nuevo 510(k) necesario para una modificación del dispositivo?.
-
10
A NOSOTROS. FDA. Requisitos generales de etiquetado de dispositivos.
-
11
A NOSOTROS. FDA. Clasificación de productos de dispositivos médicos OAP.
-
12
A NOSOTROS. FDA. Productos e instrumentos láser.
-
13
A NOSOTROS. FDA. Llevar al mercado un producto emisor de radiación: Preguntas frecuentes.
-
14
A NOSOTROS. FDA. Aviso láser No. 56 — CEI 60825-1 Ed. 3 e iec 60601-2-22 Ed. 3.1.
-
15
Código Electrónico de Regulaciones Federales. 21 CFR 1040.10 — Productos láser y 21 CFR 1040.11 — Productos láser para fines específicos.
-
16
A NOSOTROS. FDA. Importación y Exportación de Productos Electrónicos.
-
17
Código Electrónico de Regulaciones Federales. 21 CFR 1005.25 — Designación de EE.UU.. Agente de un fabricante extranjero.