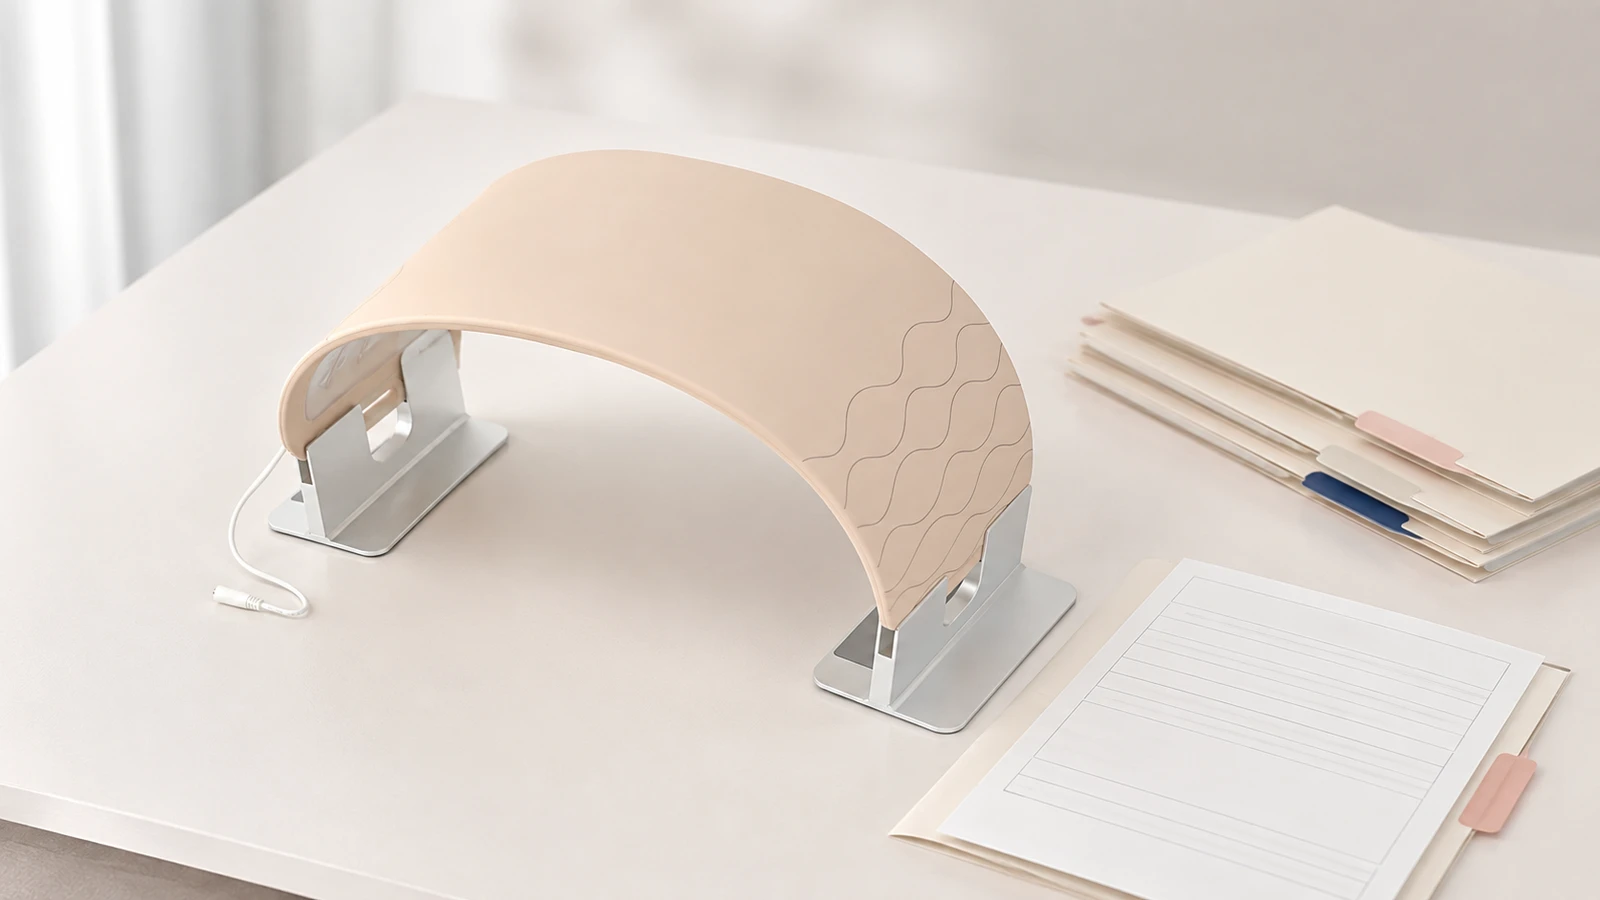
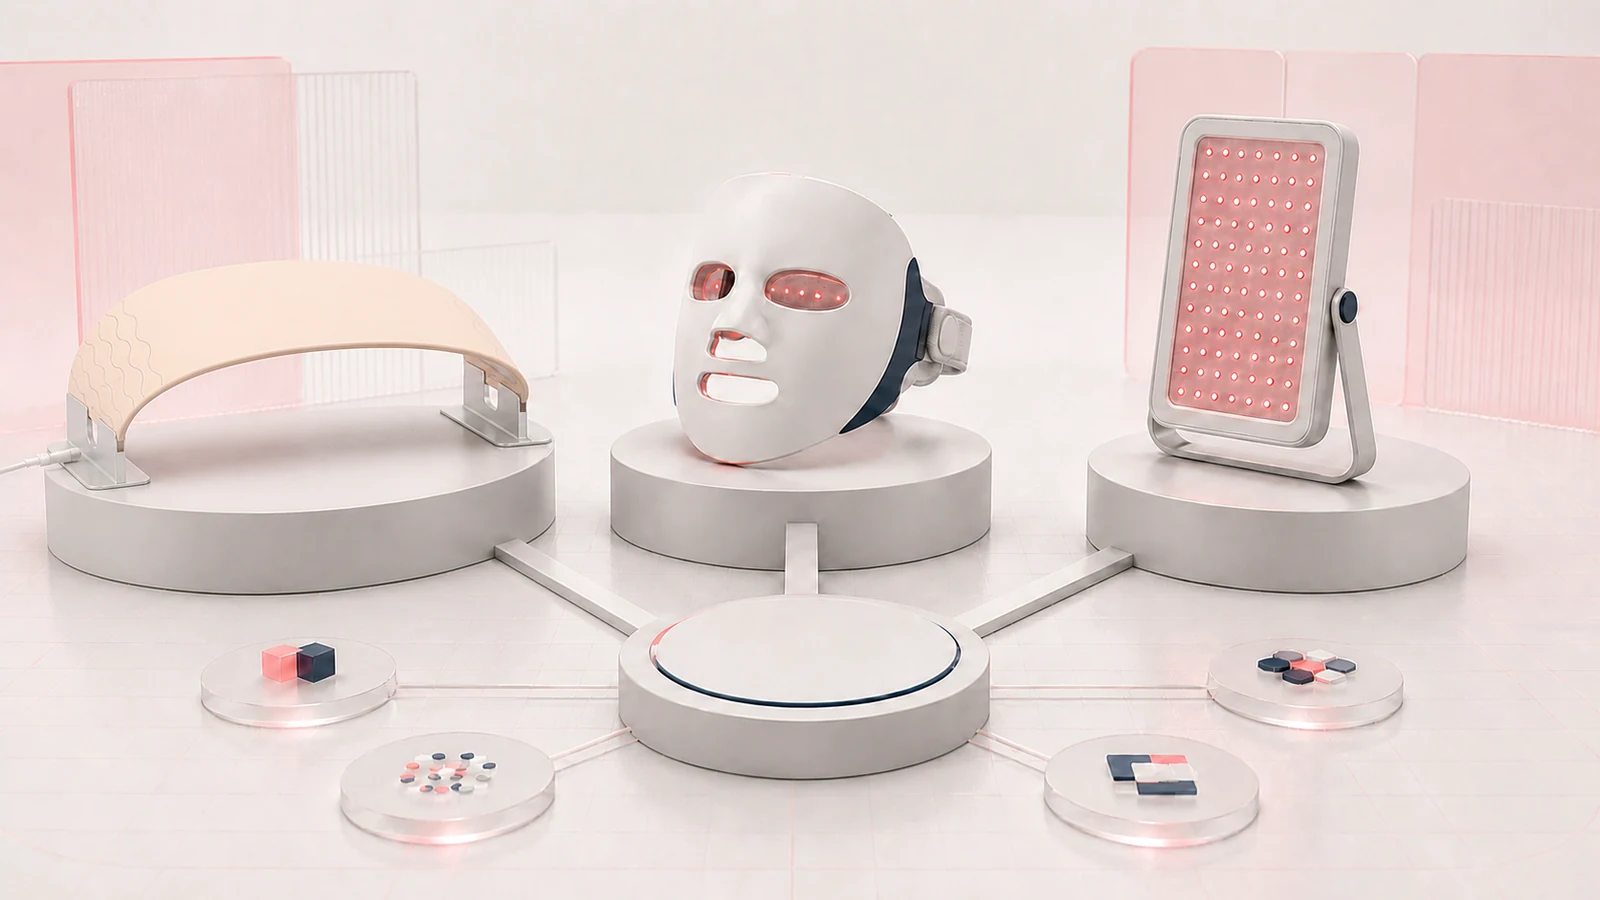
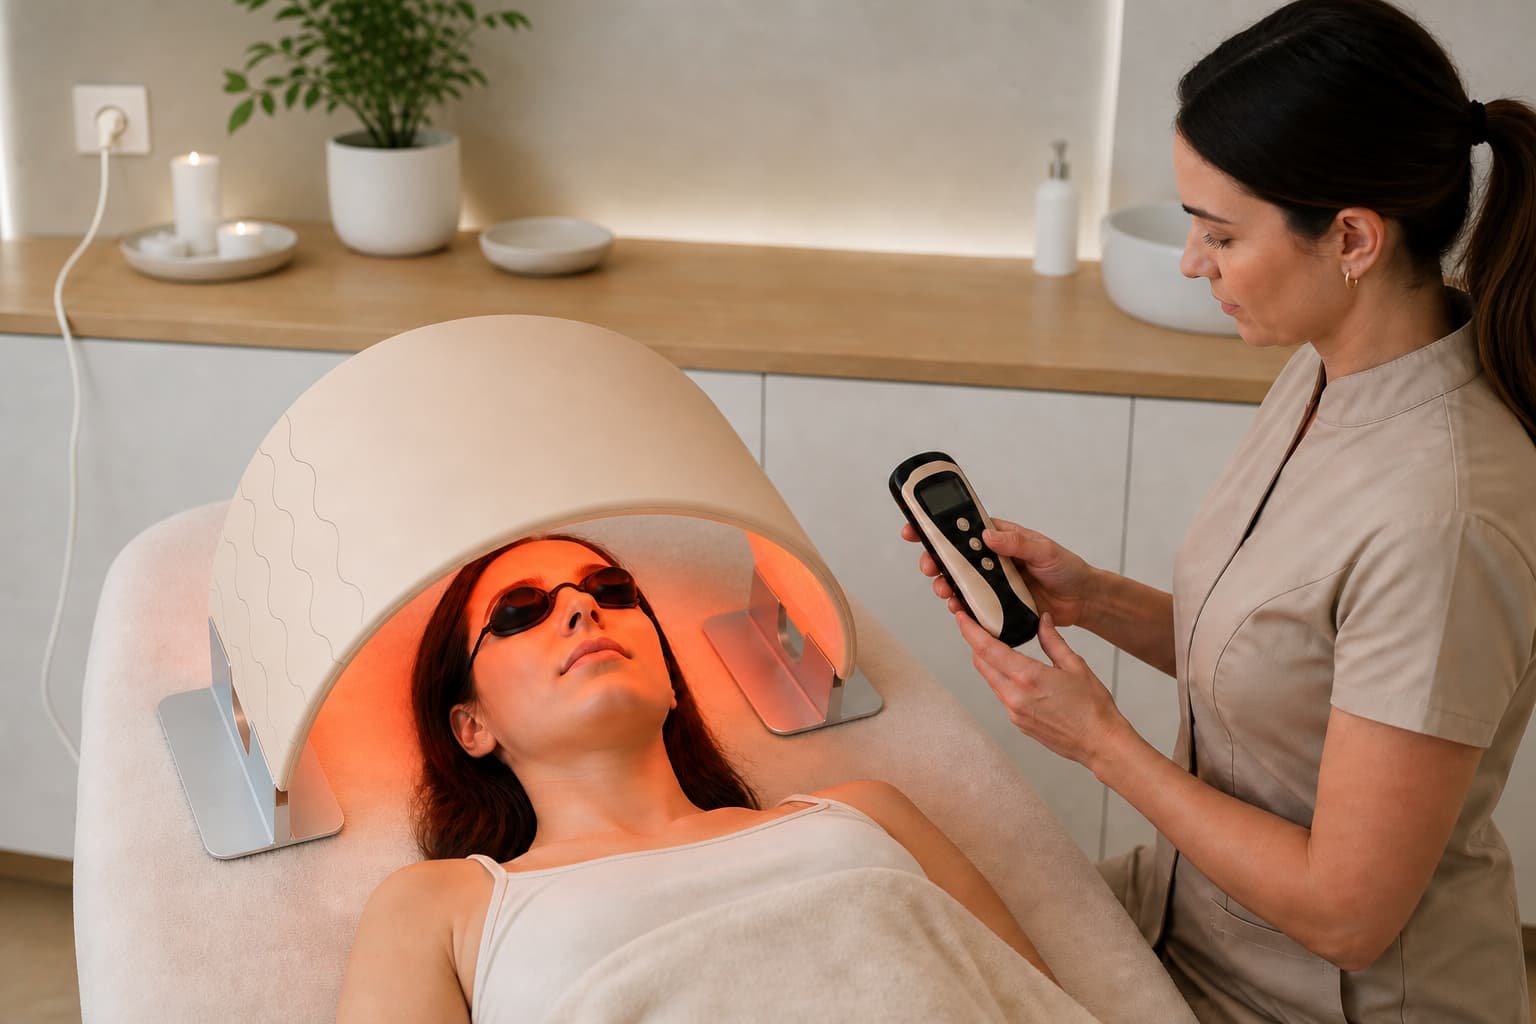
Geben Sie keine Massenproduktion frei, weil sich ein Muster eines LED-Therapiegeräts einschaltet, sieht fertig aus und entspricht einem Katalogfoto. Genehmigen Sie eine identifizierte Musterrevision anhand einer kontrollierten Spezifikation, reproduzierbare Testergebnisse, Endgültige Etikettierung und Verpackung, eine Dokumentkarte mit exaktem Modell, und einen schriftlichen Produktionskontrollplan.
In diesem Ratgeber, „Mustergenehmigung“ bezeichnet die Beschaffungsfreigabe eines Käufers. Es handelt sich nicht um eine FDA-Zulassung, CE-Kennzeichnung, Laborzertifizierung oder eine andere behördliche Genehmigung.
Vor der Unterzeichnung, Beantworte drei Fragen:
- Was genau ist diese Einheit?? Notieren Sie das Modell, Proben-ID, Revision, Konfiguration und ob es sich um ein Standardmuster handelt, modifizierte Probe, technischer Prototyp oder produktionsabsichtliches Muster.
- Was hat es bewiesen?? Notieren Sie die Anforderung, Testmethode, Ergebnis, Beweise und ungelöste Abweichungen für jedes kritische Merkmal.
- Was steuert die nächsten Einheiten? Sperren Sie die Spezifikation, Referenzmuster, Änderungsbenachrichtigungsregeln und Pilot- oder Produktionsinspektionsplan.
Falls eine Antwort fehlt, Das Muster ist noch nicht für die Massenproduktion bereit.
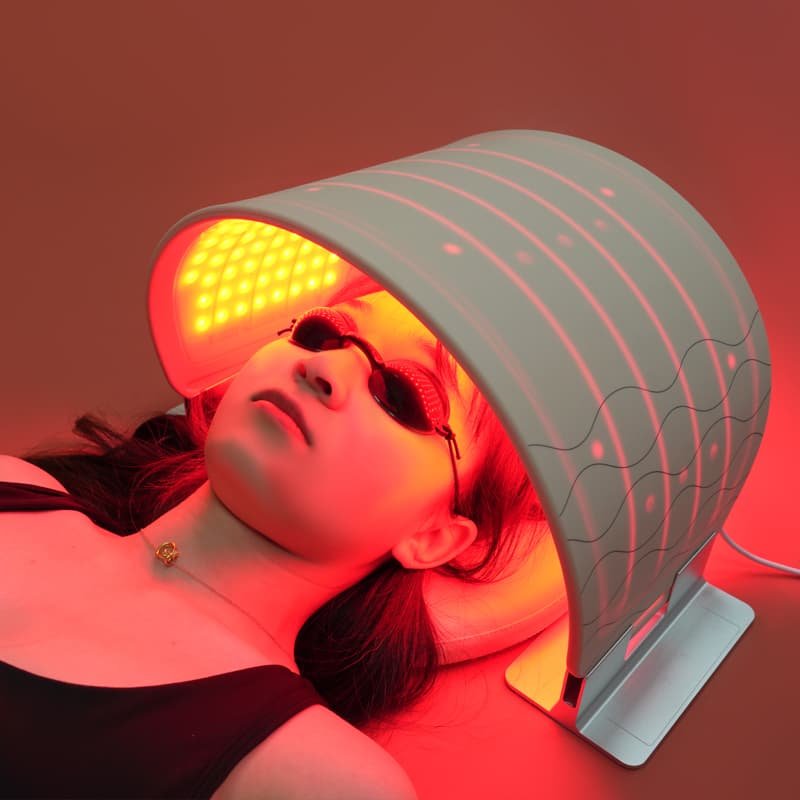
Was gibt die Mustergenehmigung eigentlich frei??
Eine Musterentscheidung sollte nur die im Genehmigungsdatensatz genannte Phase und Konfiguration freigeben.
Verwenden Sie diese als funktionierende Beschaffungskennzeichnungen – nicht als universelle Definitionen der Regulierungsstufen:
| Probentyp | Was es bei der Bewertung helfen kann | Was es nicht automatisch freigibt |
|---|---|---|
| Standard-Produktionsmuster | Das aktuelle Erscheinungsbild einer vorhandenen Plattform, Kontrollen, Zubehör und Benutzer-Workflow | Ihr Private-Label-Kunstwerk, benutzerdefinierte Konfiguration oder Zielgruppennachweise |
| Modifiziertes Beispiel | Eine benannte Änderung, z. B. Farbe, Logo, Controller-Benutzeroberfläche, Wellenlängenmodus oder Verpackung | Weitere Änderungen, die in der Einheit nicht dargestellt wurden |
| Technischer Prototyp | Eine Designfrage wie Passform, Elektronik, Optik, Kontrollen oder mechanische Machbarkeit | Endgültige Materialien, kosmetisches Finish, Produktionsprozess oder Wiederholbarkeit in der Massenproduktion |
| Produktionsabsicht oder Vorserienmuster | Die geplante Stückliste, Herstellungsverfahren, Kunstwerk, Zubehör und Auslieferung im produktionsnahen Stadium | Zukünftige Chargenkonsistenz, endgültige Marktzulassung oder Versandabnahme |
Bitten Sie den Lieferanten, anzugeben, welches Label gilt und welches absichtlich nicht für die Produktion vorgesehen ist. Ein handgefertigter Prototyp kann nützlich sein, aber dennoch als Goldmuster ungeeignet sein. Eine Standard-Lagereinheit ist möglicherweise produktionsbereit und stellt dennoch nicht Ihre Private-Label-Version dar.
Was sind die Bedingungen für einen sofortigen Stopp??
Stoppen Sie die Genehmigung vor der detaillierten Bewertung, wenn die Probe nicht zurückverfolgt werden kann oder eine ungelöste kritische Lücke aufweist.
Geben Sie die Produktion nicht frei, wenn:
- das Modell, Proben-ID oder Revision fehlt;
- das Zitat, Spezifikation und physikalische Einheit beschreiben unterschiedliche Konfigurationen;
- ein kritischer Modus, Timer, Regler, Stromversorgung oder Sicherheitsfunktion funktionieren nicht wie angegeben;
- Der Adapter, Batterie, Stecker, Controller oder Zubehör weicht ohne genehmigte Änderung vom geplanten verkaufsfähigen Kit ab;
- optische Werte können keinem angegebenen Modus zugeordnet werden, Position, Distanz, Instrument und Probe;
- Kennzeichnungs- oder Verkaufsaussagen gehen über den für den Markt vorgesehenen Verwendungszweck und Nachweisumfang hinaus;
- Der Lieferant verlässt sich auf einen Prüfbericht, Zertifikat oder behördliche Aufzeichnung, die nicht mit dem genauen Modell und der genauen Konfiguration in Verbindung gebracht werden kann;
- Als endgültige Produktionsreferenz wird ein technischer Prototyp vorgestellt;
- ein bekanntes Material, Komponente, Firmware, Eine Änderung des Bildmaterials oder der Verpackung unterliegt keiner Folgenabschätzung;
- Der Lieferant kann nicht erklären, wie die zukünftige Produktion mit der genehmigten Referenz verglichen wird.
Eine Stoppbedingung bedeutet nicht immer, dass das Projekt abgebrochen werden muss. Dies bedeutet, dass die aktuelle Version erst genehmigt werden kann, wenn die Lücke behoben und dokumentiert ist.
Erstellen Sie vor dem Testen den Genehmigungsdatensatz
Legen Sie einen Stammsatz für ein Produkt an, Qualität, Einhaltung, Logistik und Lieferant beurteilen die gleiche Stichprobe.
Verwenden Sie eine Zeile pro Anforderung:
| Feld | Was soll aufgezeichnet werden? |
|---|---|
| Anforderungs-ID | Stabile Nummer, die mit der Spezifikation verknüpft ist, Zeichnung, Grafik oder Qualitätsplan |
| Erfordernis | Das erwartete Material, Dimension, Funktion, Ausgabe, Etikett, Zubehör oder Pack-out |
| Akzeptanzkriterium | Eine schriftliche Bestehensbedingung und ggf. Toleranz |
| Test- oder Inspektionsmethode | Aufstellen, Instrument, Modus, Distanz, Dauer, Probenzustand und verantwortliche Partei |
| Beobachtetes Ergebnis | Tatsächliche Messung oder Feststellung – nicht nur „OK“ |
| Beweis | Foto, Video, Berichtsnummer, Datendatei, Überarbeitung des Bildmaterials oder signierte Aufzeichnung |
| Status | Passieren / Bedingt / Scheitern / N / A |
| Abweichung und Aktion | Was ist anders, Wem gehört es?, erforderliche Nachweise und Fälligkeitsdatum |
| Genehmigungsbehörde | Benannte Käufer- und Lieferantengenehmiger, Entscheidungsdatum und Freigabestadium |
Verwenden Sie „N/A“ nicht als Leerzeichen. Geben Sie den projektspezifischen Grund an. Verwenden Sie „Bedingt“ nicht für eine kritische Sicherheit, beanspruchen, Kernfunktions- oder Dokumentbereichsfehler.
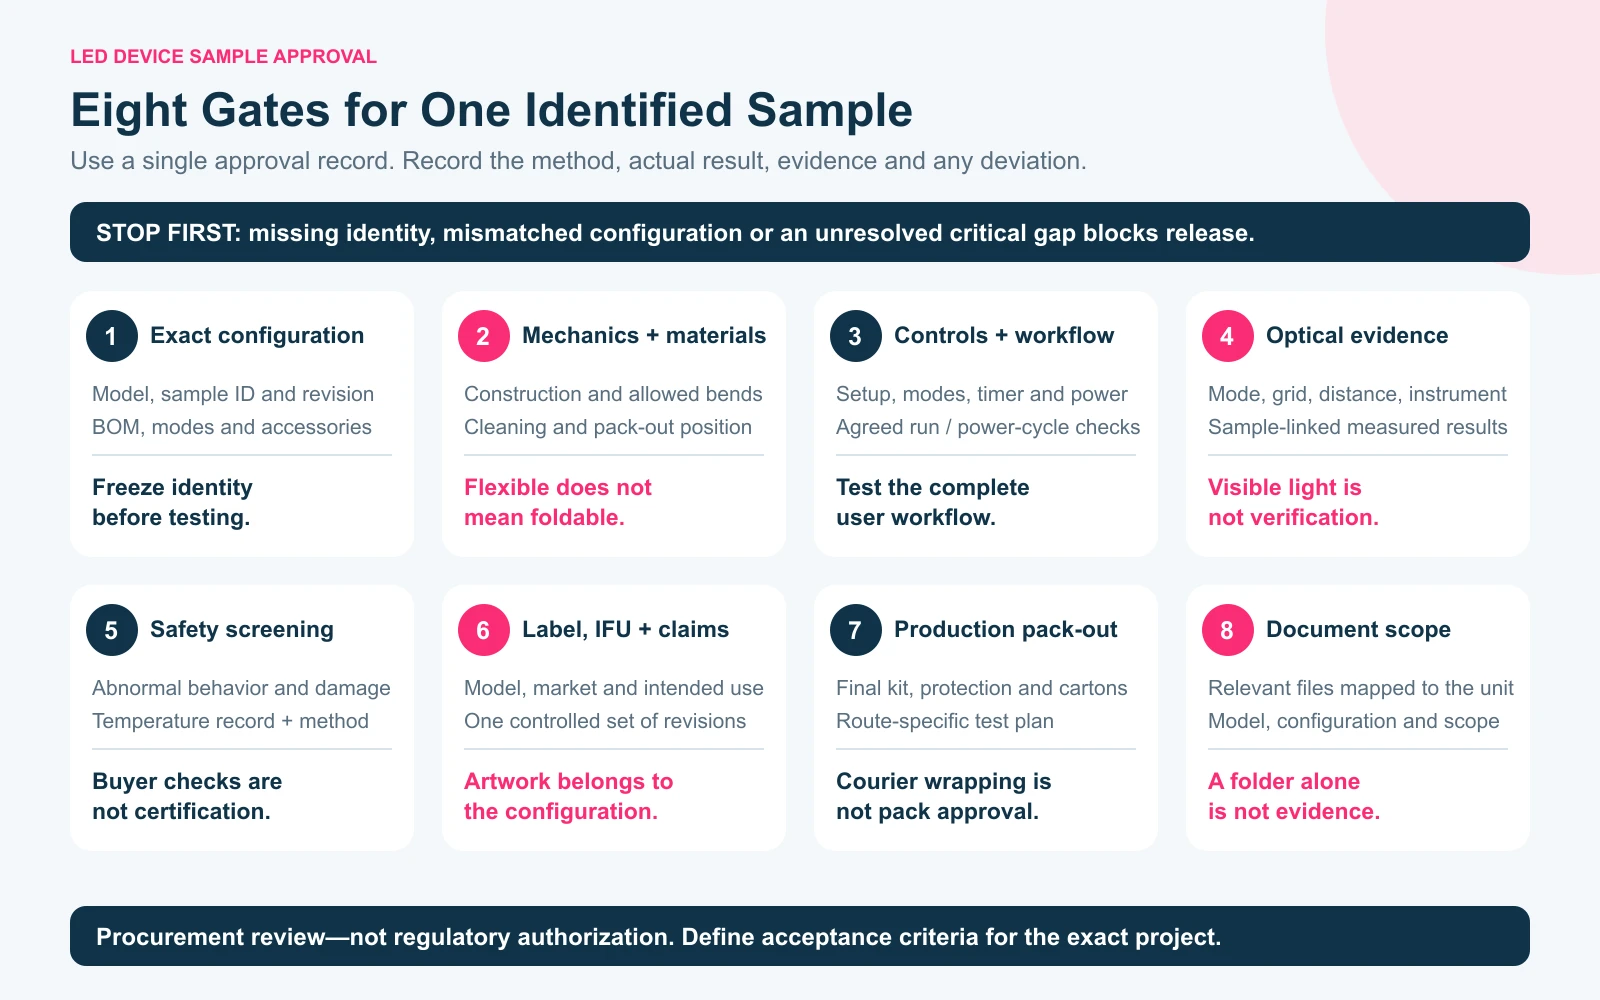
Tor 1: Können Sie die genaue Konfiguration identifizieren??
Frieren Sie die Identität ein, bevor Sie das Erscheinungsbild oder die Leistung testen. Ansonsten, Ein bestandenes Ergebnis kann zu einer Konfiguration gehören, die Sie nie bestellen.
Nehmen Sie es zumindest auf:
- legale Hersteller- und Lieferanten-SKU;
- Käufer-SKU und Markenname, falls bereits vergeben;
- genaue Modell- und Proben-ID;
- Hardware, Firmware, Controller- und UI-Revision, sofern relevant;
- Anzahl der LED-Pakete, Chip-Count-Konvention, Array und Wellenlängen-/Modenkarte;
- Hauptmaterialien, optische Schichten und Hautkontaktteile;
- Leiterplatte, Treiber, Batterie, Adapter- und Steckerkonfiguration;
- Zubehör und Ersatzteile;
- Etikett, DIE WOLKE, Überarbeitungen von Grafiken und Verpackungen;
- Zielmarkt, Verwendungszweck und geplanter Anspruchssatz;
- Liste der genehmigten benutzerdefinierten Änderungen und bekannten offenen Posten.
Fotos helfen, Sie ersetzen jedoch kein kontrolliertes Konfigurationsblatt. Fotografieren Sie die Vorderseite, zurück, Anschlüsse, Etiketten, Controller-Bildschirme, Zubehör, Verpackung und alle Bereiche, die schwer zu beschreiben sind. Geben Sie dem Fotosatz dieselbe Proben-ID und Revision wie dem Datensatz.
Tor 2: Entspricht das flexible Pad der mechanischen und materiellen Definition??
Für ein flexibles LED-Pad, Testen Sie das erlaubte Positionierungsverhalten – keinen improvisierten Falt-Stunt.
Überprüfen:
- Gesamtabmessungen, Dicke und Gewicht anhand der vereinbarten Methode;
- Silikon oder anderes Körpermaterial, Oberflächenbeschaffenheit, Farb- und Geruchserwartungen;
- Nähte, Kantenabschluss, Zugentlastung, Anschlüsse und Kabelausgänge;
- Halten von LED-Paketen und alle lokalen Spende- oder Klebeprozesse;
- Biegen erlaubt, Kurven- oder Wickelpositionen;
- Handlungen, die durch die Spezifikation oder die Gebrauchsanweisung verboten sind, wie zum Beispiel Falten, knittern, Quetschungen oder starker Druck;
- Inhaber, Riemen, Kopfstütze und anderes Positionierungszubehör;
- Reinigungsmethode und ob sich wiederholtes Reinigen auf das Finish auswirkt, drucken, Verklebungen oder Verbinder;
- Lager- und Auspackposition, vor allem, wenn ein kleinerer Karton eine engere Biegung erzwingen würde, als es die genehmigte Konstruktion zulässt.
Verallgemeinern Sie nicht eine Konstruktionsmethode für alle flexiblen Pads. Zum Beispiel, Ein Epoxid-Dosierungsprozess kann LED-Gehäuse lokal sichern, ohne das gesamte Produkt zu einem „epoxidbeschichteten Gerät“ zu machen. Zeichnen Sie die tatsächliche Konstruktion des ausgewählten Modells auf.
Für Materialien mit Hautkontakt bei einem Medizingeräteprojekt, am Gate bestätigen 8 ob die genauen Materialien, Art und Dauer des Kontakts werden durch die biologische Bewertung abgedeckt; Betrachten Sie eine Sicht- und Geruchsprüfung nicht als Materialqualifizierung.
Wenn kein minimaler Biegeradius oder Positionierungsgrenzwert definiert wurde, Markieren Sie es als offene Anforderung. Erfinden Sie während der Probenprüfung keines.
Tor 3: Führen Sie die Kontrollen durch und vervollständigen Sie den Benutzer-Workflow?
Testen Sie den verkaufsfähigen Workflow vom Auspacken bis zur Lagerung, nicht isolierte Tastenfunktionen.
Führen Sie jede vereinbarte Kombination aus:
- Ein-/Ausschalten und Startstatus;
- Lichtmodus oder Wellenlängenkombination;
- Helligkeitsstufe;
- Timerauswahl und automatischer Stopp;
- Pulseinstellung, wenn das genaue Modell angegeben ist, um eines zu haben;
- Controller-Kopplung, Reichweite und ggf. Multi-Device-Verhalten;
- Aufladen, Batterieanzeige und Low-Power-Verhalten;
- Stromanschluss des Hauptgeräts und Verhalten des Adapters;
- Erinnerung, Das in der Spezifikation angegebene Neustart- oder Stromunterbrechungsverhalten;
- Fehleranzeige und -behebung, beschrieben in der Gebrauchsanweisung;
- eine vereinbarte Dauerlauf- und Ein-/Ausschaltsequenz, mit der Dauer, Modus, Umgebungsbedingungen und Nachprüfungen werden aufgezeichnet.
Bitten Sie dann die vorgesehenen Betreiber um die Einrichtung, Position, laufen, Reinigen und lagern Sie das Produkt ausschließlich gemäß den vorgeschlagenen Anweisungen. Notieren Sie, wo sie zögern oder andere Entscheidungen treffen. Eine Funktion, die erst nach einem Lieferanten-Coaching funktioniert, ist noch kein wiederholbarer Kanal-Workflow.
Halten Sie die Controller- und Stromversorgungsarchitektur explizit. Das Ladekabel eines Wireless-Controllers ist nicht unbedingt der Strompfad des Hauptgeräts. Die Probe, Diagramm, Handbuch, Kartoninhalt und Verkaufsdemonstration müssen dasselbe erzählen.
Tor 4: Sind die optischen Ergebnisse an die Probe gebunden??
Sichtbares Licht bestätigt, dass die Emitter eingeschaltet sind. Die Wellenlänge wird nicht überprüft, Bestrahlung, räumliche Verteilung oder photobiologische Sicherheit.
Für jeden relevanten Modus, Verbinden Sie die physische Probe mit:
- gemessene spektrale Leistung oder Wellenlängenbericht;
- Bestrahlungsstärkewerte an definierten Punkten oder einem definierten Raster;
- Messabstand oder Kontaktebene;
- Punkt, Durchschnitts- und Spitzendefinitionen;
- Instrumenten- und Sensoridentifikation;
- Kalibrierungskontext, sofern verfügbar;
- Aufwärm- und Betriebszustand;
- Helligkeit, Timer- und Impulsstatus;
- Proben-ID, Konfiguration, Prüfdatum und Prüfberichtsnummer;
- vereinbarte Akzeptanzgrenzen und Disposition von Ausreißern.
Ein an der emittierenden Oberfläche gemessener Bestrahlungswert kann nicht direkt mit einem Wert verglichen werden, der in einem Abstand gemessen wird. Ein zentraler Peak kann nicht als ganzflächiger Durchschnitt behandelt werden. Ein Ergebnis aus einem Modus kann nicht stillschweigend alle Mischlichtmodi abdecken.
Der Wakelife-Leitfaden für IEC 62471, Berichte zu Wellenlänge und Bestrahlungsstärke erklärt die Mess- und Beweisbereiche im Detail. Halten Sie dieses Mustergenehmigungsprotokoll kürzer: Verknüpfen Sie jedes Ergebnis mit der genauen Methode und markieren Sie etwaige Abweichungen zur technischen Überprüfung.
Der IEC 62471 offiziellen Geltungsbereich deckt die fotobiologische Gefahrenbewertung für Nicht-Laser-optische Quellen ab, inklusive LEDs, unter definierten Methoden und Bedingungen. Ein IEC 62471 Der Bericht ist kein Beweis für die klinische Wirksamkeit, Marktzulassung oder Nachweis, dass künftige Chargen identisch sein werden.
Tor 5: Haben Sie die Käuferüberprüfung vom Sicherheitsnachweis getrennt??
Ein Käufer kann offensichtliche Mängel und ungewöhnliches Verhalten erkennen, aber eine Schreibtischprüfung kann die Elektrik nicht bescheinigen, optisch, thermische oder mechanische Sicherheit.
Während der Probenprüfung, Notieren Sie Beobachtungen wie z:
- beschädigte Isolierung, freiliegende Leiter oder lose Anschlüsse;
- Adapter- und Gerätenennwerte, die nicht mit der genehmigten Spezifikation übereinstimmen;
- instabile Macht, unerwartetes Herunterfahren, ungewöhnlicher Klang, Geruch, Flackern oder sichtbare Schäden auftreten;
- Oberflächentemperaturen an definierten Hautkontaktstellen, Bedienelemente und Anschlüsse während und am Ende einer vollständigen vorgesehenen Betriebssitzung;
- beschädigte Batterien, Schwellung, Ladestörungen oder Transportbeschränkungen, wenn eine Batterie enthalten ist;
- scharfe Kanten, schwache Zugentlastung, lose Teile oder Positionierungsfehler;
- Reinigungsanweisungen, die im Widerspruch zu den Material- oder Eintrittsbeschränkungen stehen;
- fehlende Warnungen, Kontraindikationen oder Augenschutzanweisungen, die in der genehmigten Kennzeichnung des Projekts erforderlich sind.
Jedes abnormale Ergebnis erfordert eine dokumentierte Untersuchung. Das Bestehen dieser Beobachtungen ersetzt nicht die entsprechenden Labortests, technische Verifizierung oder behördliche Beurteilung.
Erfassen Sie jede Temperaturbeobachtung als reproduzierbare Messung, kein Eindruck: Beachten Sie die Umgebungstemperatur, ausgewählten Modus, Sitzungsdauer, Messpunkte, Instrument und beobachtete Werte. Wenn das Projekt eine Worst-Case-Bedingung definiert hat – beispielsweise eine abgedeckte Position, Maximale Helligkeit oder aufeinanderfolgende Sitzungen – testen Sie die vereinbarte Bedingung statt einer improvisierten. Erfinden Sie bei der Probenüberprüfung keine universelle Oberflä- chentemperaturgrenze oder Lebensdauerdauer. Legen Sie die Akzeptanzkriterien für das genaue Gerät fest, Kontaktzustand, Verwendungszweck, geltende Normen und Projektrisikobewertung, Verwenden Sie dann dieselbe Methode für die genehmigten Muster- und späteren Vergleichseinheiten.
Für Projekte in seinem Rahmen, IEC 60601-2-57:2023 befasst sich mit der grundlegenden Sicherheit und den wesentlichen Leistungsmerkmalen von Geräten, die optische Nicht-Laser-Strahlungsquellen enthalten 200 nm zu 3,000 nm und soll zu therapeutischen Zwecken photobiologische Wirkungen beim Menschen erzeugen, diagnostisch, Überwachung, kosmetische oder ästhetische Anwendungen. Die Anwendbarkeit hängt weiterhin vom genauen Verwendungszweck ab, Einstufung, Zielmarkt und Standardsatz. Fügen Sie einer Checkliste keine IEC-Norm hinzu, nur weil das Produkt LEDs enthält.
Tor 6: Machen Sie das Etikett, Gebrauchsanweisung und Ansprüche beschreiben dasselbe Produkt?
Genehmigen Sie marktorientierte Inhalte als Teil der Konfiguration, nicht als Bildmaterial, das nach dem Einfrieren des Geräts hinzugefügt wird.
Ordnen Sie die physische Probe und die kontrollierten Dateien zu:
- Produkt- und Modellname;
- gesetzliche Hersteller- und andere erforderliche Wirtschaftsteilnehmerinformationen;
- Verwendungszweck und zulässige Ansprüche;
- Modusnamen, Wellenlängentext und Leistungsspezifikationen;
- Leistung, Adapter, Akku- und Ladeinformationen;
- Bedienschritte, Reinigung und Lagerung;
- Warnungen, Kontraindikationen und Stoppbedingungen;
- Zubehör und Ersatzteilkennzeichnung;
- Symbole, Sprache, Barcode, Serien-/Chargenfelder und ggf. Marktmarkierungen;
- Webseite, Vertriebsdeck und Listungsexemplar zur Veröffentlichung geplant.
Im EU-Rechtsrahmen für Medizinprodukte, Die MDR-Definition des Verwendungszwecks verbindet das Herstelleretikett, DIE WOLKE, Werbe- oder Verkaufsmaterialien und klinische Bewertung. Dies stellt keine Klassifizierung eines bestimmten LED-Produkts dar, Aber es zeigt, warum eine Probe eines medizinischen Projekts nicht durch die Box gelangen kann, Handbuch- und Verkaufsansprüche erzählen unterschiedliche Geschichten.
Für ein nichtmedizinisches Schönheits- oder Wellnessprojekt, Behalten Sie die gleiche interne Disziplin bei, auch wenn der anwendbare Rechtsweg unterschiedlich ist: Einen genehmigten Anspruchssatz einfrieren und nicht unterstützte Krankheitsbehandlungen entfernen, absolute Sicherheit oder geliehene klinische Aussagen.
Tor 7: Handelt es sich bei der Verpackung um eine produktionsabsichtliche Verpackung??
Genehmigen Sie das endgültige verkaufsfähige Kit und die Versandkonfiguration – kein Produkt, das für die Musterzustellung per Kurier verpackt ist.
Verifizieren:
- jedes Accessoire, Kabel, Adapter, Stecker, Gurt, Halter, Brillenartikel und Handbuch;
- Einheitsmenge und SKU-Trennung;
- Innenfach, Tasche, Schutzfolie und Produktausrichtung;
- Abmessungen der Verkaufsverpackung, Gewicht, Überarbeitung und Schließung des Drucks;
- Menge im Umkarton, Abmessungen, Gewicht und Noten;
- Barcode- und Etikettenscanbarkeit nach der endgültigen Platzierung;
- Schutz der Steckverbinder, optische Oberflächen, flexible Schaltkreise und kosmetische Oberflächen;
- Lagerposition, die die zugelassenen Biege- oder Druckgrenzen nicht überschreitet;
- der vereinbarte Transport- oder Verteilungstestplan für die tatsächliche Route.
Ein informeller Drop validiert kein Versandsystem. Definieren Sie die erforderlichen Verpackungstests aus dem Produkt, Auspacken, Kanal, Routen- und Marktanforderungen, Bewahren Sie dann den Bericht und die Identität des getesteten Pakets auf.
Tor 8: Deckt jedes Dokument das genaue Muster ab??
Ein Dokumentordner ist nur dann sinnvoll, wenn jede relevante Datei dem Beispiel und der geplanten kommerziellen Konfiguration entspricht.
Erstellen Sie eine Modell-zu-Dokument-Matrix:
| Dokumentschicht | Passen Sie diese Felder an | Gehen Sie nicht davon aus |
|---|---|---|
| Marktzulassung oder öffentliche Aufzeichnung, bei Bedarf | Inhaber/Antragsteller, genaues Gerät/Modell, Verwendungszweck, Ansprüche, Markt und aktueller Status | Ein ähnlicher Modell- oder Werksdatensatz deckt diese SKU ab |
| Qualitätsmanagementsystem | Rechtlicher Inhaber, Website, Standard, Aktivitäts-/Geräteumfang und Gültigkeit | ISO 13485 ist eine Produktfreigabe oder Chargenprüfung |
| Elektrische/EMV- oder Produktsicherheit | Antragsteller, Modell, Adapter, Zubehör, Hardware/Software und Standard Edition | Ein Adapter- oder Familienbericht deckt eine geänderte Konfiguration ab |
| IEC 62471 / optische Sicherheit | Getestete Probe, Modell, Modi, Geometrie, Bedingungen und Ergebnis | Ein Risikogruppenergebnis belegt die Wirksamkeit oder Chargenkonsistenz |
| Spektrum und Bestrahlungsstärke | Proben-ID, Modus, Punktkarte, Distanz, Instrument, Datum und Annahmemethode | Eine Katalognummer beschreibt jeden Punkt, Modus oder Batch |
| Materialien und andere relevante Berichte | Genauer Stoff, Lieferant/Spezifikation, Kontaktart und Produktumfang | Eine Komponentendeklaration weist die Konformität des gesamten Produkts nach |
| Transport mit Lithiumbatterien, ggf | Genauer Zell-/Batterietyp, Hersteller, Montage/Konfiguration, Prüfbericht und aktuelle Transportdokumente | Ein Ladegerät- oder elektrischer Sicherheitsbericht deckt die Anforderungen für den Batterietransport ab |
| Etikett/Gebrauchsanweisung/Grafik | Revision, Modell, Markt, Sprache, Verwendungszweck und Ansprüche | Ein Entwurf kann nach der Produktion ohne Auswirkungen korrigiert werden |
Für Medizingeräteprojekte mit direktem oder indirektem Körperkontakt, Stellen Sie fest, ob die genauen Materialien sowie die Art und Dauer des Kontakts durch eine biologische Bewertung abgedeckt sind ISO 10993-1:2025 und alle anwendbaren Teile der Serie. ISO 10993-1 ist ein risikobasierter Rahmen zur Bewertung der biologischen Sicherheit, Es gibt keinen universellen „Biokompatibilitätstest“ oder eine automatische Zulassung für jedes Material.
Wenn das verkaufsfähige Kit eine Lithiumzelle oder -batterie enthält, Überprüfen Sie den genauen Batterietyp und die Konfiguration anhand der entsprechenden Transportnachweise gemäß Unterabschnitt 38.3 des UN-Handbuchs für Prüfungen und Kriterien. Benutzen Sie die aktuelle UNECE Rev.8 und Amendment 1 Veröffentlichung anstatt „UN 38.3“ als generisches Zertifikatsetikett zu behandeln; Der Markt, Spediteur und Versand bestimmen weiterhin die kompletten Transportdokumente und Verpackungsanforderungen.
Benutzen Sie die Leitfaden zur Zertifizierung von LED-Therapiegeräten für die vollständige Beweiskarte. Benutzen Sie die OEM-Qualifizierungscheckliste für Rotlichttherapie wenn die juristische Person, Die Kontrollen auf Produktionsstandort- oder Lieferantenebene sind immer noch ungelöst. Duplizieren Sie diese Audits nicht im Beispieldatensatz.
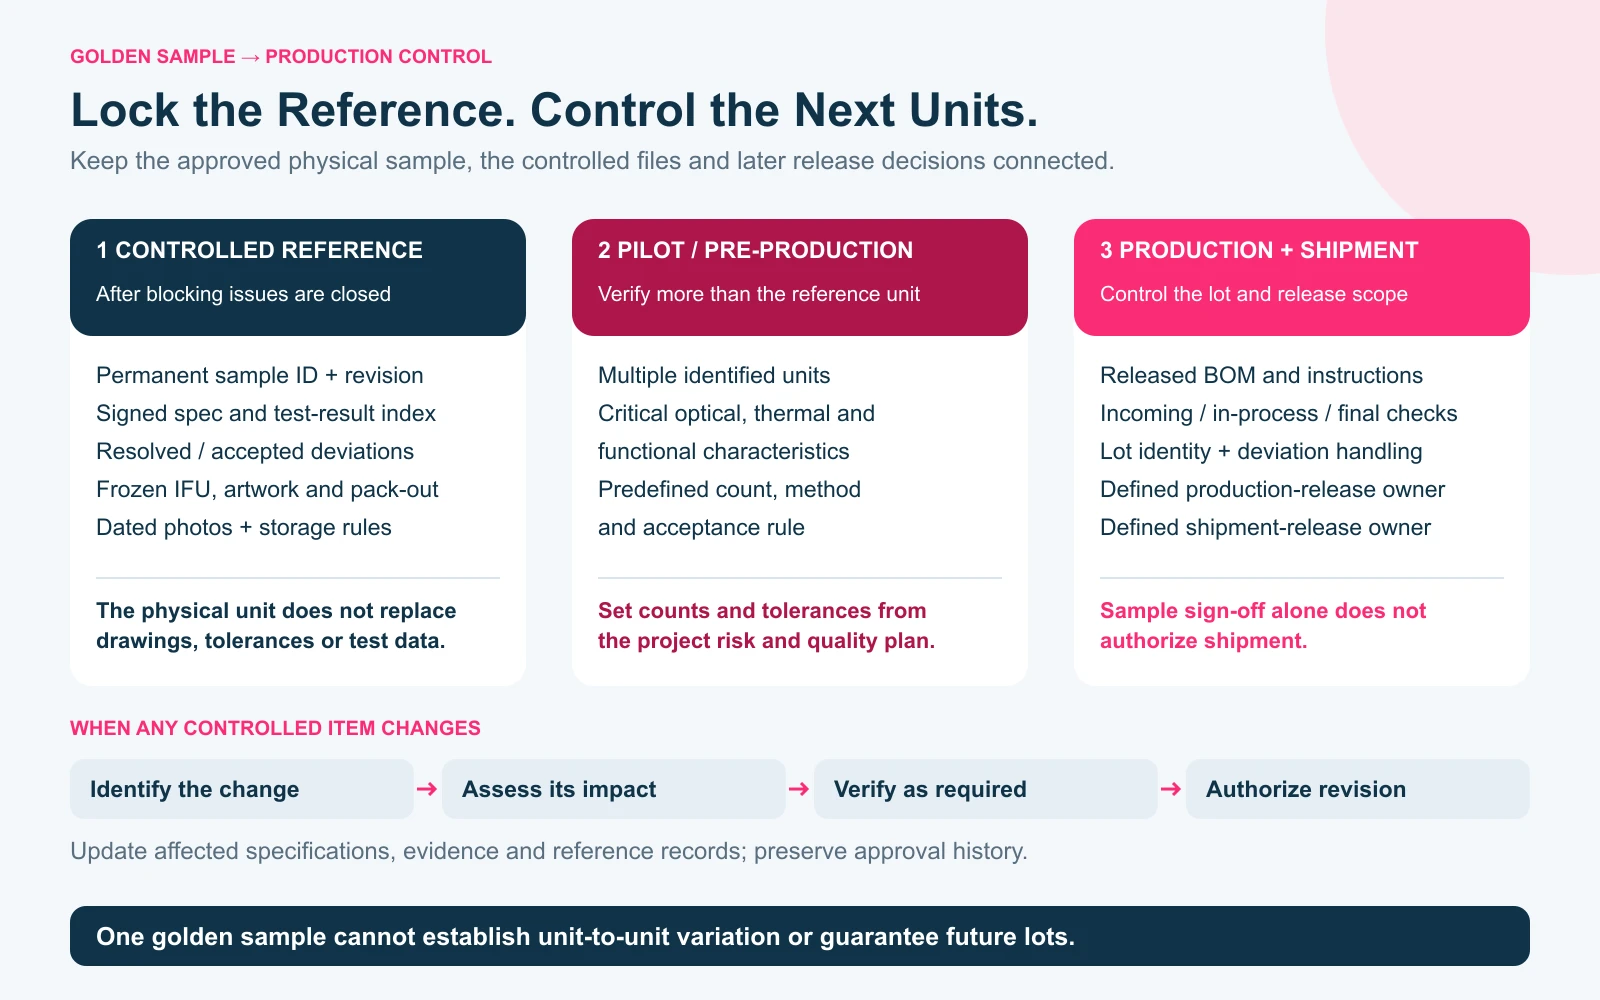
Wie sollten Sie das Goldene Muster erstellen??
Eine goldene Probe ist eine kontrollierte physikalische Referenz, kein Ersatz für Spezifikationen, Toleranzen und Prüfprotokolle.
Nachdem alle Blockierungsprobleme behoben sind:
- Weisen Sie der genehmigten Einheit eine dauerhafte Proben-ID und Revision zu.
- Markieren Sie das Freigabedatum und die freigegebene Produktionsstufe.
- Fügen Sie das unterschriebene Konfigurationsblatt bei, Testergebnisindex und Liste der akzeptierten Abweichungen.
- Frieren Sie das entsprechende Bildmaterial ein, DIE WOLKE, Verpackung und Zubehörliste.
- Erstellen Sie eine datierte Fotoaufzeichnung mit identifizierenden und kosmetischen Details.
- Bewahren Sie kontrollierte Käufer- und Lieferantenreferenzen auf, sofern dies praktisch ist.
- Speicher definieren, Zugriffs- und Ersetzungsregeln, sodass die Probe nicht ausgetauscht werden kann, beschädigt oder stillschweigend ersetzt.
- Geben Sie an, welche Anforderungen durch die physische Probe kontrolliert werden und welche nur durch Zeichnungen, Daten oder Testgrenzen.
Wenn die Probe verschleißt, altert oder beschädigt ist, Ersetzen Sie es nicht stillschweigend. Erstellen Sie eine neue kontrollierte Revision und bewahren Sie den Genehmigungsverlauf auf.
Welche Änderungen erfordern eine Neubewertung??
Die Genehmigung gehört zur eingefrorenen Konfiguration. Eine Änderung erfordert nicht immer die Wiederholung jedes Tests, es bedarf aber immer einer dokumentierten Auswirkungsentscheidung.
Auslöser für Veränderungen sind häufig::
- LED-Paket, Chip, Mülleimer, Anbieter, Array- oder Wellenlängenmodusänderungen;
- Treiber, Leiterplatte, Firmware, Regler, Timer, Puls- oder Helligkeitsänderungen;
- Adapter, Stecker, Batterie, Kabel- oder Steckeränderungen;
- Silikon, Klebstoff, Diffusor, optische Schicht, Farbmittel- oder Dosierprozessänderungen;
- Dimension, Krümmung, Gurt, Halter- oder Gehäuseänderungen;
- Etikett, DIE WOLKE, Warnung, Änderungen des Verwendungszwecks oder der Marketingaussage;
- Zubehör, Verpackung, Karton- oder Logistikänderungen;
- Fabrikgelände, kritischer Lieferant, Verfahren, Änderungen an Vorrichtungen oder Prüfmethoden;
- Komponentenaustausch am Ende ihrer Lebensdauer oder Nacharbeit nach einem Ausfall.
Für jede vorgeschlagene Änderung, Notieren Sie den Grund, betroffene Dokumente, technische und regulatorische Auswirkungen, erforderliche Verifizierung, neuer Probenbedarf, Kosten-/Zeitauswirkungen, Genehmiger und Implementierungsrevision. „Äquivalente Komponente“ ist eine Schlussfolgerung, die Beweise erfordert – keine ausreichende Änderungsbeschreibung.
Was muss vor der Massenproduktion und dem Versand passieren??
Die Musterfreigabe sollte in einen Produktionsplan einfließen; es sollte nicht als signierte Einheit in einem Regal enden.
Vor dem Produktionsauftrag, bestätigen:
- freigegebene Spezifikation, Stückliste, Zeichnungen, Firmware- und Grafikrevisionen;
- genehmigtes goldenes Muster und Abweichungsprotokoll;
- Arbeitsanweisungen des Lieferanten und kritische Prozesskontrollen;
- eingehend, In-Prozess- und Endkontrollgegenstände;
- Instrumente, Vorrichtungen, Kalibrierungs- und Datenaufzeichnungsanforderungen;
- Pilot, Erstartikel- oder Produktionsabsichtsbestätigung passend zum Projekt;
- Mängeldefinitionen und Verfügungsbefugnis;
- Anforderungen an die Chargenidentität und Rückverfolgbarkeit;
- Sendungsstichproben oder Kontrollen auf Einheitsebene;
- Nichtkonformität, Nacharbeits- und Konzessionsprozess;
- Änderungsbenachrichtigungs- und Neugenehmigungsregeln;
- wer die Produktionsfreigabe und Versandfreigabe genehmigt.
Wo Attributstichprobe angebracht ist, ISO 2859-1:2026 bietet AQL-indexierte Stichprobenpläne für jede einzelne Charge. Es wird kein universeller AQL bereitgestellt, Fehlerklassifizierung oder Stichprobengröße für jedes LED-Therapieprojekt. Definieren Sie diese mit dem verantwortlichen Qualitätsteam aus dem Produktrisiko, viel, Vertrag, Markt- und Inspektionszweck. Einige kritische Merkmale erfordern möglicherweise Kontrollen, die über die routinemäßige Chargenprobenahme hinausgehen.
Verwenden Sie nicht eine einzige goldene Stichprobe, um die Variation von Einheit zu Einheit abzuschätzen. Im Pilot- oder Vorproduktionsstadium, Bewerten Sie mehrere identifizierte Einheiten für die kritische Optik, thermische und funktionelle Eigenschaften, unter Verwendung einer vordefinierten Stichprobenanzahl, Methode und Akzeptanzregel. Die Anzahl der Einheiten und die erforderliche Verteilung oder Toleranz müssen dem Risiko- und Qualitätsplan des Projekts entnommen werden – nicht einer generischen Checkliste.
Für die USA. Medizingeräteprojekte, die der FDA Verordnung über das Qualitätsmanagementsystem trat im Februar in Kraft 2, 2026 und beinhaltet ISO 13485:2016 in das Geräte-QMS-Framework integriert. Das ist ein regulatorischer Kontext des Herstellers, Kein Grund, jedes Beauty-/Wellness-Probe als Medizinprodukt zu kennzeichnen. Der ISO 13485 offizielle Seite beschreibt ebenfalls ein QMS für Medizinprodukte; Ein Zertifikat bestätigt weder das Produktmuster noch garantiert es ein Produktionslos.
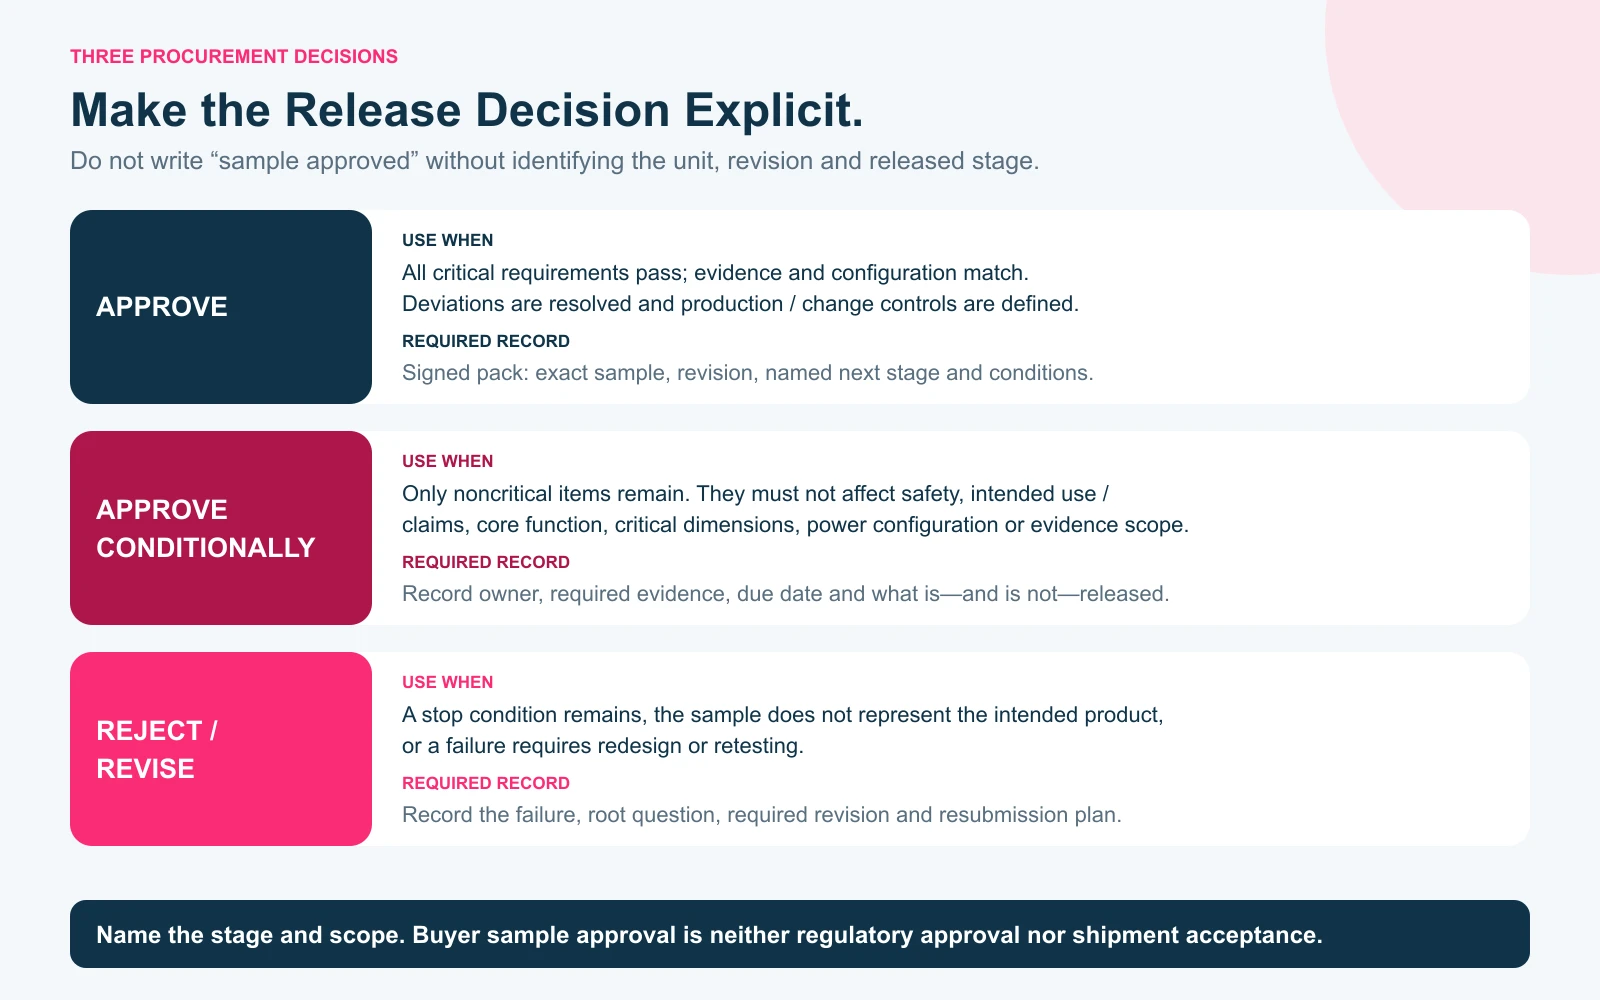
Genehmigen, Bedingt genehmigen oder ablehnen?
Schließen Sie mit einer expliziten Freigabeentscheidung und einem expliziten Umfang ab.
| Entscheidung | Verwenden Sie es wann | Erforderlicher Datensatz |
|---|---|---|
| Genehmigen Sie die benannte nächste Stufe | Alle kritischen Anforderungen werden erfüllt; Beweise und Konfiguration stimmen überein; Abweichungen werden behoben; Produktions-/Änderungskontrollen sind definiert | Unterschriebenes Genehmigungspaket mit genauer Benennung des Musters, Revision, nächste Stufe und Bedingungen |
| Bedingte Genehmigung | Es verbleiben nur unkritische Elemente, die die Sicherheit nicht beeinträchtigen, Verwendungszweck/Ansprüche, Kernfunktion, kritische Dimensionen, Leistungskonfiguration oder Beweisumfang | Benannter Besitzer, Nachweis erforderlich, Fälligkeitsdatum und eine klare Aussage darüber, was freigegeben wird – und was nicht |
| Ablehnen / überarbeiten | Es bleibt eine Stoppbedingung bestehen, Das Muster stellt nicht das beabsichtigte Produkt dar oder der Fehler erfordert eine Neukonstruktion/einen erneuten Test | Fehlerprotokoll, Grundfrage, erforderlicher Überarbeitungs- und Wiedervorlageplan |
Vermeiden Sie die alleinige Formulierung „Probe genehmigt“.. Schreiben, Zum Beispiel:
Beispiel WL-X, Revision C, ist als kosmetische und funktionale Referenz für den Pilotbau P1 zugelassen, vorbehaltlich der Schließung der Verpackung Barcode-Aktion A-07. Es handelt sich nicht um eine Versandgenehmigung.
Was sollten Sie mit einer Wakelife-Musteranfrage senden??
Definieren Sie das Genehmigungsziel, bevor die Probe vorbereitet wird.
Schicken:
- genaues Modell oder Produktformat;
- Zielmarkt und Kanal;
- Verwendungszweck und geplante Ansprüche;
- Standardkonfiguration im Vergleich zu angeforderter benutzerdefinierter Konfiguration;
- Wellenlängen, Modi, Kontrollen und optische Spezifikationen, die überprüft werden müssen;
- Adapter, Stecker, Sprache, Kunstwerk, Anforderungen an Zubehör und Verpackung;
- erforderliche Dokumenten- und Berichtsliste;
- erwartete Menge und Startzeitpunkt;
- Ihre Musterabnahmetests und internen Genehmiger.
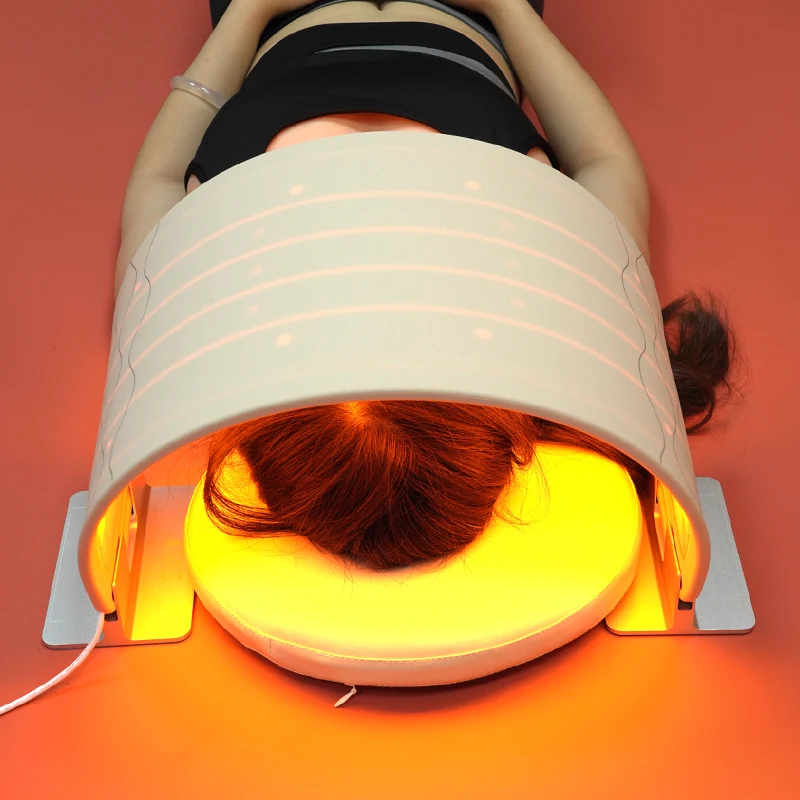
Wenn eine flexible Plattform in die engere Wahl kommt, Rezension zu Wakelife’s Kategorie der flexiblen LED-Lichttherapiegeräte und geben Sie an, ob Sie die vorgestellte G240-Plattform oder eine NFY-Größenoption evaluieren. Fordern Sie die aktuelle Spezifikation und Dokumentenzuordnung auf Modellebene für die angebotene Konfiguration an; Verlassen Sie sich nicht nur auf einen Familiennamen.
Kontaktieren Sie Wakelife mit der Projektbeschreibung, um den Probentyp zu bestätigen, Konfiguration, kosten, Zeitpunkt und die verfügbaren Beweise für das genaue Modell. Jede Produktions- oder Marktfreigabe unterliegt weiterhin dem vereinbarten Genehmigungsprotokoll und den geltenden Projektanforderungen.
Das Fazit
Ein strenger Mustergenehmigungsprozess für LED-Therapiegeräte verwandelt eine physische Einheit in eine kontrollierte Produktionsdefinition.
Identifizieren Sie die Probe. Testen Sie es anhand schriftlicher Kriterien. Verbinden Sie optische und sicherheitstechnische Nachweise mit der exakten Konfiguration. Frieren Sie die verkaufsfähige Etikettierung ein und verpacken Sie sie. Notieren Sie jede Abweichung. Erstellen Sie das goldene Muster mit kontrollierten Spezifikationen. Definieren Sie dann, wie Piloteinheiten funktionieren, Produktionslose, Änderungen und Sendungen werden geprüft.
Die Probe ist ein Beweisstück. Das eigentliche Gut der Genehmigung ist die nachverfolgbare Kette, die jedem Team mitteilt, was bestanden hat, was offen bleibt, was sich ändern kann und was die Fabrik produzieren darf.
Referenzen
-
1
Internationale Organisation für Normung. ISO 2859-1:2026– Stichprobenverfahren für die Prüfung nach Merkmalen – Teil 1
-
2
UNS. Food and Drug Administration. Verordnung über das Qualitätsmanagementsystem (QMSR)
-
3
Internationale Organisation für Normung. ISO 13485:2016–Medizinprodukte –Qualitätsmanagementsysteme
-
4
Internationale Elektrotechnische Kommission. IEC 62471:2006—Photobiologische Sicherheit von Lampen und Lampensystemen
-
5
Internationale Elektrotechnische Kommission. IEC 60601-2-57:2023– Nicht-Laser-Lichtquellenausrüstung
-
6
europäische Union. Verordnung (EU) 2017/745 zu Medizinprodukten
-
7
Internationale Organisation für Normung. ISO 10993-1:2025–Biologische Bewertung von Medizinprodukten – Teil 1
-
8
Wirtschaftskommission der Vereinten Nationen für Europa. UN-Handbuch für Tests und Kriterien, Revision 8 und Änderung 1 – Unterabschnitt 38.3